Ce cours réunit 4 parties : 1. Acides, bases et calculs de pH ; 2. Tampons, polyacides et dosages ; 3. Oxydoréduction et électrochimie ; 4. Solubilité, osmose et mesures optiques.
Partie 1 · Acides, bases et calculs de pH
Prérequis et objectifs
Le cours utilise concentration, équilibre et logarithme décimal. Il vise à choisir un modèle de calcul de pH, écrire les équations correspondantes et vérifier les approximations. Une formule mémorisée sans ses conditions peut produire un nombre précis mais chimiquement faux.
1. Couples et constantes
Un acide de Brønsted cède un proton ; sa base conjuguée peut le capter. Dans HA + H2O ⇌ A− + H3O+, HA/A− est un couple et H3O+/H2O l’autre. Les deux membres d’un couple diffèrent d’un proton, pas d’un électron.
Ka = a_H3O+ a_A−/a_HA caractérise la dissociation dans l’eau, dont l’activité est incluse dans la convention. pKa = −log Ka. À conditions comparables, un petit pKa correspond à un acide plus fort. La base conjuguée d’un acide fort est faible vis-à-vis de la captation d’un proton dans l’eau.
Le pH est −log de l’activité du proton hydraté. Remplacer l’activité par une concentration est une approximation de solution suffisamment diluée et proche de l’idéalité. Le pH n’est pas une concentration : une unité de pH correspond à un facteur dix sur l’activité.
2. L’eau et la neutralité
L’autoprotolyse de l’eau définit Kw = a_H3O+ a_OH−. À 25 °C, Kw vaut environ 10-14 ; pH + pOH ≈ 14 dans les conventions usuelles. Cette valeur dépend de la température.
La neutralité signifie égalité des activités acide et basique pertinentes dans le modèle. Son pH est la moitié de pKw. Dire que toute solution neutre possède pH 7, quelle que soit la température, est donc incorrect.
Une solution très diluée d’acide fort nécessite de conserver la contribution de l’eau. Pour un monoacide fort à concentration analytique C, dans le modèle idéal, l’électroneutralité donne h = C + [OH−], donc h2 − Ch − Kw = 0. La racine positive est h = (C + √(C2 + 4Kw))/2. À C = 10-8 mol/L et 25 °C, h ≈ 1,05 × 10⁻⁷ mol/L : pH ≈ 6,98, et non 8.
3. Acide faible seul
Pour HA initialement à concentration C, on pose x = [A−] ≈ [H3O+] si l’autoprotolyse est négligeable. À l’équilibre, [HA] = C − x et Ka = x2/(C − x). L’équation exacte dans ces hypothèses est x2 + Ka x − Ka C = 0.
Si x est petit devant C, x ≈ √(Ka C), d’où pH ≈ 1/2(pKa − log C). L’approximation doit être vérifiée après calcul. Le critère pédagogique x/C inférieur à quelques pour cent est utile, mais ce n’est pas une loi physique universelle.
Exemple : Ka = 10-5 et C = 10-2 mol/L. L’approximation donne x ≈ 3,16 × 10⁻⁴ mol/L, soit 3,16 % de dissociation ; pH ≈ 3,50. La résolution quadratique donne une valeur légèrement différente, cohérente avec l’erreur attendue.
Diluer un acide faible augmente généralement sa fraction dissociée, tout en diminuant la concentration en H3O+. Une dissociation plus complète ne signifie donc pas une solution plus acide.
4. Bases faibles et sels
Pour B + H2O ⇌ BH+ + OH−, on définit Kb. Les constantes d’un couple conjugué vérifient Ka(BH+) Kb(B) = Kw. Avec les mêmes approximations, [OH−] ≈ √(Kb C), puis on calcule pOH et pH.
Un sel ne donne pas nécessairement une solution neutre. Un anion comme A−, base conjuguée d’un acide faible, hydrolyse l’eau et produit OH−. Un cation BH+ issu d’une base faible peut acidifier le milieu. Les ions provenant d’acides ou de bases forts sont souvent traités comme spectateurs dans ces modèles simples, avec des exceptions de chimie de coordination.
Pour une solution de NH4Cl, le chlorure est spectateur dans l’analyse usuelle ; NH4+ est acide. Écrire « sel donc pH 7 » ignore les propriétés de ses ions.
5. Spéciation et transfert de proton
La relation [A−]/[HA] ≈ 10pH − pKa permet de lire la forme majoritaire. Une unité au-dessus du pKa donne un rapport de dix, soit environ 91 % de A− pour un couple isolé. Deux unités donnent environ 99 %. À pH = pKa, les formes sont égales, pas absentes.
Pour HA + B ⇌ A− + BH+, la constante est approximativement 10^[pKa(BH+) − pKa(HA)] dans un même solvant et avec les mêmes conventions. La réaction favorise le couple comportant l’acide et la base plus faibles. Le calcul compare deux acides, même si le problème décrit initialement une base.
- Identifier toutes les espèces
- Écrire bilans et équilibres
- Proposer une approximation
- Calculer
- Vérifier les hypothèses
Schéma de principe : lire les conditions et les limites dans le texte.
Ce parcours rappelle qu’un mélange acide-base peut exiger une réaction stœchiométrique préalable. On ne moyenne jamais directement les pH.
Développement : résoudre sans formule approximative
Les trois familles d’équations
Un calcul complet de solution associe bilans de matière, électroneutralité et équilibres. Pour un monoacide HA seul, C = [HA] + [A−] exprime la conservation de sa famille chimique. L’électroneutralité donne [H3O+] = [A−] + [OH−]. Les équilibres donnent Ka = h[A−]/[HA] et Kw = h[OH−] dans le modèle idéal.
En éliminant les autres concentrations, on peut résoudre une équation pour h. Cette démarche reste valable lorsque la dissociation n’est pas faible ou que l’eau ne peut plus être négligée. Les formules courtes apparaissent lorsqu’on simplifie certaines contributions après justification.
L’électroneutralité porte sur les concentrations multipliées par leurs charges. Pour un ion divalent, la contribution vaut deux fois sa concentration. Elle doit aussi inclure les contre-ions apportés par des sels ou des ajustements de pH, même s’ils ne participent pas directement à l’équilibre acide-base étudié.
Comparer approximation et solution quadratique
Prenons Ka = 10-3 et C = 10-2 mol/L. L’approximation faible dissociation donne x = √10-5 = 3,16 × 10⁻³ mol/L, soit 31,6 % de C. Cette fraction trop importante invalide l’hypothèse x très petit devant C.
La solution de x2 + Ka x − Ka C = 0 est x = (−Ka + √(Ka2 + 4KaC))/2. Ici, x ≈ 2,70 × 10⁻³ mol/L, soit pH ≈ 2,57. L’approximation aurait donné pH 2,50. L’écart peut sembler faible en unités de pH, mais la concentration en proton diffère sensiblement.
Le contrôle doit donc porter sur les hypothèses physiques, pas uniquement sur l’impression que deux pH sont proches. Le logarithme comprime les écarts : une différence de 0,30 unité représente environ un facteur deux sur l’activité.
Mélange de deux acides faibles
Additionner les concentrations analytiques puis appliquer le pKa du plus fort n’est pas toujours valide. Les deux acides partagent le même h et chaque dissociation est affectée par la présence de l’autre. Un acide peut dominer suffisamment pour permettre une approximation, mais il faut comparer les contributions attendues.
La règle qualitative d’ion commun explique qu’un apport de proton limite la dissociation d’un autre acide faible. La somme des protons obtenus en calculant chaque acide séparément dans l’eau est donc généralement incorrecte : chaque calcul isolé suppose un milieu que le mélange ne possède plus.
Effet du solvant et nivellement
Une force acide est définie dans un milieu. Dans l’eau, des acides très forts peuvent tous transférer pratiquement leur proton à l’eau et conduire à H3O+ ; leurs différences intrinsèques sont alors nivelées par le solvant pour certaines observations.
Une base forte détruite par l’eau n’y conserve pas sa forme initiale. L’usage d’un solvant différent peut révéler une autre hiérarchie ou rendre possible une espèce instable en eau. Comparer des pKa sans vérifier le solvant peut donc conduire à une prédiction absurde.
Lire une distribution plutôt qu’une étiquette
Pour un couple isolé de pKa 7, à pH 6 la fraction de base vaut 1/11 ≈ 9,1 % ; à pH 7, 50 % ; à pH 8, 10/11 ≈ 90,9 %. La transition est continue.
Dans une protéine, une petite fraction déprotonée peut suffire à porter l’activité catalytique si elle est la forme réactive. Une fonction « majoritairement protonée » n’est pas nécessairement chimiquement inactive. Les proportions doivent être reliées au mécanisme, pas transformées en interrupteur tout ou rien.
Cas d’intégration : comparer force et concentration
Deux solutions sont préparées : un acide fort monoprotique à 1,0 × 10⁻⁴ mol/L et un acide faible à 0,10 mol/L de pKa 5,0. Laquelle possède le pH le plus bas ? La réponse doit distinguer force intrinsèque, concentration analytique et proportion dissociée.
Résolution et discussion
Pour l’acide fort, l’autoprotolyse reste négligeable devant 10-4 mol/L dans le modèle aqueux idéal à 25 °C. Le pH est donc voisin de 4,00. Pour l’acide faible, Ka = 10-5. L’approximation x = racine(Ka C) donne x = racine(10-6) = 10-3 mol/L, soit un pH proche de 3,00. La solution de l’acide faible est ainsi plus acide malgré la dissociation moins favorable de chaque molécule.
La vérification x/C = 0,01 montre qu’environ 1 % seulement est dissocié. Remplacer C − x par C introduit ici une faible erreur. Une résolution quadratique donne x voisin de 0,995 × 10-3 mol/L ; la conclusion reste identique. L’acide fort est pratiquement entièrement dissocié, mais son stock analytique est mille fois inférieur.
Cette comparaison ne permet pas de classer la force des acides à partir des seuls pH. Pour comparer une propriété thermodynamique, il faut examiner les constantes d’équilibre dans des conditions définies. Pour prévoir le pH d’une préparation, il faut ajouter les quantités et les bilans.
Démonstration : une équation qui conserve la contribution de l’eau
Pour un monoacide HA seul dans l’eau idéale, posons h = [H3O+]. Le bilan de matière et Ka donnent [A−] = CKa/(h + Ka). L’eau impose [OH−] = Kw/h. L’électroneutralité devient donc h = CKa/(h + Ka) + Kw/h.
Multiplier par h(h + Ka) fournit h³ + Ka h² − (CKa + Kw)h − KaKw = 0, avec les concentrations exprimées numériquement en mol/L selon la convention usuelle. On cherche la racine positive compatible avec les bilans, puis calcule pH = −log(h/c°), c° = 1 mol/L. Si C tend vers zéro, on retrouve h = racine(Kw), et non h = 0.
Cette équation n’impose pas de résoudre un polynôme à la main à chaque exercice. Elle fournit un modèle de contrôle quand les approximations se contredisent. L’ajout d’un sel ou d’acide fort exige un nouveau bilan de charge : on ne conserve pas cette expression inchangée.
Lecture visuelle : Un couple acide-base : deux fractions complémentaires
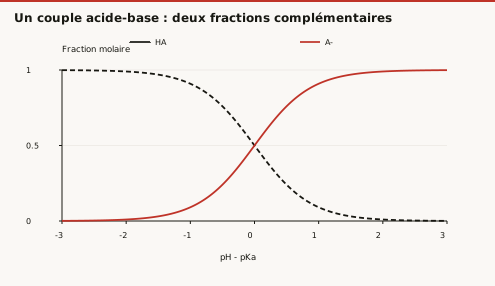
Question de lecture. À pH = pKa + 1, quelle fraction est A− ?
Correction. Le rapport A−/HA vaut 10 ; la fraction vaut 10/11 ≈ 90,9 %, et non 100 %.
Approfondissement v0.4 : ions spectateurs et équilibres concurrents
Un acide faible dans un acide fort
On introduit HA à concentration analytique C dans un milieu contenant un monoacide fort à concentration Cf. Le contre-ion de cet acide fort, même spectateur de la dissociation de HA, doit rester dans le bilan de charge : h = Cf + [A−] + Kw/h. Avec [A−] = CKa/(h + Ka), on obtient une équation distincte de celle de HA seul.
Si Cf est suffisamment grand, h ≈ Cf et [A−] ≈ CKa/(Cf + Ka). Prenons C = 0,020 mol/L, Cf = 0,010 mol/L et Ka = 10−5. On trouve [A−] ≈ 2,00 × 10⁻⁵ mol/L, soit seulement 0,20 % de Cf. La contribution de HA à h est donc effectivement petite. Sa fraction dissociée est proche de 0,10 %, bien inférieure à celle du même HA seul dans l’eau.
Cette vérification ne dit pas que HA a disparu ou perdu son caractère acide. Le proton commun déplace sa répartition vers HA. Lorsqu’une base est ajoutée, ce stock peut encore être neutralisé. La quantité titrable et le pH instantané répondent à des questions différentes.
Un sel dont les deux ions réagissent
Pour un sel BH+A−, ni le cation ni l’anion ne doit être déclaré spectateur sans examen. BH+ peut donner un proton et A− peut en capter un. Dans le modèle dilué usuel où les deux familles ont même concentration analytique et où les termes de l’eau restent petits dans le bilan de charge, [B] est voisin de [HA]. En combinant les deux constantes acides, on obtient h² ≈ Ka(BH+)Ka(HA), donc pH ≈ [pKa(BH+) + pKa(HA)]/2.
Avec pKa(BH+) = 9 et pKa(HA) = 5, le résultat approché est 7 à 25 °C. Avec les valeurs 8 et 4, le résultat devient 6 : « sel » ne signifie donc pas « neutre ». Cette moyenne concerne deux familles appariées à mêmes concentrations, et ne doit pas être confondue avec la moyenne des deux pKa successifs d’un ampholyte unique.
Revenir au bilan lorsque la formule hésite
À très faible concentration, les termes h et Kw/h deviennent comparables aux espèces du sel : la démonstration précédente perd sa justification. Une dilution extrême ramène le comportement vers celui du solvant. Le bon réflexe est d’écrire les deux bilans analytiques et l’électroneutralité, plutôt que de choisir entre des formules courtes en fonction du résultat attendu.
Exercices progressifs
1. Une solution passe de pH 3 à pH 5. Comment varie l’activité de H3O+ ?
2. Un acide de pKa 4,5 est étudié à pH 6,5. Quelle forme domine et dans quel rapport ?
3. Calculer le pH approché d’un acide faible C = 0,10 mol/L, pKa = 6.
4. Pourquoi la formule pH = −log C échoue-t-elle pour un acide fort à 10-9 mol/L ?
5. HA de pKa 4 réagit avec B dont BH+ a pKa 9. Estimer K.
6. Dans l’équation complète du monoacide, quelle simplification rend la formule quadratique usuelle possible ?
7. Dans le mélange Cf = 0,010 mol/L, C = 0,020 mol/L et Ka = 10−5, un étudiant ajoute à Cf la valeur √(KaC) obtenue pour HA seul. Pourquoi ce calcul échoue-t-il ?
Corrections argumentées
1. Elle est divisée par 100 : la différence de deux unités porte sur un logarithme.
2. A− domine avec [A−]/[HA] = 100, soit environ 99 % sous le modèle à deux formes.
3. pH ≈ (6 − log 0,10)/2 = 3,5. x ≈ 3,16 × 10⁻⁴ mol/L représente 0,316 % de C ; l’approximation de faible dissociation est bonne.
4. L’eau fournit déjà une concentration d’ordre 10-7 mol/L. La négliger conduirait artificiellement à pH 9 pour un ajout d’acide.
5. K ≈ 109 − 4 = 105. Le transfert est fortement favorisé, avec une composition finale dépendant aussi des quantités initiales.
6. Négliger Kw/h devant les protons issus de HA donne h = CKa/(h + Ka), puis h² + Ka h − KaC = 0. Il faut vérifier a posteriori h très supérieur à racine(Kw). Une seconde approximation, h très inférieur à C, mène seulement ensuite à h ≈ racine(KaC).
7. √(KaC) ≈ 4,47 × 10⁻⁴ mol/L suppose que HA constitue la source dominante de protons. Ici h est déjà proche de Cf : le calcul compatible donne [A−] ≈ 2,00 × 10⁻⁵ mol/L. Les dissociations partagent un même h, elles ne s’additionnent pas comme deux expériences séparées.
Référence et périmètre
OpenStax, Chemistry 2e, force des acides et des bases. Les données numériques sont pédagogiques à 25 °C, sauf indication contraire ; elles ne constituent pas une interprétation biologique individuelle.
Références du complément v0.4, consultées le 2 octobre 2026 : OpenStax, forces acides et bases. Exemples et calculs originaux.
Partie 2 · Tampons, polyacides et dosages
Prérequis et objectifs
Il faut connaître couples acide-base, pKa et avancement. Ce cours fait passer du pH d’une espèce isolée au comportement d’un mélange. L’enjeu principal est de distinguer réaction de neutralisation, équilibre résiduel et lecture graphique.
1. Pourquoi un tampon résiste
Un tampon contient des quantités appréciables d’un acide faible HA et de sa base A−. Un ajout modéré d’acide consomme A− ; un ajout de base consomme HA. Le rapport des deux formes change moins brutalement que la concentration de proton dans l’eau seule.
Dans les conditions d’idéalité usuelles, pH = pKa + log([A−]/[HA]). Cette relation de Henderson découle de Ka ; ce n’est pas une nouvelle loi. Pour un même volume final, le rapport des concentrations peut être remplacé par le rapport des quantités.
Le pouvoir tampon dépend de la quantité disponible, pas uniquement du rapport. Deux solutions peuvent avoir le même pH, mais l’une contenir mille fois moins de tampon. Elle sera épuisée par un ajout beaucoup plus faible. La zone pKa ± 1 fournit un repère pratique de fonctionnement, sans frontière absolue.
2. Calculer après un ajout
On commence par la stœchiométrie. Un tampon contient 10 mmol de HA et 20 mmol de A−. Après ajout de 2 mmol d’acide fort, il reste 18 mmol de A− et 12 mmol de HA. Le pH final est pKa + log(18/12) ≈ pKa + 0,176. Avant ajout, il valait pKa + 0,301.
Utiliser directement la concentration de l’acide ajouté dans pH = −log C négligerait sa consommation. Utiliser le rapport initial négligerait la neutralisation. Si l’ajout dépasse la quantité de A− disponible, le tampon est épuisé : le calcul change de régime et doit considérer l’acide fort restant.
Une dilution idéale conserve approximativement le rapport HA/A− et donc le pH. Elle réduit la capacité tampon. À forte dilution, l’autoprotolyse, les équilibres couplés et les variations d’activité peuvent rendre l’invariance imparfaite.
3. Dosage d’un acide faible par une base forte
Avant tout ajout, le pH relève de l’équilibre de l’acide faible. Avant l’équivalence, une partie de HA a été transformée en A− : la solution se comporte comme un tampon. À demi-équivalence, les quantités sont égales et pH ≈ pKa.
À l’équivalence, HA a été stœchiométriquement converti en A−. La solution n’est pas neutre : A− est une base faible. On calcule son hydrolyse avec Kb = Kw/Ka. Au-delà de l’équivalence, l’excès de base forte domine souvent le pH.
Exemple : 20,0 mL de HA à 0,100 mol/L sont dosés par NaOH à 0,100 mol/L. L’équivalence exige 20,0 mL, car la quantité initiale est 2,00 mmol. À 10,0 mL ajoutés, pH ≈ pKa. À 25,0 mL, l’excès vaut 0,500 mmol de OH− dans 45,0 mL, soit 0,0111 mol/L ; pOH ≈ 1,95 et pH ≈ 12,05 à 25 °C.
| Zone | Espèces déterminantes | Modèle usuel |
|---|---|---|
| Départ | HA | Acide faible |
| Avant équivalence | HA et A− | Tampon après bilan |
| Équivalence | A− | Base faible |
| Après équivalence | Excès OH− | Base forte, si excès dominant |
Un indicateur coloré doit virer dans le saut de pH utile. Son point de virage n’est pas par définition l’équivalence ; il l’approche lorsque l’indicateur et les conditions sont bien choisis.
4. Polyacides
Un diacide H2A perd ses protons successivement : H2A/HA− avec Ka1, puis HA−/A2− avec Ka2. En général Ka1 > Ka2 pour ces dissociations successives : retirer un proton à une espèce déjà négative est moins favorable.
Si les pKa sont suffisamment séparés, on distingue trois domaines de prédominance. En dessous de pKa1, H2A domine ; entre les deux, HA− ; au-dessus de pKa2, A2−. Aux frontières, deux formes adjacentes sont égales. Une courbe précise de distribution inclut toutes les formes, même minoritaires.
Deux protons titrables ne donnent pas toujours deux sauts distincts. Des pKa proches, des concentrations faibles ou des limites instrumentales peuvent fusionner les transitions. Le nombre de sauts observés n’est donc pas un comptage universel de tous les hydrogènes d’une molécule.
5. Ampholytes et point isoélectrique
Un ampholyte peut céder et capter un proton. Pour une forme intermédiaire dominante d’un diacide simple, on utilise parfois pH ≈ (pKa1 + pKa2)/2. Cette approximation repose sur des hypothèses de concentration et de séparation des équilibres ; elle n’est pas applicable à tout mélange.
Pour un acide aminé, le point isoélectrique est le pH de charge nette moyenne nulle. Il se calcule, dans les modèles usuels, avec les deux pKa encadrant la forme de charge nulle. Pour une chaîne latérale ionisable, ce ne sont pas nécessairement les pKa des extrémités seuls.
- Calculer les quantités
- Situer par rapport à l’équivalence
- Identifier les espèces restantes
- Choisir le modèle de pH
- Vérifier la courbe
Schéma de principe : lire les conditions et les limites dans le texte.
La quantité de titrant détermine la région ; la pente graphique ne remplace pas ce bilan.
Développement : capacité, dosage quantitatif et spéciation
Deux tampons de même pH
Un premier tampon contient 100 mmol/L de HA et 100 mmol/L de A− ; un second seulement 1 mmol/L de chaque forme. Leur rapport vaut un, donc leur pH initial est voisin du même pKa dans le modèle idéal.
Dans un litre, l’ajout de 0,5 mmol d’acide transforme le premier rapport en 99,5/100,5 ≈ 0,990, soit une baisse de pH d’environ 0,0043. Dans le second, le rapport devient 0,5/1,5 = 1/3, soit une baisse d’environ 0,477. Le même pH initial cache donc des résistances très différentes.
Cette comparaison montre pourquoi une dilution peut préserver le pH tout en rendant une expérience sensible aux ajouts ultérieurs. Un tampon doit être choisi à la fois pour son pKa et pour sa concentration, avec compatibilité biologique et chimique. Certains tampons complexent des ions ou interfèrent avec un dosage.
Capacité différentielle
La capacité tampon peut se définir par la quantité de base forte ajoutée par unité de volume pour faire varier le pH d’une unité, dans une description différentielle. Pour un couple simple, elle est maximale près de pH = pKa si l’on compare des solutions de même concentration totale.
Ce maximum ne signifie pas que l’ajout d’une grande quantité de base laisse le pH inchangé. La capacité est locale et la réserve finie. À mesure qu’une forme est consommée, le système quitte la région de bonne résistance.
L’eau contribue elle-même à la capacité aux pH extrêmes. Une formule centrée uniquement sur HA/A− peut devenir insuffisante lorsque H3O+ ou OH− n’est plus négligeable devant la concentration du tampon.
Retrouver une concentration par titrage
On dose 10,0 mL d’un monoacide inconnu par une base à 0,0500 mol/L et observe une équivalence à 12,4 mL. La quantité initiale d’acide est 0,0500 × 0,0124 = 6,20 × 10⁻⁴ mol, donc C = 0,0620 mol/L.
Le calcul de concentration à l’équivalence repose sur la stœchiométrie, pas sur le pH égal à sept. Pour un diacide, le facteur stœchiométrique change selon que l’on repère la première ou la seconde équivalence. Une erreur d’identification de l’équivalence peut donc diviser ou multiplier la concentration estimée par deux.
Le volume à demi-équivalence permet ensuite d’estimer un pKa si les conditions d’isolement du couple et d’idéalité sont satisfaites. Concentration et pKa sont deux informations différentes extraites de portions différentes de la courbe.
Distribution d’un diacide
Pour H2A, HA− et A2−, on peut écrire un dénominateur commun D = h2 + Ka1 h + Ka1 Ka2. Les fractions sont h2/D, Ka1 h/D et Ka1 Ka2/D. Leur somme vaut un : c’est un contrôle immédiat.
Cette écriture permet de voir pourquoi une séparation insuffisante des pKa empêche une région où HA− est presque pure. Les domaines de prédominance indiquent seulement la forme la plus abondante, pas nécessairement une forme représentant 99 % du total.
Au pH moyen des deux pKa, H2A et A2− ont des contributions égales dans ce modèle. Cela aide à comprendre l’approximation du pH d’un ampholyte, mais ne dispense pas de l’électroneutralité et des contributions de l’eau pour un calcul exact.
Détecter une équivalence
La dérivée d’une courbe pH-volume peut faire ressortir le saut. Un point de rupture conductimétrique fournit une autre information. Les deux méthodes observent des grandeurs différentes ; leur concordance renforce la détermination sans abolir les incertitudes de volume, concentration et calibration.
Cas d’intégration : choisir un indicateur de dosage
On dose 20,0 mL d’un acide faible monoprotique à 0,100 mol/L par une base forte à 0,100 mol/L. Le pKa de l’acide vaut 4,80. Déterminer le volume équivalent, le pH à demi-équivalence et le caractère acide ou basique de la solution à l’équivalence. Peut-on choisir automatiquement un indicateur centré sur pH 7 ?
Résolution et discussion
La quantité initiale est 2,00 mmol. Il faut donc 20,0 mL de titrant à l’équivalence. À 10,0 mL, la réaction a transformé la moitié de l’acide en base conjuguée. Les quantités des deux formes sont égales ; Henderson-Hasselbalch donne pH voisin de 4,80. Ce point renseigne sur le pKa dans les limites de l’approximation, mais il n’est pas l’équivalence.
À 20,0 mL, le bilan stœchiométrique a converti l’acide en sa base conjuguée. Celle-ci réagit avec l’eau et forme des ions hydroxydes. La solution est donc basique dans les conditions ordinaires annoncées. Sa concentration analytique est environ 2,00 mmol/40,0 mL = 0,0500 mol/L. Avec Kb = 10-14/10-4,80, on obtient approximativement [OH−] = racine(Kb C) = 5,6 × 10⁻⁶ mol/L, soit pH voisin de 8,75.
Le domaine de virage doit appartenir à la partie suffisamment raide de la courbe autour du volume équivalent. Sa sélection demande donc la forme de la courbe et la précision attendue, pas seulement un pH réputé neutre. Un indicateur lui-même est un couple acide-base ; sa couleur reflète un rapport d’espèces. Il signale une zone de pH, tandis que l’équivalence est définie par la stœchiométrie.
Application : quantifier une erreur de repérage du dosage
Un monoacide est dosé par une base de concentration connue CB. Pour un prélèvement VA, la concentration calculée est CA = CB VE/VA. Si le volume retenu correspond à un virage tardif plutôt qu’à l’équivalence, on surestime CA dans la même proportion que VE, à autres données fixées.
Prenons VA = 10,00 mL, CB = 0,1000 mol/L et une équivalence réelle à 12,00 mL. CA vaut 0,1200 mol/L. Un virage retenu à 12,30 mL donne 0,1230 mol/L, soit un biais relatif de 0,30/12,00 = 2,5 %. La burette pourrait être parfaitement répétable : elle reproduirait le mauvais critère d’arrêt.
Ce biais n’est pas supprimé par une moyenne de dix dosages identiques. On agit sur le repérage de l’équivalence, l’indicateur ou une méthode instrumentale adaptée. Il faut distinguer cette erreur systématique de la dispersion des volumes lus.
Lecture visuelle : Dosage acide faible / base forte : calcul des équilibres
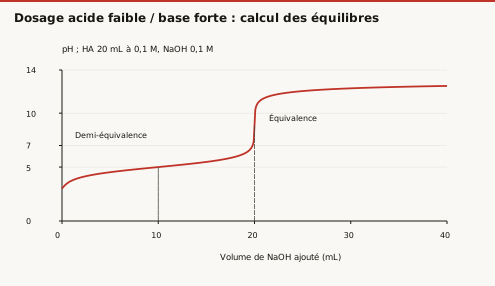
Question de lecture. Pourquoi le pH à 20 mL n’est-il pas 7 ?
Correction. À l’équivalence, HA est converti principalement en sa base conjuguée A−, qui hydrolyse l’eau. La résolution donne pH ≈ 8,85 ; l’équivalence stœchiométrique n’est pas synonyme de neutralité.
Approfondissement v0.4 : capacité tampon et frontières d’approximation
Déduire une capacité plutôt que la réciter
Pour un couple HA/A− de concentration totale CT, la fraction de base vaut f = Ka/(Ka + h). À volume pratiquement constant, former une petite quantité supplémentaire de A− demande la même quantité de base forte. La contribution du couple à la capacité est donc β = CT df/dpH. Comme dh/dpH = −ln(10)h, on obtient β = ln(10)CTKa h/(Ka + h)², en mol·L−1 par unité de pH.
À h = Ka, β = ln(10)CT/4 ≈ 0,576CT. Pour CT = 0,020 mol/L, le maximum vaut 0,0115 mol·L−1 par unité de pH. À pH = pKa + 1, h = Ka/10 et β ≈ 0,190CT, soit environ un tiers du maximum. Le tampon possède encore une capacité, mais elle a diminué continûment.
Petit ajout et ajout fini
Dans un litre de tampon contenant initialement 10 mmol de chaque forme, ajouter 0,10 mmol de base donne approximativement ΔpH = Δc/β = 0,00010/0,0115 ≈ 0,00869. Le calcul fini donne log(10,10/9,90) ≈ 0,00869 : la linéarisation fonctionne.
Avec 5,0 mmol ajoutées, elle prédit 0,434 unité alors que le bilan exact du tampon donne log(15/5) ≈ 0,477. La capacité est une pente locale ; elle change pendant un grand déplacement. Lorsque HA approche de l’épuisement, prolonger sa valeur initiale devient particulièrement faux.
Pourquoi Henderson échoue aux extrémités
À l’équivalence stœchiométrique, le calcul « nHA = 0 » appliqué à Henderson donnerait un logarithme divergent. Mais l’hydrolyse de A− reforme une petite quantité de HA : le rapport à l’équilibre reste fini. Henderson reste une reformulation de Ka si l’on connaît les concentrations d’équilibre ; c’est leur remplacement par les quantités stœchiométriques nulles qui échoue.
Symétriquement, avant tout ajout de base, nA− apportée vaut zéro mais [A−] à l’équilibre est non nulle par dissociation de HA. La distinction entre bilan de réaction prépondérante et réajustement d’équilibre explique les deux singularités sans déclarer arbitrairement que la relation de Henderson cesse d’exister.
La proximité de pKa ne suffit enfin pas si CT est extrêmement faible : l’eau apporte une capacité ln(10)(h + Kw/h), qui peut devenir déterminante. Le modèle complet ajoute cette contribution et tient compte de la dilution par le titrant.
Exercices progressifs
1. Un tampon contient autant de HA que de A−. Donner son pH relatif au pKa.
2. On ajoute 1 mmol de OH− à 5 mmol de HA et 5 mmol de A−. Calculer le nouveau rapport.
3. Une dilution au centième laisse-t-elle inchangée la capacité tampon ?
4. Un acide faible est dosé par une base forte. Le pH à l’équivalence est-il nécessairement 7 ?
5. Pour un ampholyte simple de pKa 2 et 9, estimer le pH dans le domaine d’application de la moyenne.
6. Avec VE réel = 12,00 mL, un arrêt à 11,88 mL surestime-t-il ou sous-estime-t-il CA, et de combien ?
7. Pour deux tampons idéaux de même CT, comparer β à pH = pKa − 1 et pH = pKa + 1. Cela signifie-t-il une même réserve contre un ajout massif d’acide ?
Corrections argumentées
1. pH ≈ pKa, puisque log 1 = 0.
2. OH− consomme HA : il reste 4 mmol de HA et 6 mmol de A−. Le rapport vaut 1,5 et le pH augmente d’environ 0,176 unité.
3. Non. Le rapport peut rester identique, mais le nombre de moles tampon par unité de volume diminue cent fois.
4. Non. La base conjuguée formée réagit avec l’eau ; le pH est généralement supérieur à 7 dans ce cas à 25 °C.
5. pH ≈ 5,5. Le résultat doit être présenté comme une approximation de l’ampholyte dominant, non comme une identité valable sans conditions.
6. Il sous-estime CA de (11,88 − 12,00)/12,00 = −0,010, soit −1,0 %. Le signe découle directement de CA proportionnelle au volume de base retenu.
7. La formule donne la même capacité locale, environ 0,190CT, par symétrie du rapport h/Ka. Mais à pKa − 1, la forme A− disponible pour capter l’acide ne vaut que CT/11, contre 10CT/11 à pKa + 1. Même pente locale ne signifie pas même réserve contre un grand ajout orienté.
Référence et périmètre
OpenStax, Chemistry 2e, solutions tampons. Calculs originaux de chimie en solution ; exigibilité du programme local à confronter aux cours officiels.
Références du complément v0.4, consultées le 2 octobre 2026 : OpenStax, titrages acido-basiques. Exemples et calculs originaux.
Partie 3 · Oxydoréduction et électrochimie
Prérequis et objectifs
Ce cours suppose connus charges, équilibres et Gibbs. Il apprend à suivre les électrons, équilibrer des demi-équations et utiliser un potentiel sans perdre le sens de réaction. Un potentiel standard ne classe pas définitivement toutes les situations : la composition intervient.
1. Oxydant, réducteur et nombre d’oxydation
Un oxydant capte des électrons et se réduit ; un réducteur cède des électrons et s’oxyde. Les deux partenaires d’un couple redox diffèrent par un transfert d’électrons, parfois accompagné de protons ou d’autres espèces.
Le nombre d’oxydation est une attribution formelle des électrons de liaison à l’élément le plus électronégatif. Il aide à identifier le bilan, mais ne décrit pas une charge réelle mesurée. L’oxygène vaut souvent −II, avec des exceptions comme les peroxydes ; l’hydrogène vaut souvent +I, avec des exceptions comme les hydrures métalliques.
Dans CO2, les deux oxygènes contribuent −IV et le carbone vaut +IV. Dans CH4, les quatre hydrogènes contribuent +IV et le carbone vaut −IV. Oxyder du carbone ne nécessite donc pas de produire immédiatement un ion C4+.
2. Équilibrer méthodiquement
En milieu acide, on équilibre d’abord les atomes autres que H et O, puis O avec H2O, H avec H+, enfin les charges avec les électrons. Pour MnO4− → Mn2+, on obtient MnO4− + 8 H+ + 5 e− → Mn2+ + 4 H2O. Vérifier séparément atomes et charges évite beaucoup d’erreurs.
En milieu basique, on peut équilibrer en milieu acide puis ajouter OH− des deux côtés pour transformer H+ en eau, avant simplification. La forme finale doit respecter le milieu indiqué.
Pour associer deux demi-équations, on multiplie leurs coefficients afin d’obtenir le même nombre d’électrons cédés et captés. Les électrons disparaissent du bilan global. Multiplier une demi-équation ne multiplie pas son potentiel : le potentiel est une grandeur intensive.
3. Potentiel et sens d’une pile
Les tables donnent généralement des potentiels de réduction pour Ox + n e− ⇌ Red. Dans une pile qui débite spontanément, la réduction se produit à la cathode et l’oxydation à l’anode. Cette définition reste valable pour une électrolyse ; le signe électrique des électrodes, lui, dépend du dispositif.
La tension thermodynamique est E_cell = E_cathode − E_anode, en utilisant les deux potentiels de réduction. La relation Δ_rG = −n F E_cell lie sens spontané et tension, avec F ≈ 96485 C/mol.
Pour Zn2+/Zn à −0,76 V et Cu2+/Cu à +0,34 V dans les conditions standards, Cu2+ se réduit, Zn s’oxyde et E°_cell = 1,10 V. Le bilan est Zn + Cu2+ → Zn2+ + Cu ; n = 2. On obtient ΔG° ≈ −212 kJ/mol de réaction écrite.
4. Équation de Nernst
Pour Ox + n e− ⇌ Red, E = E° − (RT/nF) ln(a_Red/a_Ox), avec adaptation du quotient aux autres espèces de la demi-équation. À 25 °C, E = E° − (0,05916/n) log Q en volts.
Le rapport doit correspondre au sens réduction de l’équation. Les solides purs ont une activité unitaire ; les gaz impliquent une activité liée à leur pression. Si H+ intervient, le potentiel dépend du pH. Omettre les protons dans Q peut donc inverser l’analyse d’un système biologique.
Exemple : pour un couple soluble à un électron avec [Red]/[Ox] = 100, le potentiel est inférieur à E° d’environ 0,118 V. Un milieu riche en forme réduite rend ce couple moins oxydant selon cette mesure.
La constante d’équilibre d’une réaction globale est reliée à E°_cell par ln K = n F E°_cell/(RT). Un grand K décrit une forte préférence thermodynamique ; il ne dispense pas d’examiner les barrières cinétiques.
5. Applications et limites
Les coenzymes NAD+/NADH et FAD/FADH2 transportent des équivalents réducteurs, mais ne sont pas interchangeables par simple remplacement de noms. Les potentiels biochimiques transformés fixent certaines conditions, notamment le pH. Un E° chimique et un E°′ biochimique ne doivent pas être mélangés sans préciser la convention.
Une cellule électrochimique réelle présente des résistances, des surtensions et parfois des passivations. Une tension mesurée sous courant peut différer de la tension réversible prévue. L’équation de Nernst décrit un potentiel d’équilibre ; elle ne calcule pas automatiquement la vitesse d’un électrolyseur.
- Identifier les couples
- Équilibrer chaque demi-réaction
- Égaliser les électrons
- Additionner
- Vérifier matière et charge
Schéma de principe : lire les conditions et les limites dans le texte.
Le dessin représente une procédure comptable, pas le trajet microscopique de chaque électron dans toutes les réactions.
Développement : équilibre, pH et quantité d’électricité
Associer deux couples sans multiplier les potentiels
Supposons deux couples de potentiels standards E°1 = +0,40 V pour une réduction à un électron et E°2 = −0,20 V pour une réduction à deux électrons. Pour la pile spontanée correspondante, le premier couple se réduit et le second s’oxyde.
On double la demi-équation du premier couple pour échanger deux électrons au total. La tension standard reste +0,40 − (−0,20) = +0,60 V, et non +0,80 − (−0,20). La variation de Gibbs vaut −2F × 0,60, soit environ −116 kJ/mol du bilan construit.
Si l’on veut additionner des étapes électrochimiques autrement, on passe par les énergies libres, qui sont extensives, puis on reconvertit éventuellement en potentiel. Additionner directement des tensions de réactions comportant des nombres d’électrons différents sans construire le dispositif ou le bilan est une source d’erreur.
Influence d’un proton
Pour une demi-réaction Ox + 2 H+ + 2 e− ⇌ Red, le quotient contient a_Red/(a_Ox a_H+2). À rapport Red/Ox fixé, augmenter le pH d’une unité diminue le potentiel d’environ 59 mV à 25 °C.
Le coefficient des protons et celui des électrons expliquent la pente. Si leur rapport change, la pente pH-potentiel change aussi. Une valeur de potentiel donnée à pH 7 ne doit donc pas être appliquée mécaniquement à pH 2.
Un diagramme potentiel-pH combine ainsi conditions redox et protonation. Certaines frontières correspondent à des transferts d’électrons, d’autres à des équilibres acide-base ou de précipitation. Le milieu peut modifier simultanément plusieurs espèces de la demi-réaction.
Relier tension et constante d’équilibre
Pour E°cell = 0,10 V, n = 2 et T = 298 K, ln K = 2 × 96485 × 0,10/(8,314 × 298) ≈ 7,79. On obtient K ≈ 2,4 × 10³.
Une tension de seulement un dixième de volt peut donc correspondre à une constante nettement supérieure à un. Le caractère logarithmique de la relation explique cette amplification. Une petite différence de potentiel n’est pas automatiquement un équilibre moitié-moitié.
Lorsque la pile débite, les concentrations changent et la tension évolue selon le quotient de réaction. À l’équilibre, la tension réversible du bilan global atteint zéro. Cela ne signifie pas que chaque demi-électrode possède un potentiel individuel nul sur toute échelle de référence.
Charge passée et matière transformée
La loi de Faraday relie la quantité d’électrons à la charge : n_e = Q/F. Avec un courant constant I pendant une durée t, Q = It. Il faut exprimer le temps en secondes si le courant est en ampères.
Un courant de 0,100 A pendant 965 s fournit 96,5 C, soit environ 1,00 mmol d’électrons. Pour réduire un ion M2+ en métal M avec un rendement faradique de 100 %, cela permet de déposer 0,500 mmol de métal. Le coefficient deux vient de la demi-équation, pas de la charge électrique en coulombs.
Si des réactions parasites consomment une partie du courant, la quantité déposée est plus faible. Un rendement faradique doit donc être distingué d’un rendement d’isolement chimique. La charge totale mesurée ne prouve pas que tous les électrons ont servi à la réaction visée.
Potentiel standard et électrode de référence
Un potentiel de demi-électrode est mesuré relativement à une référence. On ne mesure pas une réduction isolée sans autre demi-système fermant le circuit. Comparer deux valeurs exige une même référence ou une conversion explicite ; sinon la différence calculée peut être artificielle.
Cas d’intégration : conserver électrons et matière
Dans un modèle de pile, le zinc est oxydé en Zn2+ et Cu2+ est réduit en cuivre métallique. Les potentiels standards de réduction fournis sont −0,76 V pour Zn2+/Zn et +0,34 V pour Cu2+/Cu. Établir le bilan, la tension standard et le lien entre charge transférée et masse de cuivre déposée.
Résolution et discussion
L’oxydation s’écrit Zn → Zn2+ + 2 e− ; la réduction Cu2+ + 2 e− → Cu. Le bilan est Zn + Cu2+ → Zn2+ + Cu. Les électrons disparaissent du bilan global parce qu’ils sont transférés, non parce qu’ils sont détruits. La tension standard vaut 0,34 − (−0,76) = 1,10 V. On soustrait les potentiels de réduction de la cathode et de l’anode ; on ne multiplie pas un potentiel par le coefficient d’électrons.
Une charge de 193 C correspond à environ 193/96 500 = 0,00200 mol d’électrons. Le dépôt de cuivre exige deux électrons par atome, donc 0,00100 mol de cuivre. Avec M(Cu) = 63,5 g/mol pour l’exercice, la masse théorique est 63,5 mg. Ce résultat suppose que toute la charge participe à cette réduction.
Un dépôt plus faible peut signaler des réactions concurrentes ou une récupération incomplète. La loi de conservation reste vraie, mais la fraction de courant utile devient inférieure à un. À l’inverse, une masse mesurée trop élevée peut contenir une solution retenue ou une autre espèce déposée.
Application : une pile avec deux électrodes du même métal
Deux électrodes de cuivre plongent dans des solutions idéales de Cu2+ à 0,0100 et 1,00 mol/L, à 25 °C. On néglige les potentiels de jonction. Pour Cu2+ + 2 e− ⇌ Cu(s), Nernst donne E = E° + (0,05916/2) log a(Cu2+). L’électrode dans la solution la plus concentrée possède donc le potentiel de réduction le plus élevé.
Dans la pile débitante, Cu2+ est réduit du côté concentré ; du cuivre métallique est oxydé du côté dilué. Les deux E° identiques s’annulent dans leur différence : Ecell = (0,05916/2) log(1,00/0,0100) = 0,05916 V. Une tension non nulle peut donc provenir d’une différence de composition, sans différence de nature entre les couples.
Les électrons circulent extérieurement de l’électrode côté dilué vers celle côté concentré. Le pont ionique maintient l’électroneutralité ; les électrons ne traversent pas le pont salin.
Approfondissement v0.4 : bilan en milieu basique et dismutation
Passer réellement du milieu acide au milieu basique
Pour réduire MnO4− en MnO2, le manganèse passe de +VII à +IV et capte trois électrons. En milieu acide, on écrit MnO4− + 4H+ + 3e− → MnO2 + 2H2O. Ajouter quatre OH− de chaque côté transforme les quatre H+ en eau ; après simplification, MnO4− + 2H2O + 3e− → MnO2 + 4OH−.
Les charges valent −4 de chaque côté. Les six oxygènes et les quatre hydrogènes se conservent. Comparer avec MnO4−/Mn2+ montre pourquoi le produit imposé importe : le nombre d’électrons n’est pas toujours cinq pour le permanganate. Une formule apprise dans un milieu ne fixe pas tous les produits possibles dans un autre.
Une même espèce oxydée et réduite
Dans une dismutation, l’élément étudié possède initialement un degré d’oxydation intermédiaire. Une fraction est oxydée, l’autre réduite. Pour 2H2O2 → 2H2O + O2, l’oxygène de H2O2 vaut −I ; il devient −II dans l’eau et 0 dans O2. Le peroxyde joue donc les deux rôles redox.
En milieu acide, la branche de réduction est H2O2 + 2H+ + 2e− → 2H2O ; la branche d’oxydation est H2O2 → O2 + 2H+ + 2e−. En les additionnant, protons et électrons disparaissent. Cela explique le facteur deux initial : deux molécules contribuent à deux branches différentes, et non quatre électrons transférés à un accepteur extérieur.
Ne pas confondre signe et définition
| Situation | Anode | Cathode | Source du transfert énergétique |
|---|---|---|---|
| Pile débitante | Oxydation, électrode négative | Réduction, électrode positive | Réaction chimique favorable |
| Électrolyse usuelle | Oxydation, électrode positive | Réduction, électrode négative | Générateur imposant le courant |
Le mot cathode ne signifie donc pas « électrode positive » dans tous les dispositifs. Les électrons quittent le site où une oxydation les fournit et sont consommés au site de réduction ; le générateur peut imposer une évolution non spontanée. Dans l’électrolyte, le transport du courant est assuré par les ions. Un électron de la demi-équation est une unité de bilan, pas nécessairement une particule libre traversant la solution entre les réactifs.
La faisabilité d’une électrolyse demande ensuite la tension imposée, les surtensions et les réactions concurrentes. Une comparaison de E° seule ne prédit pas le rendement faradique réel.
Exercices progressifs
1. Fe2+ → Fe3+ est-il une oxydation ou une réduction ?
2. Dans 2 Ag+ + Cu → 2 Ag + Cu2+, quelle espèce est oxydante ?
3. Pourquoi ne multiplie-t-on pas E° par deux lorsqu’on double une demi-équation ?
4. Une pile possède n = 2 et E_cell = +0,20 V. Estimer ΔG.
5. Pour un couple à deux électrons à 25 °C, augmenter Q de 1 à 100 modifie E de combien ?
6. Que devient la tension idéale de cette pile si les deux activités en Cu2+ deviennent égales ?
7. Équilibrer la réduction de O2 en H2O2 en milieu acide et donner le degré d’oxydation de l’oxygène avant et après.
Corrections argumentées
1. Une oxydation : Fe2+ perd un électron pour devenir Fe3+.
2. Ag+ capte les électrons et se réduit ; il est l’oxydant. Cu est le réducteur.
3. Le potentiel est une énergie par unité de charge. Doubler l’équation double à la fois l’énergie et la charge, donc conserve leur rapport.
4. ΔG = −2 × 96485 × 0,20 ≈ −38,6 kJ/mol. Le sens écrit est thermodynamiquement favorisé.
5. ΔE = −(0,05916/2) log 100 = −0,05916 V. Le potentiel baisse d’environ 59 mV.
6. Ecell devient nulle puisque log(1) = 0. L’identité des couples ne suffisait pas à annuler la tension au départ : c’est l’égalité de leurs potentiels, donc ici de leurs activités, qui supprime la force électromotrice.
7. O2 + 2H+ + 2e− → H2O2. L’oxygène passe de 0 à −I, soit un électron par atome et deux par molécule O2. Atomes : deux O et deux H de chaque côté ; charge totale nulle de chaque côté.
Référence et périmètre
OpenStax, Chemistry 2e, potentiel, énergie libre et équilibre. Potentiels arrondis à visée pédagogique ; température, milieu et conventions doivent accompagner toute utilisation quantitative.
Référence ciblée de cette application : Source de référence. Calculs et exemples pédagogiques originaux.
Références du complément v0.4, consultées le 2 octobre 2026 : OpenStax, électrodes et potentiels. Exemples et calculs originaux.
Partie 4 · Solubilité, osmose et mesures optiques
Prérequis et objectifs
Ce cours mobilise stœchiométrie, équilibre et concentration. Trois applications sont reliées par une même méthode : identifier les espèces réellement présentes, écrire le modèle, puis tester les hypothèses. Concentration totale, concentration libre et nombre de particules répondent à des questions différentes.
1. Dissolution et produit de solubilité
Pour un solide AB(s) ⇌ A+ + B−, Ks = a_A+ a_B−. Dans l’eau pure et avec un comportement idéal, si la solubilité molaire vaut s, les deux concentrations valent s et Ks ≈ s2.
Pour AB2(s) ⇌ A2+ + 2 B−, [A2+] = s et [B−] = 2s, donc Ks ≈ 4s3. Employer systématiquement s = √Ks oublierait la stœchiométrie. Ks est lié à une température et à une réaction données.
La présence d’un ion commun réduit souvent la solubilité. Pour AB dans une solution contenant déjà B− à concentration C très supérieure à s, Ks ≈ sC, donc s ≈ Ks/C. Cette approximation doit être contrôlée en comparant s obtenu à C.
Le quotient ionique Qs se calcule avec les concentrations après mélange et avant précipitation. Si Qs > Ks, une précipitation est thermodynamiquement favorisée ; si Qs < Ks, la solution est sous-saturée. Une cinétique lente de nucléation peut retarder l’apparition visible du solide.
2. Complexation et pH
Un ligand L peut fixer un ion métallique M pour former ML. La concentration totale en métal additionne métal libre et complexes. Une constante de formation élevée peut maintenir beaucoup de métal total dissous tout en abaissant le métal libre.
Cette distinction explique qu’une complexation augmente parfois la quantité de solide dissous : en consommant M libre, elle déplace la dissolution. Un calcul utilisant le métal total dans Ks serait alors faux, car Ks concerne l’activité de l’espèce libre impliquée dans l’équation.
Le pH agit également sur les ions capables de capter un proton. Si l’anion d’un solide est protoné en milieu acide, sa concentration libre diminue et la dissolution peut être favorisée. Il ne faut donc pas traiter la solubilité comme une propriété indépendante du milieu.
3. Particules et pression osmotique
L’osmolarité compte les particules osmotiquement actives par litre de solution. Dans un modèle idéal de dissociation complète, une solution de NaCl à 0,10 mol/L produit environ 0,20 osmol/L. Pour le glucose non dissocié à même molarité, on obtient 0,10 osmol/L.
Le facteur de Van’t Hoff i résume le nombre effectif de particules par entité dissoute dans le modèle utilisé. Il peut différer du nombre entier attendu en raison des interactions ioniques ou d’associations. La pression osmotique idéale est π = i cRT, avec unités cohérentes.
À 310 K, 0,300 osmol/L correspond à 300 osmol/m3 ; π = 300 × 8,314 × 310 ≈ 7,73 × 10⁵ Pa. La conversion litre-mètre cube est indispensable. Cette pression compare des compartiments selon les perméabilités appropriées, pas une pression directement appliquée comme celle d’un piston dans tous les tissus.
4. Osmolarité et tonicité
La tonicité décrit l’effet durable d’une solution sur le volume d’une cellule ; elle dépend des solutés qui ne traversent pas facilement la membrane considérée. Une solution iso-osmolaire peut être hypotonique si son soluté pénètre dans les cellules et ne maintient pas de gradient osmotique efficace.
Une membrane perméable à l’eau mais peu perméable au soluté permet un déplacement d’eau vers le compartiment de plus forte concentration osmotique efficace. Le résultat dépend du temps : un soluté peut être peu perméant à court terme mais s’équilibrer sur une période plus longue.
| Notion | Question posée |
|---|---|
| Molarité | Combien de moles de l’espèce par litre ? |
| Osmolarité | Combien de particules dissoutes par litre ? |
| Osmolalité | Combien de particules par kilogramme de solvant ? |
| Tonicité | Quel effet sur le volume cellulaire avec cette membrane ? |
5. Lumière et concentration
L’énergie d’un photon vaut E = hν = hc/λ. Une longueur d’onde plus courte correspond à un photon plus énergétique. Il faut distinguer l’énergie par photon de l’énergie par mole de photons, obtenue en multipliant par la constante d’Avogadro.
L’absorbance A = log(I0/I) est reliée à la concentration par Beer-Lambert : A = εlc. ε dépend de l’espèce, de la longueur d’onde et du milieu ; l est la longueur de cuve. Le domaine de linéarité doit être vérifié.
Pour ε = 6000 L/mol/cm, l = 1 cm et A = 0,300, c = 5,0 × 10⁻⁵ mol/L. Si l’échantillon a été dilué dix fois avant mesure, la concentration initiale est dix fois plus grande. Une turbidité due à une précipitation peut diffuser la lumière : le signal apparent ne reflète plus seulement l’absorption moléculaire.
- Définir les espèces libres
- Vérifier les équilibres
- Compter les particules
- Choisir la mesure
- Contrôler ses limites
Schéma de principe : lire les conditions et les limites dans le texte.
Le schéma relie les méthodes sans supposer qu’un seul instrument détermine simultanément solubilité, tonicité et composition.
Développement : calcul couplé et limites instrumentales
Précipitation après mélange
On mélange 10,0 mL d’une solution apportant A+ à 2,0 × 10⁻³ mol/L et 30,0 mL d’une solution apportant B− à 4,0 × 10⁻³ mol/L. Avant réaction, les concentrations dans 40,0 mL valent 5,0 × 10⁻⁴ et 3,0 × 10⁻³ mol/L.
Le quotient vaut 1,5 × 10⁻⁶. Si Ks = 10-8, la précipitation de AB est favorisée. Utiliser les concentrations des solutions avant mélange aurait donné un autre quotient, car la dilution n’aurait pas été prise en compte.
Après précipitation, on pose x la concentration de solide formé dans le volume final : [A+] = 5,0 × 10⁻⁴ − x et [B−] = 3,0 × 10⁻³ − x. Leur produit doit égaler Ks tant que le solide est présent à l’équilibre. Comme B− est en excès, on peut estimer sa concentration résiduelle proche de 2,5 × 10⁻³ mol/L, donnant [A+] ≈ 4 × 10⁻⁶ mol/L. Le précipité n’a donc pas retiré absolument tout A+.
Métal libre et ligand en excès
Pour M + L ⇌ ML avec constante de formation β, on a [ML] = β[M][L] dans le modèle idéal. Le métal total vaut [M]tot = [M](1 + β[L]) si ce seul complexe existe.
Avec β[L] = 999, seulement environ un millième du métal total reste libre. Une analyse mesurant le métal total peut donc trouver une valeur élevée alors que l’activité libre gouvernant un équilibre de précipitation est faible. À l’inverse, épuiser le ligand peut faire augmenter brutalement le métal libre.
Cette formule suppose que [L] libre est connue. Si ligand et métal ont des quantités comparables, remplacer [L] libre par sa concentration totale peut être faux. Il faut alors ajouter le bilan du ligand et résoudre les équations ensemble.
Osmose avec solutés de perméabilité différente
Imaginons une cellule initialement équilibrée avec un milieu à 300 milliosmoles/L de solutés non pénétrants. On la place dans une solution à la même osmolarité totale, mais composée d’un soluté qui traverse rapidement sa membrane. Le soluté entre, modifie les concentrations internes, et l’eau peut suivre ; l’égalité initiale des osmolarités ne garantit pas la stabilité du volume.
La tonicité dépend donc de la membrane, du temps et de la nature des particules. Une valeur mesurée par osmomètre compte des particules selon le principe physique de l’appareil ; elle ne mesure pas directement leur imperméabilité pour une cellule donnée.
Le modèle idéal ignore aussi les forces mécaniques de la membrane et les volumes non aqueux. Ces contributions peuvent devenir importantes lorsqu’on pousse le raisonnement vers des changements de volume extrêmes.
Absorbance et transmission
La transmission T = I/I0 et l’absorbance A = −log T ne varient pas linéairement l’une avec l’autre. A = 1 correspond à T = 0,10, soit 10 % de lumière transmise ; A = 2 correspond à 1 %. Doubler A ne divise donc pas simplement T par deux.
À forte absorbance, la lumière parasite et les limites du détecteur peuvent rendre la mesure moins fiable. Diluer l’échantillon et revenir dans une plage validée est souvent préférable à une extrapolation.
Si deux espèces absorbent, A_total = ε1lc1 + ε2lc2 dans un mélange idéal sans interaction pertinente. Une seule longueur d’onde ne permet généralement pas de déterminer deux concentrations inconnues indépendantes. Deux mesures distinctes ou une séparation peuvent être nécessaires, avec un système d’équations suffisamment informatif.
Cas d’intégration : une mesure optique peut être trompeuse
Une espèce dissoute absorbe à une longueur d’onde choisie. Une solution étalon à 20 µmol/L donne une absorbance de 0,400 dans une cuve de 1,00 cm. Un échantillon donne 0,800. Déterminer sa concentration dans le modèle de Beer-Lambert, puis expliquer pourquoi une suspension trouble ne relève pas automatiquement de ce calcul.
Résolution et discussion
À même longueur d’onde, même trajet optique et même espèce chimique, A est proportionnelle à c. L’échantillon possède donc une concentration de 40 µmol/L si la réponse reste linéaire. Le coefficient d’extinction déduit de l’étalon vaut 0,400/(20 × 10-6 × 1,00) = 20 000 L·mol-1·cm-1. Une dilution par deux devrait ramener l’absorbance vers 0,400, ce qui fournit un contrôle expérimental utile.
Une turbidité détourne une partie du rayonnement par diffusion. Le détecteur peut recevoir moins de lumière même si l’absorption moléculaire n’a pas augmenté. Convertir toute cette perte en concentration surestimerait alors l’espèce ciblée. Un blanc contenant la même matrice, une observation à une autre longueur d’onde ou une clarification justifiée peuvent aider à distinguer les contributions.
Un changement de pH peut aussi transformer l’espèce absorbante et modifier son coefficient d’extinction. L’étalon et l’échantillon doivent donc partager des conditions chimiques appropriées. Une loi optique correcte ne remplace pas l’identification de ce qui absorbe.
Enfin, une absorbance de 0,800 ne signifie pas que 80 % de lumière est absorbée : la transmittance vaut 10-0,800, soit environ 0,158. La fraction transmise est proche de 15,8 %. Le logarithme explique pourquoi une multiplication de l’absorbance ne correspond pas à la même multiplication de la fraction lumineuse perdue.
Application : séparer deux contributions optiques
Un mélange contient X et Y. Dans une cuve de 1 cm, les coefficients d’extinction valent respectivement 10 000 et 2 000 L·mol-1·cm-1 à λ1, puis 2 000 et 10 000 à λ2. Les absorbances corrigées du blanc sont 0,140 et 0,220.
Posons x et y les concentrations exprimées en µmol/L. Beer-Lambert donne 0,010x + 0,002y = 0,140 et 0,002x + 0,010y = 0,220. Après multiplication par 500, on obtient 5x + y = 70 et x + 5y = 110. Donc x = 10 et y = 20 µmol/L ; la substitution dans les deux équations vérifie les résultats.
Deux mesures ne suffisent pas si elles contiennent la même information : si les deux lignes de coefficients étaient proportionnelles, le système serait indéterminé. Des spectres très semblables rendent aussi le calcul sensible au bruit. L’absence de diffusion et la stabilité des espèces aux deux longueurs d’onde restent nécessaires.
Lecture visuelle : Beer-Lambert : absorbance linéaire, transmission exponentielle
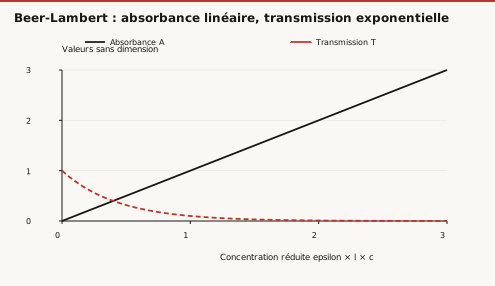
Question de lecture. À A = 2, la transmission est-elle divisée par deux ?
Correction. Non : T = 10-2 = 0,01, soit 1 % de la lumière incidente. Doubler A multiplie les transmissions correspondantes, il ne les divise pas simplement par deux.
Approfondissement v0.4 : ligand limité et précipitation sélective
Résoudre un ligand dont la quantité est finie
Pour M + L ⇌ ML, posons x = [ML], CM et CL les concentrations analytiques. Les espèces libres sont [M] = CM − x et [L] = CL − x. La relation β = x/[(CM − x)(CL − x)] impose 0 ≤ x ≤ min(CM, CL). Cette borne élimine toute racine mathématique incompatible avec le stock initial.
Si CM = CL = 1,00 mmol/L et β = 10 000 L/mol, exprimer x en mol/L donne x = 10 000(0,00100 − x)². En notant y la fraction de métal libre, x = 0,00100(1 − y), d’où 1 − y = 10y². La racine physique vaut y = (√41 − 1)/20 ≈ 0,270. Environ 73,0 % du métal est complexé, pas 90,9 % comme le prédirait à tort l’utilisation de CL totale comme ligand libre.
Ce contre-exemple montre qu’une grande constante ne garantit pas une complexation quasi totale lorsque les partenaires sont simultanément épuisés. La quantité βCL est utile, mais elle ne dispense pas du bilan du ligand quand CL et CM sont proches.
Déclencher un précipité avant un autre
Considérons deux ions A+ et B+ chacun à 0,010 mol/L, donnant AX et BX avec le même anion X−. Les produits de solubilité fictifs sont Ks(AX) = 10−10 et Ks(BX) = 10−6. Le début de précipitation exige [X−] = Ks/[cation libre]. Les seuils initiaux sont donc 10−8 mol/L pour AX et 10−4 mol/L pour BX.
À l’instant où BX commence à précipiter, si AX est encore présent et les volumes supposés constants, [A+] = 10−10/10−4 = 10−6 mol/L. Le métal A résiduel ne représente que 0,01 % de sa concentration initiale ; la séparation idéale a retiré 99,99 % de A avant de précipiter B. Ces pourcentages concernent ce modèle, pas une efficacité expérimentale garantie.
Conditions qui changent la conclusion
Une complexation sélective de A modifie sa concentration libre et donc son seuil. Une protonation de X− diminue la fraction d’anion disponible. Une dilution importante pendant l’ajout modifie les concentrations initialement utilisées. Enfin, la nucléation et la coprécipitation peuvent gêner une séparation même si les seuils thermodynamiques sont distincts.
La méthode reste la même : construire le seuil avec les espèces libres, identifier quelle phase apparaît, puis recalculer la composition au seuil suivant. Le classement de deux Ks seuls n’est pas universel lorsque les stœchiométries ou les concentrations diffèrent.
Exercices progressifs
1. Pour AB2 et Ks = 4 × 10-12, calculer s dans l’eau idéale.
2. Un mélange donne [A+] = 10-4 et [B−] = 10-3 mol/L, avec Ks = 10-8. Prévoir l’évolution.
3. Comparer les osmolarités idéales de glucose 0,15 mol/L et NaCl 0,15 mol/L.
4. Une solution iso-osmolaire contenant un soluté très perméant est-elle forcément isotonique ?
5. Une absorbance vaut 0,60 avec ε = 12000 L/mol/cm et l = 1 cm ; calculer c.
6. Pourquoi deux mesures à la même longueur d’onde dans deux cuves de longueurs différentes ne séparent-elles généralement pas X et Y ?
7. Dans l’exemple des deux précipités AX et BX, la concentration initiale de B est divisée par 10, à A inchangé. Quel devient le seuil de BX et la concentration de A libre à ce seuil ?
Corrections argumentées
1. 4s3 = 4 × 10-12, donc s = 10-4 mol/L.
2. Qs = 10-7 > Ks : une précipitation est favorisée jusqu’à réduction des activités libres compatibles avec l’équilibre.
3. Respectivement 0,15 et environ 0,30 osmol/L si NaCl est complètement dissocié et idéal.
4. Non. La pénétration du soluté peut faire disparaître le gradient efficace et modifier le volume cellulaire.
5. c = 0,60/12000 = 5,0 × 10⁻⁵ mol/L. Une éventuelle dilution préalable doit ensuite être prise en compte.
6. Chaque absorbance est proportionnelle à la longueur de cuve. Les deux équations ont des coefficients proportionnels et apportent une seule combinaison indépendante de x et y. Répéter la mesure peut améliorer la précision, mais ne crée pas une deuxième information de composition.
7. [B+] = 0,0010 mol/L donne [X−]seuil = 10−6/10−3 = 10−3 mol/L. Si AX subsiste, [A+] = 10−10/10−3 = 10−7 mol/L. La séparation thermodynamique devient plus poussée dans ce modèle ; il faut conserver les mêmes hypothèses de volume, activité et absence de complexes.
Référence et périmètre
OpenStax, Chemistry 2e, précipitation et dissolution. Applications physiques et chimiques pédagogiques ; les comportements biologiques dépendent de la membrane et de l’échelle de temps.
Référence complémentaire consultée : OpenStax, propriétés colligatives.
Références du complément v0.4, consultées le 2 octobre 2026 : OpenStax, précipitation et dissolution; OpenStax, acides et bases de Lewis. Exemples et calculs originaux.
Ce cours, en cartes de révision
Lire un cours ne suffit pas à le retenir. Dépose ce cours, ou le poly de ta fac, dans Ossik : il en sort des cartes sourcées à la page, qu’il te ressort au bon moment.