Ce cours réunit 4 parties : 1. Lire les molécules et reconnaître les fonctions ; 2. Conformation, configuration et stéréochimie ; 3. Effets électroniques, acidité et mécanismes ; 4. Substitutions et éliminations.
Partie 1 · Lire les molécules et reconnaître les fonctions
Prérequis et objectifs
Connaître valence, liaisons et charge formelle. L’objectif est de reconstruire une molécule à partir d’un dessin, distinguer formule et connectivité, puis reconnaître les fonctions qui orientent sa réactivité. Une lecture correcte évite d’apprendre une réaction sur une structure mal identifiée.
1. Ce qu’un dessin topologique omet
En représentation topologique, chaque sommet ou extrémité non étiqueté représente généralement un carbone. Les hydrogènes portés par les carbones sont implicites et se déduisent de leur valence. Les hétéroatomes et les hydrogènes qui leur sont attachés sont normalement indiqués selon les conventions du dessin.
Un carbone neutre saturé possède habituellement quatre liaisons au sens du comptage des ordres. Un sommet lié par une simple liaison à chacun de deux carbones correspond à CH2 ; une extrémité liée une fois correspond à CH3. Un carbone engagé dans une double liaison et deux liaisons simples ne porte pas d’hydrogène.
Les charges doivent être conservées. Un azote avec quatre liaisons simples est couramment positif ; un oxygène avec une seule liaison simple et trois doublets est négatif. Omettre une charge change l’espèce, son acidité et parfois son mécanisme.
2. Formule brute, constitution et familles
La formule brute donne le nombre d’atomes, sans leur arrangement. C2H6O correspond notamment à un alcool, l’éthanol, et à un éther, le diméthyléther. Ils possèdent des propriétés différentes parce que les atomes sont connectés différemment.
Les isomères de constitution diffèrent par connectivité. Les stéréoisomères partagent la connectivité mais diffèrent dans l’espace. Il faut vérifier la constitution avant de chercher un centre chiral : deux molécules qui n’ont pas les mêmes voisins atomiques ne sont pas des énantiomères.
| Fonction | Motif essentiel | Question de réactivité |
|---|---|---|
| Alcool | C−OH hors carboxyle | Oxydation, acidité, substitution après activation |
| Éther | C−O−C | Doublets de O, stabilité selon le milieu |
| Aldéhyde | C(=O)H | Addition au carbone carbonylé |
| Cétone | C−C(=O)−C | Addition, chimie en position alpha |
| Acide carboxylique | C(=O)OH | Acidité et transfert d’acyle |
| Ester | C(=O)OR | Substitution d’acyle |
| Amide | C(=O)N | Délocalisation et faible basicité de N |
| Amine | N hors amide | Basicité et nucléophilie |
Un même groupe O−H ne suffit pas à conclure « alcool » : dans un acide carboxylique ou un phénol, son environnement électronique change fortement les propriétés.
3. Construire un nom utile
Le nom doit identifier une chaîne ou un cycle principal, la fonction prioritaire, les positions des insaturations et les substituants. Au niveau introductif, il vaut mieux vérifier un nom étape par étape que mémoriser des listes sans structure.
Dans le butan-2-ol, quatre carbones forment la chaîne principale et le groupe OH porte le numéro 2. Dans l’acide 2-aminopropanoïque, le carbone du carboxyle appartient à la chaîne et porte le numéro 1 ; le groupe amino se trouve sur le carbone voisin.
La priorité de nomenclature n’est pas un classement de réactivité. Une fonction nommée en suffixe n’est pas nécessairement celle qui réagira la première dans toute expérience. Les conditions, protections et réactifs contrôlent la chimiosélectivité.
4. Indice d’insaturation
Pour une formule usuelle contenant C, H, N et halogènes X, l’indice I = (2C + 2 + N − H − X)/2 compte le total des cycles et liaisons pi. L’oxygène et le soufre divalent ne modifient pas directement ce calcul simple.
Un cycle ou une double liaison apporte un degré ; une triple liaison apporte deux. Pour C4H8O, I = (8 + 2 − 8)/2 = 1. Ce degré peut être un carbonyle, une double liaison C=C ou un cycle : la formule seule ne tranche pas.
La formule C6H6 donne I = 4, compatible avec un cycle et trois doubles liaisons. Elle ne prouve pas à elle seule la structure du benzène. Un indice négatif ou demi-entier invite à vérifier formule, charge et hypothèses de valence.
5. Relier fonction, polarité et état d’ionisation
La présence d’un hétéroatome peut créer des dipôles et des possibilités de liaison hydrogène. Une amine neutre peut accepter un proton ; sa forme ammonium porte une charge positive et ne conserve pas le même doublet disponible.
L’ionisation dépend du pH et du pKa. Un acide carboxylique peut être majoritairement carboxylate dans un milieu où pH dépasse son pKa. La molécule ne change pas de squelette carboné, mais sa charge, ses interactions et sa distribution entre phases peuvent changer.
Comparer deux molécules demande donc un milieu défini. Affirmer qu’une molécule est « lipophile » à partir d’un seul dessin neutre peut masquer une ionisation importante. Le coefficient de partage de l’espèce neutre et la distribution totale dépendante du pH sont deux notions différentes.
- Reconstruire les atomes
- Vérifier les charges
- Identifier les fonctions
- Examiner l’environnement
- Choisir les sites réactifs
Schéma de principe : lire les conditions et les limites dans le texte.
Ce schéma évite une erreur fréquente : appliquer une réaction d’amine à un azote engagé dans une amide.
6. Exemple intégré
Une molécule décrite CH3−CH(OH)−COOH possède trois carbones, un alcool secondaire et un acide carboxylique. Sa formule brute est C3H6O3. L’indice d’insaturation vaut un, porté par le carbonyle. Le carbone central est lié à H, OH, CH3 et COOH : les quatre substituants sont distincts, ce qui prépare l’étude de sa chiralité.
Le carboxyle peut perdre un proton sans changer la configuration du centre voisin par ce seul transfert. La charge globale et la stéréochimie sont donc des niveaux d’analyse à suivre séparément.
Développement : nomenclature, insaturations et sélection des sites
Reconstituer une formule à partir d’une chaîne
Pour CH3−CH2−C(=O)−O−CH3, on compte quatre carbones et huit hydrogènes, soit C4H8O2. Le carbone carbonylé ne porte pas d’hydrogène : il possède déjà une double liaison à O, une liaison au CH2 et une liaison à l’oxygène de l’ester. Le composé est un ester, même si un fragment C−O−C est également visible.
Ce comptage montre pourquoi il faut reconnaître les fonctions complètes. Découper arbitrairement le motif en « cétone plus éther » serait incorrect : les deux oxygènes appartiennent à une même fonction ester et interagissent électroniquement.
La formule donne I = (2 × 4 + 2 − 8)/2 = 1, cohérent avec le carbonyle. Ce contrôle ne prouve pas l’identité, mais une discordance imposerait de revoir les hydrogènes implicites ou les liaisons.
Formes ionisées et formules
Déprotoner un acide carboxylique retire un H+ et crée une charge négative. La formule brute et la charge changent conjointement. On ne peut pas appliquer sans adaptation toutes les règles d’insaturation destinées aux molécules neutres à des ions de valence différente.
Une amine protonée gagne un hydrogène et une charge positive. L’azote à quatre liaisons respecte son octet avec une charge formelle +1. Dessiner quatre liaisons et un doublet libre supplémentaire conduirait à un compte électronique erroné.
Les contre-ions ne font pas toujours partie du squelette organique mais doivent être identifiés dans la formule du produit isolé. Un chlorhydrate d’amine contient l’amine protonée et un chlorure ; sa masse molaire de pesée diffère de celle de la base libre.
Choisir la chaîne principale
Une chaîne principale doit inclure la fonction prioritaire pertinente et être numérotée selon les règles de nomenclature retenues. La chaîne visuellement la plus horizontale dans un dessin n’est pas nécessairement la bonne. Retourner le dessin ne doit pas changer le nom.
Dans un ester simple, on identifie séparément la partie issue de l’acide et la partie alcool. Dans une amide substituée sur l’azote, les substituants portés par N doivent être distingués de ceux portés par la chaîne carbonée. Cette précision empêche de reconstruire une autre connectivité en lisant le nom.
Le nom systématique sert de contrôle, mais les noms usuels biologiques restent fréquents. L’apprentissage doit associer nom, motif et fonction plutôt qu’un mot isolé.
Identifier le site qui réagira
Une molécule comportant une amine et un alcool possède plusieurs doublets disponibles. Selon le réactif, la protonation préalable et le solvant, un site peut être plus réactif que l’autre. La fonction prioritaire dans le nom ne décide pas de cette sélection.
Un groupe carboxyle déprotoné devient un carboxylate dont la charge est délocalisée. Cette transformation peut modifier nucléophilie et solubilité, mais ne retire pas le carbonyle du squelette au sens d’une réduction chimique. Le changement acide-base et le changement d’état d’oxydation doivent rester séparés.
Cas de contrôle guidé
Pour une molécule comportant six carbones, un azote, treize hydrogènes et un oxygène, l’indice usuel vaut (12 + 2 + 1 − 13)/2 = 1. Une hypothèse avec un cycle et un carbonyle utilise deux degrés et est donc incompatible, sauf erreur de formule ou hypothèse hors du modèle. Le calcul exclut des structures avant même de connaître un spectre.
Cas d’intégration : deux formules identiques, deux comportements
L’éthanol et le méthoxyméthane possèdent la même formule brute C2H6O. Le premier comporte un groupe hydroxyle ; le second un oxygène entre deux groupes méthyle. Pourquoi une formule brute et une masse molaire ne suffisent-elles pas pour prévoir toutes leurs propriétés ?
Résolution et discussion
Ce sont des isomères de constitution : l’ordre de connexion des atomes diffère. Dans l’éthanol, un hydrogène est lié à l’oxygène ; dans l’éther, les deux liaisons de l’oxygène aboutissent à des carbones. Les deux oxygènes peuvent accepter une liaison hydrogène dans des conditions appropriées, mais seul l’éthanol possède ici une liaison O-H pouvant fournir le donneur. L’éthanol peut donc établir entre ses propres molécules un réseau de liaisons hydrogène dont l’éther ne dispose pas de la même manière.
La réactivité diffère également. Une oxydation ménagée d’un alcool primaire peut conduire à un aldéhyde, puis à un acide selon les conditions. On ne peut pas attribuer cette même succession à l’éther au seul motif qu’il contient un oxygène. Identifier la fonction signifie identifier une organisation locale qui contraint les transformations possibles.
Un spectre de masse donnant seulement une masse moléculaire compatible ne départage pas nécessairement les deux constitutions. Une spectroscopie infrarouge peut apporter un indice sur O-H ; la RMN renseigne sur les environnements des hydrogènes et les symétries. Les méthodes deviennent complémentaires parce qu’elles interrogent des propriétés différentes.
Application : comprendre une distribution dépendante du pH
Un monoacide HA possède un coefficient de partage P = [HA]organique/[HA]aqueux égal à 100. Supposons que seul HA passe dans la phase organique et que les deux phases soient à l’équilibre. Dans l’eau, [A−]/[HA] = 10pH − pKa. La distribution totale est donc D = P/[1 + 10pH − pKa].
À pH = pKa, D = 50 ; à pH = pKa + 2, D ≈ 0,990. Le squelette hydrophobe n’a pas disparu, mais la majeure partie du composé aqueux est devenue ionique. D compare les concentrations totales entre phases, alors que P ne concerne ici que la forme neutre.
Cette expression est un modèle d’extraction, pas une loi universelle de passage biologique. Elle néglige notamment le transfert de la forme ionisée, l’association aux contre-ions et les changements de pH pendant l’extraction. Il faut les contrôler avant de convertir un dessin de molécule en prédiction de distribution.
Approfondissement v0.4 : du dessin moléculaire à une séparation quantitative
Entourer un motif complet
Le motif CH3-C(=O)-NH-CH2-COOH contient une amide et un acide carboxylique. L’azote de l’amide n’est pas une amine libre ; le OH de l’acide n’est pas un alcool. Le carbone CH2 porte deux hydrogènes, le carbone de chaque carbonyle aucun. On obtient C4H7NO3 et deux degrés d’insaturation, tous deux portés par les carbonyles. Ce contrôle relie valences locales et formule globale.
La déprotonation du carboxyle conduit à une charge −1, sans enlever le proton porté par l’azote dans ce modèle acido-basique usuel. Une structure contenant deux sites donneurs de proton ne signifie pas que les deux se dissocient de façon comparable au même pH. Repérer une fonction prépare le choix des constantes et des réactions, il ne remplace pas leur comparaison.
Transformer D en fraction extraite
Si D = Corganique/Caqueux, le bilan d’une extraction à l’équilibre est n0 = Caqueux Vaqueux + D Caqueux Vorganique. La fraction restant dans l’eau vaut donc f = Vaqueux/(Vaqueux + D Vorganique). Connaître D seul ne donne pas un rendement : les deux volumes sont nécessaires.
Prenons D = 4, Vaqueux = 100 mL et Vorganique = 50 mL. Il reste f = 100/(100 + 200) = 1/3 dans l’eau ; deux tiers passent dans la phase organique. Deux extractions successives de 25 mL chacune avec solvant neuf laissent (100/(100 + 4 × 25))² = 1/4 dans l’eau, soit 75 % extraits. La même quantité totale de solvant est mieux utilisée en deux étapes idéales.
Le pH doit rester compatible avec le modèle
Pour un acide extractible seulement sous forme HA, augmenter le pH diminue D par ionisation. Si une extraction retire beaucoup de HA d’un milieu peu tamponné, le pH peut varier pendant l’opération et D n’est plus constant. Le bilan par étapes doit alors intégrer les équilibres acido-basiques et la capacité du milieu, au lieu de répéter mécaniquement la même fraction f.
Enfin, extraire une espèce ne la transforme pas. Une extraction de 75 % à partir d’une réaction ayant converti 60 % du substrat ne donne, en l’absence d’autres pertes, que 0,75 × 0,60 = 45 % de rendement isolé par rapport au substrat initial. Conversion chimique, sélectivité vers le bon produit et récupération constituent trois facteurs distincts.
Exercices progressifs
1. C2H6O définit-elle une molécule unique ?
2. Quel est l’indice d’insaturation de C3H6O ?
3. Un azote directement lié à C=O appartient-il nécessairement à une amine ordinaire ?
4. Compter les fonctions de CH3−CH(OH)−COOH.
5. Pourquoi la forme protonée d’une amine n’a-t-elle pas la même nucléophilie que la forme neutre ?
6. Dans ce modèle avec P = 100, que vaut D à pH = pKa − 2 ?
7. Avec D = 4 et 100 mL d’eau, quelle fraction totale est extraite par trois portions neuves de 25 mL, si D reste constant ?
Corrections argumentées
1. Non. Éthanol et diméthyléther sont deux constitutions possibles.
2. I = (6 + 2 − 6)/2 = 1. Il reste à localiser ce degré avec d’autres données.
3. Non. S’il forme le motif C(=O)N, il s’agit d’une amide, dont le doublet est délocalisé.
4. Un alcool et un acide carboxylique ; l’OH du carboxyle n’est pas un second alcool.
5. La protonation utilise le doublet libre pour former une liaison N−H et ajoute une charge positive ; l’attaque d’un électrophile devient défavorisée.
6. D = 100/(1 + 0,01) ≈ 99,0. HA est alors très majoritaire dans la phase aqueuse et la distribution totale approche le partage de la forme neutre, sans lui être exactement égale.
7. Chaque extraction laisse 1/2 de ce qui était encore dans l’eau. Après trois étapes, il reste (1/2)³ = 1/8 ; la fraction extraite vaut 7/8 = 87,5 %. On n’additionne pas trois fois 50 %, car chaque étape porte sur le résidu de la précédente.
Références et périmètre
OpenStax, Organic Chemistry, substitution d’acyle pour la distinction des dérivés carbonylés. Rédaction et exemples originaux ; support de majeure PASS sans liste officielle locale d’exigibilité.
Références du complément v0.4, consultées le 2 octobre 2026 : OpenStax, groupes fonctionnels. Exemples et calculs originaux.
Partie 2 · Conformation, configuration et stéréochimie
Prérequis et objectifs
Il faut reconnaître les connectivités et la géométrie tétraédrique. L’objectif est de distinguer rotation d’une liaison, changement de configuration et relation entre stéréoisomères, puis d’attribuer R/S et E/Z avec une procédure reproductible.
1. Conformation et barrières de rotation
Des conformères s’interconvertissent par rotation autour de liaisons simples, sans modifier la connectivité. La rotation n’est pas parfaitement libre : les conformations éclipsées sont souvent plus énergétiques que les décalées, selon contraintes torsionnelles et encombrement.
Une projection de Newman regarde une liaison carbone-carbone dans son axe. Les trois substituants du carbone avant et ceux du carbone arrière doivent rester attachés à leur carbone. Dans le butane, une conformation anti place les deux groupes méthyle à 180° ; une conformation gauche les sépare d’environ 60°.
Le cyclohexane adopte notamment une chaise. Les positions axiales et équatoriales s’échangent lors d’une inversion de chaise, mais un substituant orienté vers le haut reste vers le haut. Ainsi, une inversion de chaise ne transforme pas un isomère cis en trans. Un groupe volumineux préfère souvent une position équatoriale qui limite les interactions 1,3-diaxiales.
2. Chiralité et relations entre molécules
Une molécule est chirale si elle n’est pas superposable à son image dans un miroir. Un carbone tétraédrique lié à quatre substituants différents est une cause fréquente de chiralité, mais ce n’est pas la seule possible.
Deux énantiomères sont images miroir non superposables. Deux diastéréoisomères sont des stéréoisomères qui ne sont pas énantiomères. Les diastéréoisomères peuvent avoir des propriétés physiques différentes même en milieu achiral. Les énantiomères ont les mêmes propriétés usuelles dans un environnement achiral idéal, mais interagissent différemment avec un récepteur chiral.
Pour n centres indépendants, 2^n est un maximum de stéréoisomères. La symétrie peut réduire ce nombre. Une forme méso contient des centres stéréogènes tout en restant globalement achirale grâce à sa symétrie. Compter les centres ne suffit donc pas pour décider de la chiralité de la molécule entière.
3. Attribuer R et S
Les règles de Cahn-Ingold-Prelog classent les substituants selon le numéro atomique de l’atome directement attaché au centre. En cas d’égalité, on compare les atomes du niveau suivant, classés du plus grand au plus petit, jusqu’au premier point de différence. Les isotopes se départagent par leur masse.
Une liaison multiple est traitée au moyen d’atomes dupliqués dans le classement formel. Pour comparer COOH et CH3 attachés par leur carbone, le carbone du carboxyle est comparé comme relié à O, O, O, contre H, H, H pour le méthyle. COOH est prioritaire.
On oriente le substituant 4 vers l’arrière. Si le parcours 1 → 2 → 3 est horaire, la configuration est R ; antihoraire, S. Si 4 regarde vers l’observateur, on inverse le résultat. Le signe de rotation optique + ou − ne se déduit pas de R ou S.
Pour l’acide lactique, les priorités sont OH > COOH > CH3 > H. Cette liste ne permet pas à elle seule de donner R ou S : il faut connaître la disposition spatiale.
4. Fischer, E/Z et conventions
Dans une projection de Fischer, les liaisons horizontales pointent vers l’observateur et les verticales vers l’arrière. Une rotation du dessin de 180° dans le plan conserve la configuration. Une rotation de 90° n’est pas une simple manipulation permise sans conséquence.
Pour une double liaison portant deux substituants différents sur chacun des carbones, on classe les substituants de chaque côté par CIP. Les deux groupes prioritaires du même côté définissent Z ; de côtés opposés, E. La présence d’un CH2 terminal empêche E/Z, car un des carbones porte deux hydrogènes identiques.
D/L, R/S, +/− et E/Z ne sont pas quatre écritures interchangeables. D/L repose sur une convention relative à une structure de référence pour certaines familles ; R/S est une configuration absolue ; +/− est une mesure optique ; E/Z décrit une double liaison.
5. Mélanges et reconnaissance biologique
Un mélange racémique contient autant des deux énantiomères et ne présente pas de rotation optique nette dans les conditions appropriées. Cette absence de rotation ne signifie pas que les molécules individuelles sont achirales.
L’excès énantiomérique vaut la différence des fractions des deux énantiomères en valeur absolue. Un mélange 70/30 possède un excès de 40 %, et non de 70 %. Le calcul suppose que seuls ces deux énantiomères sont considérés.
Une enzyme peut reconnaître une orientation spatiale de plusieurs groupes. Deux énantiomères ne présentent pas les mêmes correspondances dans un site actif chiral. Cette idée explique une spécificité sans autoriser à déduire l’effet physiologique précis d’une molécule à partir du seul descripteur R ou S.
- Vérifier quatre groupes distincts
- Classer par CIP
- Orienter le groupe 4
- Lire 1 puis 2 puis 3
- Contrôler la convention
Schéma de principe : lire les conditions et les limites dans le texte.
Le schéma s’applique à un centre tétraédrique simple. Il ne traite pas la chiralité axiale ou les règles avancées de centres pseudoasymétriques.
Développement : manipuler les projections sans perdre l’information
Échanges dans une projection de Fischer
Échanger deux substituants d’un centre tétraédrique inverse sa configuration. Réaliser deux échanges successifs la conserve. Cette règle permet de vérifier une manipulation graphique sans reconstruire mentalement tout le volume.
Dans une Fischer, si le groupe de priorité 4 est horizontal, il pointe vers l’avant. Un parcours 1 → 2 → 3 visuellement horaire donnera donc S après inversion. Si 4 est vertical, il pointe vers l’arrière et la lecture directe s’applique. Oublier cette étape explique de nombreuses réponses R/S systématiquement inversées.
Une rotation de 180° du dessin revient à une permutation qui conserve la configuration. Une rotation de 90° ne respecte pas la même convention spatiale. La feuille tourne dans le plan, mais les traits horizontaux et verticaux portent toujours une signification tridimensionnelle fixe.
Plusieurs centres
Considérons deux centres stéréogènes. Les combinaisons formelles sont RR, RS, SR et SS. Si la molécule ne possède pas de symétrie particulière, RR/SS sont énantiomères et RS/SR constituent une autre paire.
Si un plan de symétrie rend RS et SR superposables, ils représentent une même forme méso. Il reste alors trois stéréoisomères au lieu de quatre. Le test de symétrie doit porter sur toute la molécule et sa connectivité, pas seulement sur la présence de deux étiquettes opposées.
Deux molécules qui diffèrent à un seul centre parmi plusieurs sont généralement des diastéréoisomères, parfois appelés épimères dans certaines familles. Elles ne sont pas nécessairement images miroir l’une de l’autre.
Configuration conservée et descripteur changé
Une réaction loin d’un centre peut changer l’ordre CIP de ses substituants sans modifier physiquement la disposition des quatre liaisons au centre. Le descripteur R/S peut alors changer alors que la géométrie locale est conservée.
Inversement, une inversion géométrique lors d’une substitution peut parfois conserver le même descripteur si les priorités ont également changé. La bonne méthode comporte deux descriptions : mouvement spatial pendant la réaction, puis attribution CIP dans le produit final.
Cette distinction empêche d’utiliser R → S comme définition universelle d’une inversion. Les lettres sont le résultat d’un algorithme de classement, pas des marqueurs attachés à une molécule indépendamment de sa constitution.
Conformation de cyclohexanes substitués
Dans une chaise, un substituant peut être axial vers le haut et devenir équatorial vers le haut après inversion. Sa relation cis/trans avec un autre substituant reste conservée. Pour deux substituants, il faut donc suivre simultanément haut/bas et axial/équatorial.
Une conformation portant un groupe volumineux axial peut être moins favorable en raison de contacts stériques. La population conformationnelle dépend d’une différence d’énergie ; la forme minoritaire n’est pas forcément absente. Une réaction exigeant cette forme peut encore se produire si l’équilibre conformationnel l’alimente.
Mesure optique
Une rotation observée dépend de la longueur de trajet, de la concentration, de la longueur d’onde, de la température et du solvant. Comparer deux mesures sans harmoniser ces paramètres peut faire croire à une différence de pureté inexistante.
Pour une paire d’énantiomères seule et une réponse linéaire, une rotation valant 40 % de celle de l’énantiomère pur dans les mêmes conditions correspond à un excès énantiomérique de 40 %. Cela donne 70 % d’un énantiomère et 30 % de l’autre, car somme et différence doivent être résolues ensemble.
Cas d’intégration : activité optique et composition d’un mélange
Un échantillon contient 70 % d’un énantiomère R et 30 % de son énantiomère S, sans autre composé chiral. Calculer l’excès énantiomérique. Peut-on déduire le signe de la rotation optique à partir de la lettre R ? Que changerait une molécule possédant plusieurs centres stéréogènes ?
Résolution et discussion
L’excès énantiomérique vaut la différence des fractions des deux énantiomères : 70 − 30 = 40 %, en faveur de R. On peut représenter le mélange comme 60 % de mélange racémique et 40 % de R en excès. Cela ne signifie pas qu’une fraction physiquement séparée soit nécessairement présente ; c’est une décomposition comptable utile.
Dans les conditions où la rotation est additive, avec même solvant, température, longueur d’onde et concentration définie, la rotation rapportée à la même quantité totale vaut 40 % de celle de l’énantiomère R pur. Mais R ne signifie pas dextrogyre. La configuration absolue provient des règles de priorité et de la géométrie ; le signe de rotation est une propriété expérimentale. Un changement de constitution peut modifier ce signe sans relation générale avec la lettre.
Avec plusieurs centres, deux structures ne sont énantiomères que si elles sont images spéculaires non superposables. L’inversion d’un seul centre conduit souvent à un diastéréoisomère. Une symétrie interne peut aussi rendre une structure achirale malgré des centres stéréogènes : c’est le cas d’une forme méso.
Une absence de rotation ne prouve donc pas que chaque molécule soit achirale. Elle peut résulter d’un mélange racémique. Pour interpréter une mesure nulle, il faut distinguer la symétrie d’une molécule, la composition du mélange et la sensibilité de la mesure. Ces niveaux sont indépendants dans le raisonnement.
Application : classer les substituants sans se fier à leur taille
Sur le carbone stéréogène de CH3−CH(OH)−COOH, les quatre premiers atomes liés sont O, C, C et H. O reçoit la priorité 1 et H la priorité 4. Il faut départager COOH et CH3 en comparant les atomes de la couche suivante, classés du numéro atomique le plus élevé au plus faible.
Dans la règle de duplication des liaisons multiples, le carbone de COOH est comparé avec une liste O, O, O ; celui de CH3 avec H, H, H. COOH a donc priorité 2 et CH3 priorité 3. La masse totale du groupe n’a pas été utilisée.
Pour une projection de Fischer avec COOH en haut, CH3 en bas, OH à gauche et H à droite, H pointe vers l’observateur. Le trajet 1 → 2 → 3 apparaît horaire ; on inverse donc la lecture et obtient S. Sans orientation des substituants, la seule formule condensée ne permettrait pas d’attribuer R ou S.
Lecture visuelle : Double liaison : géométrie cis et trans
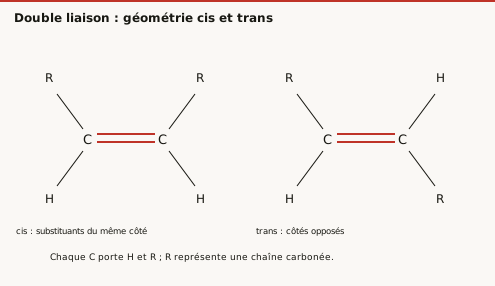
Question de lecture. Une rotation libre autour de C=C transforme-t-elle cis en trans ?
Correction. Non : elle romprait la composante pi de la liaison. Il faut une transformation qui permette l’isomérisation, pas une simple rotation conformationnelle autour d’une liaison simple.
Lecture visuelle : Projection de Fischer : l’acide lactique représenté est S
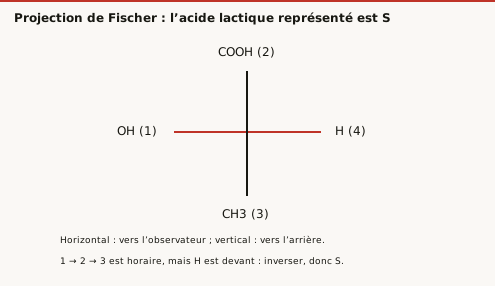
Question de lecture. Une rotation de 90 degrés dans le plan conserve-t-elle cette projection comme celle de la même configuration ?
Correction. Non en gardant la convention de Fischer. Une rotation de 180 degrés conserve la configuration ; un quart de tour échange le rôle des directions spatiales et inverse la lecture.
Approfondissement v0.4 : populations de conformères et géométrie du cycle
Une différence d’énergie donne une population, pas une interdiction
Pour deux conformères A et B en équilibre, posons ΔG° = GB − GA. Dans un modèle à deux états de même dégénérescence, [B]/[A] = exp(−ΔG°/RT). Si B est plus haut de 5,0 kJ/mol à 298 K, le rapport vaut environ 0,133 ; B représente 0,133/(1 + 0,133), soit 11,7 % du total. La conformation la plus stable représente 88,3 %, et non 100 %.
Une faible population peut participer fortement à la réaction si sa barrière d’accès au produit est plus basse. Il faut distinguer la différence d’énergie entre conformères et la différence de barrières vers les produits. La règle « seul le conformère majoritaire réagit » n’est donc pas générale. Si l’interconversion est lente, le modèle d’équilibre lui-même doit être revu.
Deux substituants en positions 1 et 2
Dans une chaise, les directions axiales alternent haut et bas. Deux groupes sur C1 et C2 tous deux axiaux sont donc trans. Après inversion de chaise, ils deviennent tous deux équatoriaux tout en restant trans. Pour deux groupes volumineux comparables, cette chaise diéquatoriale est souvent moins encombrée.
Un cis-1,2-disubstitué, où les deux groupes sont du même côté du cycle, possède au contraire un groupe axial et un groupe équatorial dans chacune des deux chaises. L’inversion échange lequel est axial. Si leurs tailles diffèrent fortement, la chaise plaçant le plus volumineux en position équatoriale est généralement favorisée.
Changer de position change la relation
En positions 1 et 3, les directions axiales sont du même côté : un arrangement diaxial est cis. L’inversion le rend diéquatorial, toujours cis. En positions 1 et 4, les directions axiales sont opposées : le diaxial est trans. Une formule mémorisée « cis = axial/équatorial » échoue donc dès que les positions changent.
| Positions | Configuration pouvant être diéquatoriale | Configuration restant axial/équatorial |
|---|---|---|
| 1,2 | trans | cis |
| 1,3 | cis | trans |
| 1,4 | trans | cis |
Pour retrouver ce tableau, marquer d’abord haut/bas, puis tracer une chaise dont les positions axiales alternent. Ce procédé conserve l’information configurative pendant les rotations du dessin. Le tableau ne traite pas à lui seul la stabilité de toutes les molécules : interactions spécifiques et tailles des groupes peuvent modifier les énergies.
Exercices progressifs
1. Une rotation autour d’une liaison simple crée-t-elle systématiquement un autre stéréoisomère configuratif ?
2. Combien de stéréoisomères au maximum pour trois centres indépendants ?
3. Un composé R est-il nécessairement dextrogyre ?
4. CH2=CH−CH3 possède-t-il un descripteur E/Z ?
5. Calculer l’excès énantiomérique d’un mélange 85 % R et 15 % S.
6. Que devient la configuration de cette Fischer si OH et H sont échangés, sans autre changement ?
7. Deux conformères en équilibre ont un rapport minoritaire/majoritaire de 1/4. Quelle est la fraction minoritaire et quelle différence de Gibbs les sépare à 298 K ?
Corrections argumentées
1. Non. Elle produit généralement un conformère ; les cas de rotation très empêchée demandent une analyse plus avancée.
2. 23 = 8, avant prise en compte d’éventuelles symétries.
3. Non. R décrit une géométrie ; le signe optique est expérimental.
4. Non. Le premier carbone porte deux hydrogènes identiques.
5. 85 − 15 = 70 %. Le mélange contient 70 % d’excès de R et une composante racémique de 30 %.
6. Un seul échange inverse la configuration : S devient R. Une rotation de 180° de toute la Fischer conserverait au contraire la configuration, car elle équivaut à deux échanges.
7. La fraction vaut 1/(1 + 4) = 20 %. GB − GA = RT ln 4 ≈ 8,314 × 298 × 1,386 = 3,44 kJ/mol si B est minoritaire. Le rapport 1/4 n’est pas une fraction de 25 % du total.
Référence et périmètre
OpenStax, Organic Chemistry, règles de configuration. Explications et exercices originaux ; les conventions graphiques des enseignants restent à respecter.
Références du complément v0.4, consultées le 2 octobre 2026 : OpenStax, positions axiales et équatoriales. Exemples et calculs originaux.
Partie 3 · Effets électroniques, acidité et mécanismes
Prérequis et objectifs
Connaître Lewis, fonctions organiques et pKa. Le cours apprend à expliquer une réactivité par les électrons disponibles, la stabilité des intermédiaires et le milieu. Un mécanisme n’est pas une succession décorative de flèches : il doit conserver matière, charges et valences.
1. Nucléophiles et électrophiles
Un nucléophile fournit un doublet électronique à un centre électrophile. Un électrophile accepte ce doublet. Un nucléophile peut être chargé négativement, comme HO−, ou neutre, comme une amine. Un électrophile peut porter une charge positive ou seulement une charge partielle, comme le carbone d’un carbonyle.
Le mot « riche en électrons » ne suffit pas pour prévoir une vitesse. L’accessibilité du site, la solvatation et la polarisation modifient la nucléophilie. Une base encombrée peut capter efficacement un proton tout en attaquant lentement un carbone encombré.
La basicité est une propriété thermodynamique liée à un équilibre de protonation dans un solvant. La nucléophilie décrit une réactivité, donc une dimension cinétique, envers un électrophile donné. Il existe des corrélations, mais pas d’identité universelle entre ces notions.
2. Effet inductif
Un atome électronégatif polarise les liaisons sigma voisines. Cet effet inductif diminue généralement avec la distance. Des substituants attracteurs peuvent stabiliser une charge négative proche et ainsi renforcer l’acidité d’un groupe en stabilisant sa base conjuguée.
Comparer un acide carboxylique substitué par un halogène proche du carboxyle à un analogue non substitué illustre ce raisonnement. L’acide est plus fort si sa base conjuguée est relativement mieux stabilisée ; il ne faut pas conclure à partir de la seule facilité visuelle à « détacher H ».
Des groupes alkyles peuvent contribuer à stabiliser un carbocation par effets électroniques, notamment hyperconjugaison. L’environnement et la possibilité de délocalisation doivent être examinés avant d’appliquer un ordre primaire/secondaire/tertiaire.
3. Mésomérie et conjugaison
La conjugaison exige des orbitales capables de se recouvrir, souvent une succession de centres possédant des orbitales p. Les formes mésomères déplacent les électrons sans déplacer les noyaux et conservent la charge totale.
Un carboxylate répartit sa charge sur deux oxygènes ; un alcoolate ordinaire la concentre davantage sur un seul oxygène. Cette différence explique une partie de l’écart d’acidité entre acide carboxylique et alcool.
Dans une amide, le doublet de l’azote peut se délocaliser vers le carbonyle. La liaison C−N acquiert un caractère partiellement double et la basicité de l’azote diminue. Le même azote n’a donc pas le comportement d’une amine aliphatique libre.
Une structure mésomère avec séparation importante des charges peut contribuer moins qu’une structure satisfaisant les octets avec moins de charges. Les formes ne sont pas toujours équivalentes ; la structure réelle est un hybride pondéré.
4. Écrire les flèches
Une flèche courbe à pointe complète représente le déplacement d’un doublet. Elle commence sur un doublet libre ou une liaison et finit sur un atome ou une liaison en formation. Elle ne part pas d’une charge positive pour aller chercher des électrons.
Lorsqu’un nucléophile attaque le carbone d’un carbonyle, une flèche part de son doublet vers le carbone, tandis qu’une autre transfère le doublet pi vers l’oxygène. Sans cette seconde flèche, on créerait souvent un carbone à cinq liaisons dans un modèle inadapté.
Une rupture hétérolytique attribue les deux électrons à un fragment ; une rupture homolytique distribue un électron à chacun et se représente par des demi-flèches. Les mécanismes radicalaires ne doivent pas être dessinés comme des transferts ordinaires de doublets.
Après chaque étape, vérifier le total des charges. Si un nucléophile neutre forme une liaison supplémentaire sans perdre de proton, il peut devenir positif. La protonation ou déprotonation nécessaire doit être représentée plutôt que disparue implicitement.
5. Intermédiaire et état de transition
Un intermédiaire correspond à un minimum local d’énergie et possède une durée de vie, parfois très courte. Un état de transition correspond à un maximum le long d’un chemin réactionnel et ne peut pas être isolé comme une espèce stable.
La stabilité d’un carbocation contribue à certaines voies SN1 ou E1 ; elle ne signifie pas que tout substrat contenant un carbone tertiaire forme automatiquement un carbocation. Un groupe partant adapté et un milieu favorable restent nécessaires.
La barrière d’activation contrôle la vitesse. La différence d’énergie entre produits et réactifs contrôle l’équilibre. Un produit très stable peut être obtenu lentement si l’accès exige une barrière élevée.
6. Exemple de raisonnement acide-base
On compare HA de pKa 5 à l’acide BH+ de pKa 10. Pour HA + B ⇌ A− + BH+, K ≈ 105 si les pKa sont comparables dans le même solvant. B capte donc favorablement le proton de HA.
Cela ne prouve pas que B soit le nucléophile le plus rapide contre tout carbone. Un gros substituant peut laisser l’accès au petit proton tout en empêchant une approche sur un centre carboné. Le calcul d’équilibre et la prédiction de vitesse restent séparés.
- Repérer les doublets
- Repérer les électrophiles
- Tracer les déplacements
- Vérifier charges et octets
- Tester le rôle du milieu
Schéma de principe : lire les conditions et les limites dans le texte.
Le schéma ne produit pas une solution unique lorsque plusieurs voies sont concurrentes ; il permet d’éliminer les mécanismes incohérents.
Développement : construire un profil énergétique cohérent
Stabilité relative d’une base conjuguée
Pour comparer l’acidité de deux molécules, on dessine leurs bases conjuguées et on examine où se place la charge. Une charge négative est souvent mieux stabilisée sur un atome électronégatif, par délocalisation ou par un environnement solvatant favorable.
Il faut toutefois comparer des espèces dans un même cadre. Descendre une colonne change taille et polarisabilité ; comparer des atomes de périodes différentes ne se résume pas à l’électronégativité seule. Le solvant peut inverser une tendance de nucléophilie observée dans un autre milieu.
Une stabilisation de la base conjuguée favorise l’acidité seulement relativement à la stabilisation de l’acide lui-même. Une comparaison complète concerne la différence d’énergie entre les deux côtés, pas une propriété isolée de la base.
Carbocations allyliques et benzyliques
Un carbocation voisin d’une double liaison peut délocaliser son déficit électronique. Les formes mésomères déplacent la liaison pi et la position formelle de la charge tout en conservant les noyaux. Le centre réactif peut donc être réparti sur plusieurs atomes.
Un carbocation benzylique bénéficie d’une conjugaison avec le noyau aromatique. Il ne doit pas être confondu avec un carbocation porté directement par un carbone du cycle dans une autre situation. La position d’un seul carbone change la possibilité de délocalisation.
Ces exemples limitent l’usage d’une simple hiérarchie tertiaire > secondaire > primaire : un site allylique ou benzylique peut être stabilisé par un mécanisme absent d’un site aliphatique ordinaire.
Solvatation d’un nucléophile
Dans un solvant protique, un anion peut être entouré de liaisons hydrogène qui stabilisent son état initial et rendent son approche réactive moins facile. Un solvant polaire aprotique peut modifier cet équilibre de solvatation entre cation et anion.
La concentration analytique du réactif ne donne pas toujours la concentration de nucléophile libre : paires d’ions, agrégats ou protonation peuvent intervenir. Deux essais utilisant la même quantité pesée peuvent donc avoir des vitesses différentes sans contradiction.
Le changement de solvant agit également sur le substrat et l’état de transition. Il ne faut pas décrire le solvant comme un décor qui n’interagit qu’avec un seul partenaire.
Profil à deux étapes
Une réaction passant par un intermédiaire possède au moins deux barrières séparées par un minimum local. La première étape peut être réversible. Le produit majoritaire dépend alors de la formation et du devenir de l’intermédiaire, pas uniquement de sa stabilité absolue.
Si un produit se forme plus vite mais est moins stable, il peut dominer sous contrôle cinétique. Si les transformations sont suffisamment réversibles et le système approche l’équilibre, un produit plus stable peut dominer sous contrôle thermodynamique. Ces expressions nécessitent des conditions expérimentales : durée, température et possibilité d’interconversion.
Un état de transition n’est pas une structure Lewis stable à huit électrons pour chaque atome. On peut y représenter des liaisons partielles, mais on ne doit pas ensuite le traiter comme un intermédiaire isolable avec une concentration ordinaire.
Vérification de conservation
Après chaque étape, compter les atomes, la charge totale et les doublets déplacés. Si une protonation augmente la charge de +1, un donneur de proton doit apparaître et devenir sa base conjuguée. Si l’on retire un proton avec une base, cette base doit recevoir le proton.
Le milieu aqueux peut participer à de nombreux transferts, mais « l’eau fait quelque chose » n’autorise pas à supprimer des charges au milieu d’un mécanisme. L’écriture explicite d’au moins une étape type rend la suite vérifiable.
Cas d’intégration : suivre un doublet sans déplacer un noyau
Comparer l’éthanolate CH3CH2O− et l’ion acétate CH3COO− permet de comprendre la stabilisation par mésomérie. Les deux espèces portent une charge globale négative sur un ensemble contenant de l’oxygène. Pourquoi ne possèdent-elles pas pour autant la même basicité ?
Résolution et discussion
Dans l’éthanolate, la charge est largement localisée sur un seul oxygène dans la description usuelle. Dans l’acétate, deux formes mésomères équivalentes répartissent la représentation de la liaison double et de la charge entre les deux oxygènes. La structure réelle n’oscille pas entre deux dessins : elle possède une délocalisation électronique que ces dessins contribuent à représenter.
La stabilisation relative de l’acétate contribue à en faire une base plus faible que l’éthanolate. On peut le relier aux acides conjugués : l’acide acétique cède plus facilement un proton que l’éthanol dans un même milieu de comparaison. Il ne suffit cependant pas de compter des formes : leur validité, leur énergie et leur équivalence importent. Un dessin très défavorable n’apporte pas le même poids qu’une forme bien stabilisée.
Une flèche de mésomérie déplace un doublet ou une liaison π, jamais un atome d’hydrogène. Si un proton change de partenaire, il s’agit d’une transformation chimique ou d’un équilibre entre espèces, pas d’une simple autre écriture électronique. Les connectivités du squelette doivent rester identiques.
Enfin, une base stabilisée peut encore agir comme nucléophile selon le substrat et le solvant. Basicité mesure un équilibre de protonation, tandis que nucléophilie décrit une réactivité cinétique envers un centre donné. Le même argument électronique éclaire les deux propriétés, mais ne justifie pas leur assimilation systématique. Il faut toujours préciser la réaction comparée.
Application : comparer deux voies concurrentes
Deux voies irréversibles partent du même réactif et forment P1 et P2. Supposons leurs facteurs préexponentiels comparables et une différence de barrières libres ΔG‡2 − ΔG‡1 = 5,7 kJ/mol à 298 K. Le modèle de l’état de transition donne k1/k2 ≈ exp[5700/(8,314 × 298)] ≈ 10.
À faible conversion, sans interconversion ni consommation différente des produits, le rapport P1/P2 est donc voisin de 10 : environ 91 % de P1 parmi ces deux produits. Cette proportion vient des barrières à franchir, pas de l’énergie des produits finis. On ne peut pas en déduire lequel serait majoritaire à l’équilibre.
Une flèche vers le produit « le plus stable » serait donc injustifiée dans ce montage cinétique. Il faut un profil avec un départ commun, deux maxima et deux produits ; les hauteurs des maxima portent l’information utilisée dans le calcul.
Approfondissement v0.4 : diagnostiquer une étape électronique
Trois changements qui ne sont pas interchangeables
Dans NH3 + H+ → NH4+, une paire libre de N devient une paire liante N-H. La charge totale initiale +1 est conservée. Dans CH3Br + HO− → CH3OH + Br−, le doublet de l’oxygène forme O-C tandis que le doublet de C-Br part sur Br. Le transfert est couplé : omettre le départ de Br créerait un carbone à cinq liaisons.
Dans l’addition de HO− à un carbonyle, le doublet π de C=O se déplace vers O, tandis que la liaison O-C entrante se forme. Le produit tétraédrique porte globalement la charge négative initiale. Un dessin du produit entièrement neutre sans protonation supplémentaire a perdu une charge ; il ne décrit pas le bilan annoncé.
Lewis sans transfert de proton
Une base de Lewis donne un doublet et un acide de Lewis l’accepte. BF3 peut recevoir le doublet de NH3 : le bore déficitaire en électrons complète alors son environnement de liaison. La formation de l’adduit ne retire ni n’ajoute de proton. Les rôles de Lewis sont donc plus larges que ceux de Brønsted, même si une protonation peut se décrire dans les deux langages.
Dans une coordination métal-ligand, identifier le doublet donneur permet de comprendre pourquoi protoner le ligand peut réduire sa disponibilité pour le métal. Mais comparer des affinités de complexes demande aussi solvatation, charge du métal, géométrie et compétition des autres ligands ; le simple comptage de doublets ne fournit pas une constante de formation.
Résonance, réaction et équilibre
Les deux écritures de l’ion acétate conservent les positions atomiques et la charge globale : ce sont des contributions mésomères. La paire acide acétique/acétate diffère d’un proton : ce sont deux espèces en équilibre acido-basique. La paire éthanal/énol diffère par position de H et de la liaison π : ce sont des tautomères. Utiliser la même flèche pour ces trois descriptions ferait croire que la molécule oscille entre dessins de Lewis comme entre produits isolables.
Une validation rapide consiste à demander ce qui pourrait être mesuré séparément. Deux formes mésomères ne possèdent pas chacune une concentration indépendante ; deux tautomères peuvent, dans les conditions appropriées, avoir des populations. Un état de transition appartient au chemin d’une étape, tandis qu’un intermédiaire peut s’accumuler. Ces distinctions déterminent quelles espèces ont le droit d’apparaître dans un bilan cinétique ou un quotient d’équilibre.
Exercices progressifs
1. Une amine neutre peut-elle être nucléophile ?
2. Pourquoi un carboxylate est-il plus stabilisé qu’un alcoolate comparable ?
3. Une flèche de doublet peut-elle commencer sur un proton H+ isolé ?
4. Distinguer état de transition et intermédiaire.
5. Si pKa(HA) = 8 et pKa(BH+) = 6, estimer K pour le transfert HA + B.
6. Une seconde voie a une barrière plus basse mais donne un produit moins stable. Quel produit domine nécessairement à très long temps ?
7. Une proposition d’addition NH3 + aldéhyde dessine immédiatement R-CH(OH)-NH2 sans autre espèce. Quel élément mécanistique doit être explicité ?
Corrections argumentées
1. Oui. Son azote peut fournir un doublet libre sans porter de charge initiale.
2. Sa charge est délocalisée entre deux oxygènes par mésomérie, ce qui stabilise la base conjuguée.
3. Non. H+ n’apporte aucun doublet ; la flèche part du donneur électronique vers lui.
4. L’intermédiaire est un minimum énergétique ; l’état de transition est un maximum sur la coordonnée réactionnelle et ne constitue pas une espèce isolable.
5. K ≈ 106 − 8 = 10-2. Le transfert est défavorisé dans le sens écrit aux conditions comparables.
6. Aucun résultat nécessaire ne suit de ces seules données. Si les voies restent irréversibles, le produit formé le plus vite peut rester majoritaire. Une préférence thermodynamique exige un accès effectif à l’équilibre, donc des possibilités de retour ou d’interconversion.
7. L’attaque initiale de NH3 donne un azote à quatre liaisons, positif, et un oxygène alcoolate négatif. Des transferts de proton convertissent cet adduit zwitterionique en carbinolamine neutre R-CH(OH)-NH2. Le bilan global peut être correct, mais l’étape d’addition seule ne donne pas directement les charges et protons du dessin final.
Références et périmètre
OpenStax, Organic Chemistry, facteurs de la SN2 et substitution d’acyle. Développements originaux centrés sur la cohérence électronique.
Références du complément v0.4, consultées le 2 octobre 2026 : OpenStax, addition nucléophile aux carbonyles; OpenStax, acides et bases de Lewis. Exemples et calculs originaux.
Partie 4 · Substitutions et éliminations
Prérequis et objectifs
Connaître nucléophile, base, carbocation et configuration. Le cours compare SN1, SN2, E1 et E2 à partir du substrat, du réactif et du milieu. Le but est de justifier une voie dominante, sans transformer quelques tendances en règles absolues.
1. Le groupe partant et le substrat
Une substitution remplace un groupe par un autre. Une élimination retire deux groupes et forme souvent une liaison pi. Pour un dérivé halogéné saturé, on commence par identifier le carbone portant le groupe partant, son encombrement et les hydrogènes sur les carbones voisins.
Un bon groupe partant stabilise les électrons de l’ancienne liaison. Les halogénures convenables et certains sulfonates sont fréquents. HO− est généralement un mauvais groupe partant ; protoner un alcool peut transformer son départ en celui d’une molécule d’eau.
Un carbone primaire, secondaire ou tertiaire est lié respectivement à un, deux ou trois autres carbones. Cette qualification concerne le carbone porteur du groupe partant, pas la molécule entière.
2. SN2 : une seule étape concertée
Le nucléophile approche du côté opposé au groupe partant. Formation de la nouvelle liaison et rupture de l’ancienne appartiennent à la même étape ; il n’existe pas de carbocation intermédiaire. La loi simple v = k[substrat][nucléophile] est bimoléculaire.
L’encombrement gêne l’approche arrière. Un substrat méthyle ou primaire convient souvent mieux qu’un secondaire ; un carbone tertiaire saturé n’est pas adapté à la SN2 classique. Un nucléophile efficace et un solvant polaire aprotique peuvent favoriser la réaction, selon les espèces.
L’inversion de géométrie au centre attaqué est une conséquence du mécanisme. Elle ne se résume pas toujours à « R devient S », car le remplacement d’un substituant peut changer l’ordre CIP. Il faut réattribuer les priorités dans le produit.
3. SN1 : passer par un carbocation
La première étape est l’ionisation du substrat ; dans le modèle simple elle contrôle la vitesse, v = k[substrat]. Le nucléophile intervient après formation du carbocation. Un carbocation stabilisé par substitution ou délocalisation favorise cette voie.
Un solvant ionisant peut stabiliser les charges produites. Un carbocation peut se réarranger avant capture si une migration conduit à une situation plus favorable. Le squelette du produit ne doit donc pas être supposé invariant dans tous les cas.
Un carbocation plan peut être attaqué sur ses deux faces. Cela tend vers une perte de pureté stéréochimique, mais une racémisation parfaitement 50/50 n’est pas garantie : paire d’ions, solvant et environnement peuvent privilégier une face.
4. Éliminations E2 et E1
E2 est concertée : une base retire un hydrogène en position bêta pendant que le groupe partant quitte le carbone alpha et que la double liaison se forme. Sa loi simple dépend du substrat et de la base. La disposition anti-périplanaire entre H et groupe partant favorise le recouvrement orbital nécessaire.
Dans un cyclohexane, cette condition conduit souvent à une exigence trans-diaxiale. Un dessin plan du cycle ne suffit pas : il faut considérer la chaise accessible et les positions axiales.
E1 passe par un carbocation, puis une base retire un proton. Elle partage donc avec SN1 la possibilité de réarrangements et une dépendance cinétique simple au substrat. Chauffage et conditions peuvent modifier la compétition, sans fournir une règle unique valable pour tous les systèmes.
La règle de Zaïtsev décrit la préférence fréquente pour l’alcène le plus substitué. Une base encombrée, une contrainte géométrique ou un substrat particulier peut favoriser un autre régioisomère. La stabilité du produit et l’accessibilité du chemin doivent être examinées ensemble.
5. Tableau de comparaison
| Voie | Étapes du modèle | Intermédiaire carbocation | Facteur majeur |
|---|---|---|---|
| SN2 | Une | Non | Accessibilité et nucléophile |
| SN1 | Plusieurs | Oui | Ionisation et stabilité du cation |
| E2 | Une | Non | Base et géométrie H/groupe partant |
| E1 | Plusieurs | Oui | Formation du cation puis perte de H |
Le tableau présente des modèles limites. Une expérience peut produire un mélange ; une loi de vitesse observée doit être reliée aux conditions réelles.
6. Exemples de décision
Un halogénure primaire peu encombré avec un bon nucléophile peu basique en solvant favorable conduit souvent à une substitution SN2. Une base forte et encombrée rend l’élimination plus compétitive si un hydrogène bêta existe.
Un substrat tertiaire exclut la SN2 classique. Avec base forte, E2 devient plausible ; avec nucléophile faible et milieu ionisant, SN1/E1 peut intervenir. L’absence d’hydrogène bêta interdit une élimination ordinaire de ce type même si la base est forte.
- Classer le carbone réactif
- Vérifier le groupe partant
- Examiner base et nucléophile
- Chercher un H bêta accessible
- Comparer les produits possibles
Schéma de principe : lire les conditions et les limites dans le texte.
Cette procédure hiérarchise les informations ; elle ne remplace pas des données expérimentales lorsqu’une compétition reste serrée.
Développement : résoudre une compétition et lire la stéréochimie
Un substrat secondaire n’a pas une réponse unique
Un halogénure secondaire peut subir SN2 ou E2 avec un réactif anionique. Un nucléophile peu encombré et modérément basique favorise souvent la substitution, tandis qu’une base forte ou encombrée rend l’arrachement d’un proton compétitif.
La température modifie les constantes de vitesse et parfois les proportions de produits, mais « chauffer donne toujours E2 » n’est pas une règle autonome. Il faut encore un hydrogène bêta, un groupe partant et une géométrie accessible.
Avec un milieu ionisant et un nucléophile faible, des voies SN1/E1 peuvent devenir pertinentes si le carbocation est suffisamment stabilisé. Le même substrat donne donc des produits différents lorsque les conditions changent, sans que la classification des mécanismes soit incohérente.
Distinguer observation et interprétation
Une loi de vitesse indépendante de la concentration du nucléophile soutient un mécanisme où cette concentration n’intervient pas dans l’étape contrôlant la vitesse. Elle ne prouve pas à elle seule tous les détails de SN1.
Un réarrangement du squelette soutient l’existence d’un intermédiaire capable de migration, souvent un carbocation dans les cas étudiés. Une inversion stéréospécifique et une dépendance bimoléculaire convergent en faveur d’une SN2. Plusieurs observations indépendantes renforcent une attribution.
Une racémisation incomplète ne suffit pas à rejeter SN1 : la paire d’ions peut encore masquer partiellement une face. Inversement, une perte de pureté optique peut provenir d’une autre réaction secondaire ; l’analyse du produit doit être complète.
E2 et cyclohexane
Dans un cyclohexane, groupe partant et hydrogène éliminé doivent souvent être axiaux et opposés pour atteindre la disposition anti-périplanaire. Une chaise où le groupe partant est équatorial peut devoir s’inverser avant la réaction.
Si un substituant très volumineux stabilise fortement une chaise défavorable à l’élimination, la réaction peut être ralentie. Le produit le plus substitué théoriquement possible n’est pas nécessairement obtenu si l’hydrogène requis n’est pas dans la bonne géométrie.
La régiosélectivité résulte alors d’une contrainte conformationnelle. Il est insuffisant de compter les substituants autour de chaque alcène possible puis d’appliquer automatiquement Zaïtsev.
Base et groupe partant
Une élimination demande le départ du groupe partant et la rupture de C−H dans une organisation couplée. Une base peut être assez forte pour retirer le proton dans l’état de transition sans qu’un carbanion libre existe comme intermédiaire.
Un mécanisme E2 ne doit donc pas être dessiné comme « base retire H, carbanion isolé, puis départ » : cela décrirait une autre famille de mécanismes. Le caractère concerté est une contrainte sur l’ordre des événements.
Cas comparatif
Considérons deux expériences sur le même substrat primaire avec un hydrogène bêta. Dans la première, un nucléophile efficace mais peu basique est utilisé ; une substitution domine. Dans la seconde, une base volumineuse forte est utilisée à température adaptée ; l’élimination devient plus importante.
On compare les produits par chromatographie ou spectroscopie, pas seulement par disparition du substrat. Deux réactions peuvent avoir la même conversion totale mais des rendements très différents dans le produit recherché. Conversion, sélectivité et rendement doivent être nommés séparément.
Stéréospécificité et stéréosélectivité
Une réaction stéréospécifique relie la configuration du substrat à un résultat spatial imposé par le mécanisme. Une réaction stéréosélective produit préférentiellement un stéréoisomère parmi plusieurs. Ces mots ne sont pas synonymes et doivent être justifiés par la comparaison appropriée des substrats et produits.
Cas d’intégration : faire parler une loi de vitesse
Une substitution est étudiée en maintenant température et solvant constants. Doubler la concentration du substrat double la vitesse initiale. Doubler celle du nucléophile ne change pas sensiblement cette vitesse. Ces observations prouvent-elles une SN1 et permettent-elles de prévoir un produit optiquement pur ?
Résolution et discussion
Les résultats sont compatibles avec une étape cinétiquement déterminante dépendant du substrat mais pas directement du nucléophile, comme l’ionisation dans un modèle SN1. La loi apparente serait v = k[substrat] dans le domaine étudié. Une SN2 élémentaire aurait, dans son modèle simple, une dépendance envers les deux partenaires : v = k[substrat][nucléophile].
La compatibilité n’est cependant pas une preuve exclusive. Un partenaire maintenu à très forte concentration, un prééquilibre ou un régime saturé peuvent produire des lois apparentes différentes du mécanisme global. Il faut considérer les concentrations réellement libres, la précision des mesures et d’autres indices : effets du solvant, réarrangements éventuels et stéréochimie.
Si un carbocation plan suffisamment libre intervient sur un centre initialement stéréogène, l’attaque peut se produire sur les deux faces. Mais les deux faces ne sont pas toujours également accessibles, notamment en présence d’une paire d’ions ou d’un environnement dissymétrique. Annoncer automatiquement un racémique exactement 50/50 serait trop fort.
Une augmentation du nucléophile peut changer la compétition entre voies ou le piégeage des intermédiaires sans changer l’étape qui contrôle la vitesse dans un certain intervalle. La composition des produits et la vitesse totale sont deux mesures différentes. Les examiner ensemble permet de distinguer un mécanisme plausible d’une simple étiquette choisie à partir d’un seul résultat expérimental.
Application : chercher le proton bêta avant de prédire E2
Dans le bromure de néopentyle (CH3)3C−CH2Br, le carbone portant Br est primaire. Le carbone voisin, en position bêta, est pourtant lié à quatre carbones et ne porte aucun hydrogène. Une élimination E2 classique formant une liaison double entre ces deux carbones est impossible faute de proton bêta.
Cela ne garantit pas une substitution rapide. Le centre voisin volumineux gêne l’approche du nucléophile et ralentit fortement la SN2 par rapport à de nombreux autres substrats primaires. Le raccourci « primaire = SN2 facile » manque donc une information spatiale décisive.
Comparer avec CH3−CH2Br : son carbone bêta porte trois hydrogènes et une E2 devient possible avec une base et des conditions appropriées. Le premier contrôle est structural ; le choix du solvant et de la base ne crée pas un hydrogène absent du substrat.
Lecture visuelle : Bromure de néopentyle : repérer le carbone bêta sans H
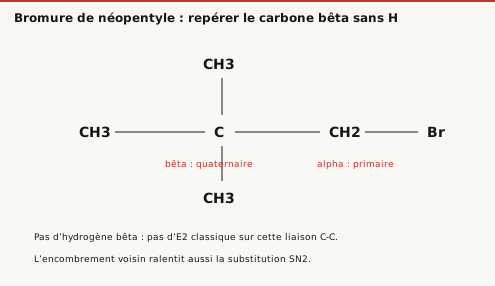
Question de lecture. Pourquoi une base forte ne suffit-elle pas à permettre une E2 classique ici ?
Correction. Il manque un hydrogène bêta sur le carbone adjacent. Une règle de choix de réaction doit d’abord vérifier la structure ; qualifier le carbone alpha de primaire ne dit pas tout sur l’encombrement de la SN2.
Approfondissement v0.4 : géométrie imposée et indices convergents
Construire les possibilités avant de les classer
Considérons une chaise explicitement définie : Br est axial vers le haut en C1 ; CH3 est axial vers le bas en C2. Ces deux substituants sont trans. Le H de C2 est équatorial, tandis que C6 possède un H axial vers le bas. Dans cette chaise, l’E2 trans-diaxiale peut prendre le H de C6, mais pas celui de C2. La double liaison se forme donc entre C1 et C6 dans le modèle imposé.
L’inversion de chaise rend Br équatorial ; elle ne crée pas une seconde chaise où Br axial et H de C2 axial seraient simultanément présents pour cette configuration. Le produit C1=C2, éventuellement plus substitué, ne doit pas être choisi par Zaïtsev avant d’avoir contrôlé la géométrie. La configuration du substrat retire ici un chemin du catalogue des possibilités.
Un isotope sonde une liaison impliquée
Remplacer un H bêta par D change la masse mais pas la connectivité ni la charge. Une différence importante de vitesse entre substrat hydrogéné et deutéré peut indiquer que la rupture de cette liaison contribue à l’étape cinétiquement déterminante. C’est cohérent avec une E2 où l’arrachement du proton fait partie de l’événement concerté.
Un effet isotopique n’est pas une preuve isolée d’un mécanisme unique : prééquilibres, mélange de voies et site de substitution de D doivent être connus. En particulier, mesurer seulement la disparition du substrat additionne toutes les voies ; si une SN2 concurrente ne rompt pas C-H, elle peut atténuer l’effet apparent sur la vitesse totale.
Conversion, sélectivité et rendement
Une expérience transforme 80 % du substrat. Parmi les molécules transformées, 75 % donnent le produit de substitution et 25 % le produit d’élimination. Le rendement chimique en substitution est 0,80 × 0,75 = 60 % par rapport au substrat initial. Si l’isolement récupère 90 % de ce produit, le rendement isolé devient 54 %.
Ces calculs empêchent une attribution erronée de mécanisme fondée sur le seul rendement isolé. Une faible masse finale peut provenir d’une conversion incomplète, d’une mauvaise sélectivité ou de pertes de séparation. Pour comparer deux solvants, mesurer conversion et distribution des produits au même temps, puis préciser la récupération. La disparition plus rapide du substrat ne signifie pas nécessairement une synthèse plus efficace du produit choisi.
Exercices progressifs
1. Doubler substrat et nucléophile multiplie une vitesse SN2 simple par combien ?
2. Une SN2 forme-t-elle un carbocation réarrangeable ?
3. Pourquoi un substrat tertiaire gêne-t-il une SN2 ?
4. Une E2 est-elle possible sans hydrogène bêta ?
5. Une SN1 sur un centre chiral donne-t-elle nécessairement un racémique exact ?
6. Une base très encombrée rend-elle possible l’E2 classique du bromure de néopentyle décrit ici ?
7. Dans la chaise décrite, un observateur transforme Br axial haut en Br équatorial bas lors de l’inversion. Quelle information a-t-il perdue ?
Corrections argumentées
1. Par quatre, car chacun des deux facteurs double.
2. Non. Le mécanisme concerté ne comporte pas cet intermédiaire.
3. Les substituants entravent l’approche arrière du nucléophile et augmentent la barrière.
4. Non pour l’élimination bêta décrite : aucun proton approprié ne peut être retiré pour former la double liaison.
5. Non. L’intermédiaire plan autorise deux faces, mais des effets de paire d’ions ou de milieu peuvent rompre l’égalité.
6. Non. L’encombrement peut modifier une compétition entre voies accessibles, mais il ne remplace pas le proton bêta absent. D’autres transformations éventuelles exigeraient un mécanisme distinct et ne doivent pas être inventées à partir du seul mot « base ».
7. Il a inversé la configuration : lors d’un changement de chaise, Br axial haut devient Br équatorial haut. Axial/équatorial s’échangent, haut/bas se conservent. Son dessin décrit donc un autre stéréoisomère et peut rendre artificiellement possible un autre chemin E2.
Références et périmètre
OpenStax, mécanisme SN2, facteurs influençant SN2. Exemples et tableau originaux ; les cas avancés nécessitent les données du problème.
Références du complément v0.4, consultées le 2 octobre 2026 : OpenStax, réaction E2 et isotope deutérium; OpenStax, positions du cyclohexane. Exemples et calculs originaux.
Ce cours, en cartes de révision
Ce cours est déjà transformé en 357 cartes, chacune sourcée à sa page. Tu l’ajoutes gratuitement à tes cours depuis la bibliothèque de l’app, et Ossik te ressort ses cartes au bon moment.