Ce cours réunit 4 parties : 1. Quantités de matière, solutions et préparation ; 2. De l’atome aux liaisons et à la géométrie ; 3. Thermodynamique et équilibres chimiques ; 4. Cinétique chimique et méthodes expérimentales.
Partie 1 · Quantités de matière, solutions et préparation
Prérequis et objectifs
Savoir manipuler puissances de dix, proportions et unités suffit pour commencer. À la fin, on doit pouvoir passer d’une masse à un nombre d’entités, préparer une solution, établir un bilan de mélange et repérer un réactif limitant. Le fil directeur est la conservation : avant d’utiliser une formule, préciser ce qui est conservé et ce qui change.
1. Compter la matière
Une mole contient exactement 6,02214076 × 10²³ entités spécifiées. Il faut nommer ces entités : une mole d’unités formulaires de CaCl2 n’est pas une mole d’ions chlorure. Lorsqu’une mole de CaCl2 se dissocie complètement dans un modèle idéal, elle fournit une mole de Ca2+ et deux moles de Cl−. Le nombre de moles de calcium reste inchangé, mais le nombre total de particules augmente.
La relation n = m/M n’est utilisable qu’avec des unités compatibles. Pour 180 mg de glucose de masse molaire 180 g/mol, on écrit m = 0,180 g, puis n = 0,00100 mol. Une conversion oubliée entre milligramme et gramme produit un facteur mille, impossible à corriger en arrondissant le résultat.
La masse molaire d’une formule comprend tous les atomes et, pour un cristal hydraté, l’eau de cristallisation. Peser un sel hexahydraté en utilisant la masse molaire du sel anhydre donne moins de soluté attendu. La pureté constitue une autre correction : la masse de substance recherchée vaut masse pesée × fraction de pureté, si l’impureté ne contribue pas elle-même à cette substance.
2. Plusieurs façons de décrire une solution
La concentration molaire c = n/V rapporte la quantité au volume final de solution. La concentration massique t = m/V rapporte une masse au même volume ; on les relie par t = cM. La molalité rapporte des moles à une masse de solvant en kilogrammes. Le volume varie avec la température : molarité et molalité ne sont donc pas interchangeables.
| Grandeur | Numérateur | Dénominateur | Unité fréquente |
|---|---|---|---|
| Concentration molaire | Quantité de soluté | Volume de solution | mol/L |
| Concentration massique | Masse de soluté | Volume de solution | g/L |
| Molalité | Quantité de soluté | Masse de solvant | mol/kg |
| Fraction massique | Masse de soluté | Masse de solution | Sans dimension |
L’expression « solution à 5 % » est incomplète sans convention : masse/masse, masse/volume ou volume/volume peuvent être visés. Une densité est nécessaire pour relier certaines conventions. On ne remplace jamais silencieusement une masse de solution par un volume.
3. Préparer et diluer
Pour une dissolution, la masse à peser est m = cVM. Après dissolution dans une fraction du solvant, on ajuste au volume final. Le volume final n’est pas le volume de solvant ajouté : les volumes de mélange ne sont pas toujours additifs.
Pour une dilution sans réaction ni perte, c_mère V_prélevé = c_fille V_final. Préparer 250 mL à 4,00 mmol/L depuis 0,200 mol/L exige 5,00 mL de solution mère. Ce volume contient 1,00 mmol ; le volume final est cinquante fois plus grand, donc la concentration cinquante fois plus faible.
Une dilution en cascade peut améliorer la faisabilité lorsqu’un prélèvement direct serait trop petit. Elle ajoute néanmoins des opérations et des sources d’incertitude. Deux dilutions au dixième donnent une dilution au centième ; elles ne donnent pas une dilution au vingtième. Le facteur global est le produit des facteurs.
- Identifier le soluté réel
- Calculer la quantité
- Prélever ou peser
- Ajuster au volume final
- Homogénéiser
Schéma de principe : lire les conditions et les limites dans le texte.
Le schéma résume les étapes logiques. Il ne remplace pas les consignes de manipulation et de compatibilité chimique propres au produit.
4. Mélanger et faire réagir
Sans réaction, la quantité totale d’un soluté est la somme des quantités apportées. Avec volumes supposés additifs, mélanger 20 mL à 0,10 mol/L et 30 mL à 0,20 mol/L fournit 2 + 6 = 8 mmol dans 50 mL, donc 0,16 mol/L. Une moyenne arithmétique de 0,15 mol/L serait fausse parce que les volumes diffèrent.
En présence d’une réaction a A + b B → produits, l’avancement maximal est le plus petit des rapports n_A/a et n_B/b. Le réactif limitant n’est donc pas nécessairement celui qui possède le moins de moles. Pour 2 A + B, 6 mmol de A et 4 mmol de B permettent 3 mmol d’avancement : A est limitant, B reste à hauteur de 1 mmol.
La stœchiométrie fournit un maximum théorique. Une réaction lente, réversible, parasite ou incomplète peut donner moins de produit. Le rendement compare la quantité effectivement obtenue à la quantité théorique pertinente ; il ne change pas les coefficients de l’équation.
5. Contrôler le résultat
Les chiffres significatifs reflètent la précision des données. Un résultat calculé avec vingt décimales ne devient pas plus exact qu’une pipette. Il faut conserver des chiffres intermédiaires, puis arrondir à la fin. Trois vérifications sont rapides : homogénéité des unités, ordre de grandeur et bilan de matière.
Une dilution doit diminuer la concentration si le volume augmente à quantité constante. Une masse de produit théorique ne doit pas excéder les possibilités imposées par les atomes disponibles. Un volume prélevé supérieur au volume final révèle souvent une solution mère trop diluée ou une inversion de rapport.
Développement : pesée réelle, mélange réactif et incertitude
Cristal hydraté et pureté
Supposons une préparation de 200,0 mL contenant 10,0 mmol/L d’un cation apporté par un sel hydraté de masse molaire 250,0 g/mol. Chaque formule contient un seul cation. La quantité de sel nécessaire est 0,2000 × 0,0100 = 0,00200 mol, soit 0,500 g de sel pur. Si la pureté massique certifiée est 98,0 %, la masse à peser devient 0,500/0,980 ≈ 0,510 g.
La correction consiste à diviser par la pureté, car une partie de la pesée n’apporte pas le soluté souhaité. Multiplier par 0,98 réduirait encore la quantité utile. Si l’hydratation du sel varie pendant le stockage, cette simple correction ne suffit plus : la masse molaire effective du produit doit être connue ou la solution étalonnée.
Le bilan ionique est ensuite distinct du bilan de sel. Pour un sel MCl2 complètement dissocié à 10,0 mmol/L, la concentration analytique en chlorure vaut 20,0 mmol/L. La charge totale positive 2 × 10,0 est compensée par la charge totale négative 1 × 20,0 en mmol de charges par litre. Ce contrôle d’électroneutralité repère des oublis de coefficient.
Mélanger avant de calculer l’équilibre
On mélange 25,0 mL d’acide fort monoprotique à 0,100 mol/L et 15,0 mL de base forte à 0,100 mol/L. Les quantités sont respectivement 2,50 et 1,50 mmol. La neutralisation consomme 1,50 mmol de chaque partenaire ; il reste 1,00 mmol d’acide dans environ 40,0 mL si l’additivité des volumes est admise.
La concentration résiduelle vaut 0,0250 mol/L. À 25 °C et dans le modèle idéal, pH ≈ −log 0,0250 = 1,60. Une moyenne des pH initiaux serait dépourvue de sens, parce que le mélange provoque d’abord une réaction. De même, moyenner les concentrations sans soustraire les quantités consommées ignorerait le bilan chimique.
Si les deux quantités étaient exactement égales, le calcul d’excès donnerait zéro. Cela ne signifie pas une concentration de proton strictement nulle : l’autoprotolyse de l’eau reprend le contrôle. Le changement de régime explique pourquoi il faut examiner l’équivalence plutôt que prolonger une formule d’excès jusqu’à son point singulier.
Propagation simple d’une incertitude
Pour c = m/(MV), une surestimation de la masse augmente c, tandis qu’une surestimation du volume la diminue. Si M est considérée exacte pour l’exercice et que les erreurs sont petites, une estimation prudente additionne les incertitudes relatives de m et V. Pour des incertitudes indépendantes de nature statistique, une combinaison quadratique peut être appropriée ; ce choix doit être annoncé.
Une balance donnant 0,500 g avec une incertitude de 0,001 g contribue environ 0,2 %. Un volume de 200,0 mL avec 0,2 mL d’incertitude contribue environ 0,1 %. La précision finale ne justifie donc pas six chiffres significatifs, même si la calculatrice les affiche.
La répétabilité n’exclut pas un biais. Une pipette délivrant systématiquement trop peu peut donner des préparations très proches les unes des autres mais toutes fausses. Un contrôle par étalon ou matériel vérifié répond à une autre question que la répétition de la même erreur.
Vérification autonome
Avant de ranger une préparation dans un tableau, rédiger une phrase complète : « La solution contient telle quantité de telle espèce dans tel volume final, sous telle hypothèse de dissociation ou réaction ». Cette phrase oblige à distinguer le produit pesé de l’espèce dosée et rend les unités auditables.
Cas d’intégration : préparer puis doser un échantillon
Un laboratoire pédagogique reçoit une poudre contenant une espèce X de masse molaire 120 g/mol et des impuretés inertes. Il dissout 0,600 g de poudre dans une fiole de 100,0 mL. Un prélèvement de 10,0 mL consomme 8,00 mL d’un réactif R à 0,0500 mol/L selon X + 2 R → produits. Déterminer la teneur massique en X, puis discuter ce que mesure réellement l’expérience.
Résolution et discussion
Le dosage porte sur le prélèvement, pas immédiatement sur toute la fiole. La quantité de R à l’équivalence vaut 0,0500 × 0,00800 = 0,000400 mol. La stœchiométrie impose donc 0,000200 mol de X dans les 10,0 mL prélevés. La fiole contient dix fois cette quantité, soit 0,00200 mol. Sa masse de X vaut 0,240 g ; la fraction massique recherchée est 0,240/0,600 = 0,400, soit 40,0 %.
Ce résultat suppose une dissolution complète, un prélèvement homogène et une réaction sélective. Une impureté consommant aussi R augmenterait la teneur apparente. Une fraction de X non dissoute la diminuerait. Le dosage ne reconnaît donc pas magiquement une molécule : sa sélectivité vient de la chimie et du protocole.
Un contrôle consiste à calculer directement la concentration de X : 0,200 mmol/10,0 mL = 20,0 mmol/L. Dans 100,0 mL, on retrouve 2,00 mmol. Deux chemins concordants réduisent le risque d’oublier le facteur de dilution, sans démontrer que les hypothèses expérimentales sont vraies. Un blanc de réactifs recherche une consommation parasite ; un ajout dosé de X explore une récupération imparfaite. Ces contrôles répondent à des erreurs différentes.
Application : passer de la fraction massique à la molalité
Une solution contient 10,0 % en masse de glucose, sa masse volumique vaut 1,04 g/mL et M(glucose) = 180 g/mol. Choisir 100,0 g de solution simplifie le bilan : elle contient 10,0 g de glucose et 90,0 g d’eau. La quantité de glucose vaut 0,0556 mol et le volume de solution 100,0/1,04 = 96,2 mL.
La molarité vaut donc 0,0556/0,0962 = 0,578 mol/L. La molalité vaut 0,0556/0,0900 = 0,617 mol/kg d’eau. Les deux valeurs diffèrent car les dénominateurs décrivent deux objets distincts. Employer 0,100 kg au dénominateur de la molalité compterait aussi la masse du soluté.
Si l’on chauffe sans évaporation ni réaction, les masses restent constantes : la molalité est conservée. La molarité varie avec la dilatation du volume. Cette expérience de pensée permet de retrouver la définition sans mémoriser deux formules isolées.
Approfondissement v0.4 : concentrations analytiques et dosage en retour
Une même préparation, plusieurs bilans
La concentration analytique indique combien d’une famille chimique a été introduit par litre, indépendamment de sa répartition ultérieure. Pour un monoacide, C = [HA] + [A−] ; elle ne se confond ni avec [HA] ni avec [H3O+]. Pour un métal complexé une fois, CM = [M] + [ML]. Si chaque complexe contient deux atomes métalliques, le terme devient 2[M2L]. Le coefficient compte les atomes conservés, pas la charge électrique.
Dans un mélange de CaCl2 à 2 mmol/L et NaCl à 3 mmol/L, totalement dissociés, les concentrations analytiques sont calcium 2, sodium 3 et chlorure 7 mmol/L. Le bilan électrique donne 2 × 2 + 3 = 7 mmol de charges positives/L. Le total idéal de particules vaut 12 mmol/L. Ces trois résultats ne sont pas trois estimations concurrentes : ils mesurent respectivement des espèces, des charges et des particules.
Doser ce qui reste pour retrouver ce qui a réagi
Un dosage en retour apporte un excès connu de réactif R, puis mesure le R restant. Pour X + 2R → produits, il faut écrire nX = (nR,apporté − nR,reste)/2. Employer directement la quantité ajoutée suppose à tort que tout l’excès a été consommé. Cette stratégie est utile lorsque le repérage direct de la réaction de X est difficile, mais elle ajoute une seconde réaction dont la sélectivité doit être établie.
Exemple original : on traite une poudre de 0,400 g avec 5,00 mmol de R. Après réaction complète, le titrage du résidu indique 1,80 mmol de R. X a donc consommé 3,20 mmol de R, soit 1,60 mmol de X. Avec MX = 150 g/mol, mX = 0,240 g et la teneur vaut 60,0 %. Le bilan 5,00 = 3,20 + 1,80 vérifie la conservation du réactif.
Blanc et sens du biais
Si la matrice consomme 0,20 mmol de R indépendamment de X, les 3,20 mmol disparues ne sont pas toutes imputables à X. Corriger le blanc laisse 3,00 mmol, soit 1,50 mmol de X et 56,25 % massiques. Soustraire cette consommation parasite au résidu au lieu de la consommation totale aurait le mauvais signe. La correction n’est valide que si le blanc reproduit cette réaction parasite dans les mêmes conditions.
Un exercice de préparation se termine donc par deux inventaires : le stock analytique introduit, puis sa répartition entre espèces ou produits. La dilution conserve le premier seulement si aucune matière n’est perdue ; une réaction peut changer le second même à volume constant.
Exercices progressifs
1. Combien de moles représentent 58,5 mg d’un composé de masse molaire 58,5 g/mol ?
2. Une solution de glucose contient 9,0 g/L. Calculer sa concentration molaire avec M = 180 g/mol.
3. Préparer 100 mL à 3,0 mmol/L depuis une solution à 0,15 mol/L : quel prélèvement ?
4. Pour A + 2 B → C, on mélange 3 mmol de A et 4 mmol de B. Déterminer le maximum de C et les réactifs restants.
5. Un étudiant mélange deux solutions de même soluté, 10 mL à 1 mol/L et 90 mL à 0,1 mol/L, puis annonce 0,55 mol/L. Corriger son raisonnement.
6. Dans cette solution à 10,0 % massiques, quelle masse de glucose contient un prélèvement de 5,00 mL ?
7. Dans le dosage en retour décrit, que donnerait une quantité résiduelle de R égale à 5,20 mmol, supérieure aux 5,00 mmol ajoutées ?
Corrections argumentées
1. 58,5 mg = 0,0585 g, donc n = 0,00100 mol = 1,00 mmol. Le nombre 58,5 s’annule, pas le facteur de conversion.
2. c = 9,0/180 = 0,050 mol/L. Le résultat correspond à 50 mmol/L.
3. V = 0,0030 × 0,100/0,15 = 0,0020 L = 2,0 mL. On ajuste à 100 mL, plutôt que supposer exactement additifs 2 mL et 98 mL.
4. Les rapports sont 3/1 et 4/2 mmol : B limite l’avancement à 2 mmol. On obtient au maximum 2 mmol de C ; il reste 1 mmol de A et aucun B dans le modèle de réaction totale.
5. Les apports sont 10 et 9 mmol, soit 19 mmol dans 100 mL : 0,19 mol/L. La moyenne doit être pondérée par les volumes.
6. Le prélèvement pèse 5,00 × 1,04 = 5,20 g de solution ; il contient 0,100 × 5,20 = 0,520 g de glucose. Confondre 10 % massiques et 10 g pour 100 mL donnerait 0,500 g et oublierait la masse volumique.
7. La formule donnerait une quantité négative de X : (5,00 − 5,20)/2 = −0,10 mmol. Cela invalide le modèle ou les données, pas la conservation. Vérifier étalonnage, blanc, autre production de R et unités avant de calculer une teneur.
Référence et périmètre
OpenStax, Chemistry 2e, Molarity, référence de vérification des définitions. Exemples et exercices originaux. Support de majeure PASS ; l’exigibilité exacte dépend des enseignements locaux, non établis ici.
Références du complément v0.4, consultées le 2 octobre 2026 : OpenStax, unités de concentration. Exemples et calculs originaux.
Partie 2 · De l’atome aux liaisons et à la géométrie
Prérequis et objectifs
Ce cours suppose connus charge électrique, mole et notation chimique. Il relie la composition du noyau, l’organisation électronique et la forme des molécules. L’objectif n’est pas de transformer chaque modèle en vérité absolue : Lewis, VSEPR et les orbitales répondent à des questions différentes et possèdent chacun des limites.
1. Identité atomique et isotope
Le numéro atomique Z compte les protons ; il identifie l’élément. Le nombre de masse A compte protons et neutrons. Ainsi, un noyau de carbone 13 contient six protons et sept neutrons. L’atome neutre possède six électrons ; un ion de charge positive a perdu des électrons sans changer de Z.
Des isotopes partagent Z mais diffèrent par leur nombre de neutrons. La masse atomique moyenne d’un élément naturel est pondérée par les abondances isotopiques. Une masse moyenne non entière n’implique pas l’existence d’un atome dont le noyau possède une fraction de neutron.
Les propriétés chimiques reposent surtout sur les électrons, mais cela ne rend pas les isotopes strictement identiques : leurs masses différentes peuvent modifier certaines vitesses et propriétés vibratoires. À l’échelle introductive, on distingue cet effet isotopique d’un changement d’élément.
2. États électroniques et périodicité
Une orbitale est une description quantique d’un état, pas une piste matérielle sur laquelle l’électron tourne. Le nombre principal n repère une couche ; l identifie les sous-couches s, p, d et f ; m_l distingue les orbitales ; m_s représente deux projections du spin.
Une sous-couche s comprend une orbitale, p en comprend trois et d cinq. Chaque orbitale accueille au plus deux électrons de spins opposés. Dans un ensemble d’orbitales de même énergie, les électrons occupent d’abord des orbitales distinctes selon la règle de Hund. Le remplissage usuel permet de construire beaucoup de configurations, avec des exceptions pour certains éléments.
Le sodium neutre possède une couche externe 3s avec un électron ; Na+ perd cet électron. Pour les métaux de transition, il ne faut pas retirer mécaniquement l’électron ajouté en dernier dans une liste mnémotechnique : les électrons ns sont généralement retirés avant ceux de la sous-couche (n−1)d lors de l’ionisation.
Sur une période, la charge nucléaire effective augmente généralement et le rayon atomique diminue. Dans une colonne, les nouvelles couches tendent à agrandir l’atome. L’énergie d’ionisation concerne l’arrachement d’un électron à une espèce gazeuse ; l’électronégativité concerne l’attraction des électrons d’une liaison. Les deux tendances sont liées sans définir la même mesure.
3. Lewis et charge formelle
Pour dessiner Lewis, on compte les électrons de valence, ajoute ceux d’une charge négative ou retire ceux d’une charge positive, puis répartit liaisons et doublets. La charge formelle d’un atome vaut électrons de valence isolés − électrons non liants − moitié des électrons liants.
L’ammonium NH4+ possède huit électrons de valence au total : cinq pour N, quatre pour H, moins un pour la charge. Les quatre liaisons N−H les utilisent. L’azote n’a pas de doublet libre dans cette représentation et porte la charge formelle +1.
La charge formelle est un outil de comptabilité. Elle n’est ni une charge partielle mesurée ni le nombre d’oxydation. Une liaison polaire répartit réellement la densité électronique de manière inégale, même quand toutes les charges formelles du dessin valent zéro.
La règle de l’octet fonctionne particulièrement bien pour C, N, O et F dans de nombreuses molécules usuelles. Elle admet des exceptions : espèces déficitaires en électrons, radicaux et composés d’autres périodes. Il ne faut pas créer arbitrairement une liaison pour imposer huit électrons à tout atome.
4. Mésomérie et géométrie
Des formes mésomères conservent la connectivité des noyaux et redistribuent seulement les électrons. Le carboxylate peut se représenter par deux dessins équivalents dans un environnement symétrique. La molécule réelle possède une densité délocalisée ; elle ne saute pas entre deux structures isolées.
VSEPR part des domaines électroniques autour d’un atome central. Une liaison multiple compte comme un seul domaine. Deux domaines privilégient une disposition linéaire, trois une disposition trigonale plane, quatre une disposition tétraédrique. La géométrie moléculaire ne décrit que les positions des noyaux ; les doublets libres doivent néanmoins être comptés pour prévoir cette forme.
| Espèce | Domaines centraux | Doublets libres centraux | Forme moléculaire |
|---|---|---|---|
| CO2 | 2 | 0 | Linéaire |
| CH4 | 4 | 0 | Tétraédrique |
| NH3 | 4 | 1 | Pyramidale |
| H2O | 4 | 2 | Coudée |
Ces modèles donnent des orientations générales. Les angles réels dépendent des substituants et des distributions électroniques.
5. Polarité et interactions
Le dipôle moléculaire est une somme vectorielle. Les deux liaisons C=O de CO2 sont polaires, mais leurs dipôles se compensent dans la structure linéaire symétrique. Dans H2O, la géométrie coudée empêche cette compensation.
Toutes les molécules présentent des interactions de dispersion. Les molécules polaires peuvent également établir des interactions dipôle-dipôle. Une liaison hydrogène exige un donneur adapté et un accepteur disponible ; un hydrogène simplement attaché à un carbone n’équivaut pas à un groupe O−H.
La dissolution dépend de la compétition entre interactions et du bilan entropique. L’affirmation « une molécule polaire se dissout toujours dans l’eau » ignore sa taille, ses surfaces apolaires, ses possibilités d’ionisation et l’organisation du cristal.
- Identifier élément et charge
- Compter les électrons
- Construire Lewis
- Prévoir la forme
- Examiner les interactions
Schéma de principe : lire les conditions et les limites dans le texte.
Cette progression organise le raisonnement, sans prétendre calculer une solubilité quantitative à partir d’un seul dessin.
Développement : orbitales, hybridation et propriété mesurable
Une liaison sigma et une liaison pi ne jouent pas le même rôle
Une liaison sigma résulte d’un recouvrement dont la densité se trouve autour de l’axe internucléaire. Une liaison pi résulte d’un recouvrement latéral, avec une distribution différente autour de cet axe. Une double liaison comporte une sigma et une pi ; une triple comporte une sigma et deux pi dans le modèle usuel.
L’existence d’une liaison pi impose un bon alignement des orbitales concernées. Tourner un carbone d’un alcène par rapport à l’autre détruit progressivement ce recouvrement, ce qui explique la barrière de rotation. La représentation par un trait double encode donc une contrainte spatiale, pas seulement « deux fois une liaison simple ».
L’hybridation sp3, sp2 ou sp est un langage de modèle pour rationaliser orientations et liaisons. Un carbone tétraédrique saturé est souvent décrit sp3 ; un carbone trigonal engagé dans une double liaison, sp2 ; un carbone linéaire d’une triple liaison, sp. On ne mesure pas directement une étiquette d’hybridation comme on mesure une longueur de liaison.
Exemple du dioxygène
Le modèle de Lewis de O2 montre une double liaison mais n’explique pas à lui seul son paramagnétisme. Une description en orbitales moléculaires permet de répartir des électrons dans des orbitales liantes et antiliantes, avec des électrons non appariés dans l’état fondamental.
Cet exemple donne une règle méthodologique : si un modèle explique correctement le comptage mais échoue sur une propriété magnétique, on élargit le modèle au lieu de forcer le résultat. Les différents modèles ne sont pas des dessins concurrents à choisir arbitrairement ; leur utilité dépend de la question.
L’ordre de liaison dans un modèle d’orbitales moléculaires se calcule par la moitié de la différence entre électrons liants et antiliants. Ajouter un électron à une orbitale antiliante peut diminuer l’ordre de liaison et modifier longueur ou énergie de dissociation. Cela ne se déduit pas simplement de la charge globale.
Charges formelles et nombres d’oxydation
Dans une liaison covalente, la charge formelle partage les électrons également entre les atomes. Le nombre d’oxydation les attribue au partenaire le plus électronégatif. Dans une molécule comme H2O, l’oxygène a une charge formelle nulle dans Lewis mais un nombre d’oxydation −II.
La charge partielle décrit une répartition réelle ou modélisée de densité électronique et dépend de la méthode de calcul ou de mesure. Ces trois grandeurs ne sont donc pas trois noms du même objet. Un tableau de mécanisme utilise surtout charges formelles et doublets ; un bilan redox utilise nombres d’oxydation ; une interprétation d’interactions peut mobiliser des charges partielles.
Molécule polaire, liaison polaire et état physique
Comparer CO2 et SO2 illustre l’importance de la forme : une molécule coudée ne compense pas ses dipôles comme une molécule linéaire symétrique. Comparer éthanol et diméthyléther montre aussi le rôle du donneur de liaison hydrogène, au-delà de la seule présence d’oxygène.
L’éthanol peut donner et accepter des liaisons hydrogène ; le diméthyléther accepte mais ne possède pas de O−H donneur. Leur même formule brute ne garantit donc pas mêmes interactions, même température d’ébullition ou même comportement dans l’eau.
Une interaction forte entre molécules peut augmenter l’énergie nécessaire pour les séparer lors d’un changement d’état. Cela ne signifie pas que la liaison covalente interne soit rompue lors de l’ébullition. Distinguer interaction intermoléculaire et liaison intramoléculaire permet d’interpréter correctement une propriété macroscopique.
Cas d’intégration : pourquoi deux liaisons polaires ne suffisent pas
Comparer CO2 et H2O permet de relier structure électronique, géométrie et propriétés macroscopiques. Les liaisons C-O comme les liaisons O-H sont polaires. Pourtant, la molécule linéaire de CO2 ne possède pas de moment dipolaire permanent, alors que l’eau en possède un. Expliquer cette différence sans confondre charge formelle, polarité de liaison et charge totale.
Résolution et discussion
Dans CO2, le carbone central est associé à deux domaines électroniques liants. Une liaison multiple constitue un domaine géométrique dans le modèle VSEPR. Les deux directions C-O sont opposées. Les contributions dipolaires de même intensité s’annulent vectoriellement. Cela n’efface pas la polarité locale des liaisons et n’implique pas l’absence de toute interaction entre molécules : dispersion et interactions avec d’autres partenaires subsistent.
Dans l’eau, deux domaines liants et deux doublets non liants entourent l’oxygène. La disposition des domaines est approximativement tétraédrique, mais la géométrie des noyaux est coudée. Les contributions O-H ne sont donc pas opposées ; leur somme est non nulle. Dire que l’eau est tétraédrique sans préciser ce qui est disposé aux sommets entretiendrait une ambiguïté.
Les deux molécules restent électriquement neutres. Un dipôle décrit une séparation de charges à l’intérieur d’un ensemble, pas une charge globale. Les charges partielles ne doivent pas être remplacées par les charges formelles d’une structure de Lewis : ces dernières proviennent d’une convention de partage des électrons.
Enfin, la géométrie renseigne sur une propriété moléculaire, mais la température d’ébullition dépend de l’ensemble des interactions et de l’organisation du liquide. Une explication solide passe donc de la liaison à la molécule puis au système, en explicitant chaque changement d’échelle.
Application : déduire une abondance isotopique
Un élément fictif X ne possède, dans un échantillon, que deux isotopes de masses 10,0 u et 11,0 u. La masse atomique moyenne mesurée est 10,2 u. Si f est la fraction du premier isotope, la moyenne vaut 10,0f + 11,0(1 − f). Résoudre 10,2 = 11,0 − f donne f = 0,80, donc 80 % de l’isotope léger et 20 % du lourd.
Il s’agit d’une pondération par le nombre d’atomes, pas directement par les masses pesées. Une moyenne doit être comprise entre les deux masses ; une valeur de 11,3 u invaliderait ce modèle à deux isotopes ou les données. Les masses isotopiques réelles ne sont pas exactement les nombres de masse : les valeurs rondes sont ici des données fictives pour isoler la méthode.
L’ionisation retire des électrons sans transformer un isotope en un autre. Elle ne change donc ni Z ni le nombre de neutrons ; il faudrait une transformation nucléaire pour cela.
Approfondissement v0.4 : construire et contrôler une configuration électronique
Nombres quantiques admissibles
Pour une couche n donnée, l prend les valeurs entières de 0 à n − 1. Pour un l donné, ml va de −l à +l ; il existe donc 2l + 1 orbitales dans la sous-couche. ms vaut +1/2 ou −1/2. Une orbitale 2d n’existe pas : n = 2 n’autorise que l = 0 ou 1. Une orbitale 3d existe puisque l = 2 devient permis. Il faut distinguer « état permis » et « état occupé » : une orbitale autorisée peut être vide.
Chaque orbitale reçoit au plus deux électrons, donc une sous-couche de nombre l peut en recevoir 2(2l + 1). En sommant les capacités des sous-couches d’une même couche, on retrouve 2n². Cette capacité maximale ne donne pas l’ordre de remplissage d’un atome polyélectronique, où les énergies de sous-couches de couches différentes se recouvrent.
Atome, anion et cation
L’oxygène neutre Z = 8 possède 1s² 2s² 2p⁴. Les trois orbitales p dégénérées se remplissent d’abord séparément, puis un appariement devient nécessaire. Il reste deux électrons célibataires dans cette description de l’atome isolé. O2− possède dix électrons : 1s² 2s² 2p⁶, tous appariés. Ne pas confondre cet ion oxyde avec la molécule O2 dont les orbitales moléculaires sont différentes.
Pour le fer, partir de la configuration usuelle [Ar] 3d⁶ 4s². Former Fe2+ retire les deux électrons 4s et laisse [Ar] 3d⁶ ; Fe3+ donne [Ar] 3d⁵. Le nombre de protons reste 26. L’état de spin d’un ion métallique complexé dépend ensuite du champ des ligands : compter des cases dégénérées pour un ion libre ne suffit pas à conclure au magnétisme de tout complexe biologique.
Série isoélectronique et rayon
O2−, F−, Ne, Na+ et Mg2+ ont chacun dix électrons. Dans cette série, le nombre de protons augmente de 8 à 12 alors que le cortège compte toujours dix électrons. L’attraction nucléaire croissante explique la tendance à la diminution du rayon. On ne peut pas appliquer ce raisonnement inchangé à des ions qui changent aussi de couche électronique externe.
Le contrôle final comprend quatre questions : la somme des exposants donne-t-elle Z moins la charge algébrique ? Chaque sous-couche respecte-t-elle sa capacité ? Les valeurs de n et l sont-elles permises ? S’agit-il bien d’un atome ou ion isolé plutôt que d’une molécule ? Ces contrôles détectent des erreurs différentes.
Exercices progressifs
1. Déterminer protons, neutrons et électrons pour l’ion 24Mg2+, Z = 12.
2. Combien d’électrons au maximum dans une sous-couche p ?
3. Pourquoi NH4+ ne dispose-t-il pas du doublet libre de NH3 ?
4. Comparer la polarité globale de CO2 et H2O.
5. Un dessin déplace un proton d’un oxygène vers un autre. Est-ce une simple forme mésomère ?
6. Avec les mêmes deux isotopes fictifs, une masse moyenne de 10,7 u correspond-elle à 70 % d’isotope léger ?
7. Un ion X3+ de numéro atomique 13 est décrit 1s² 2s² 2p⁶ 3s² 3p¹. Corriger et expliquer la faute.
Corrections argumentées
1. Douze protons, douze neutrons et dix électrons. La charge concerne le cortège électronique.
2. Six : trois orbitales, chacune pouvant contenir deux électrons.
3. Le doublet de NH3 participe à la formation de la quatrième liaison ; le décompte de NH4+ ne laisse pas de doublet non liant sur N.
4. CO2 est apolaire dans sa géométrie linéaire symétrique ; H2O présente un dipôle permanent, car la somme des dipôles n’est pas nulle.
5. Non. Déplacer un noyau change la structure décrite ; il peut s’agir d’un transfert de proton ou d’une tautomérie selon le cas.
6. Non : 10,7 = 10f + 11(1 − f) donne f = 0,30. L’isotope léger représente 30 %, le lourd 70 %. Plus la moyenne approche 11, plus la fraction du lourd augmente.
7. Cette écriture contient treize électrons, donc décrit l’atome neutre. X3+ en contient 13 − 3 = 10 : 1s² 2s² 2p⁶. On retire d’abord les électrons de la couche externe n = 3 ; le noyau et Z ne changent pas.
Référence et périmètre
OpenStax, Chemistry 2e, géométrie moléculaire et polarité. Synthèse originale ; modèles introductifs de majeure PASS, sans affirmation d’exigibilité locale.
Références du complément v0.4, consultées le 2 octobre 2026 : OpenStax, configurations électroniques. Exemples et calculs originaux.
Partie 3 · Thermodynamique et équilibres chimiques
Prérequis et objectifs
Savoir équilibrer une réaction et utiliser logarithmes et kelvins. Le cours apprend à distinguer chaleur, stabilité, vitesse et composition à l’équilibre. La question « cette réaction se produit-elle ? » doit être divisée : est-elle thermodynamiquement favorisée dans ce mélange, et à quelle vitesse peut-elle avancer ?
1. Système et échanges
Un système ouvert échange matière et énergie, un système fermé échange de l’énergie mais pas de matière, et un système isolé n’échange ni l’une ni l’autre. Une cellule est un système ouvert : expliquer son organisation en invoquant la thermodynamique d’un système isolé sans inclure son environnement serait une erreur.
Avec les échanges reçus comptés positivement, le premier principe s’écrit ΔU = Q + W. Pour le seul travail de pression-volume contre une pression extérieure constante, W = −p_ext ΔV. Une expansion correspond donc à un travail négatif reçu par le système.
U est une fonction d’état : son changement dépend des états initial et final. Chaleur et travail dépendent du chemin suivi. Deux procédés reliant les mêmes états peuvent échanger des chaleurs différentes si leurs travaux diffèrent.
2. Enthalpie, entropie et Gibbs
L’enthalpie H = U + pV est utile à pression constante. Sous les hypothèses usuelles de travail limité à pression-volume, la chaleur à pression constante correspond à ΔH. Une transformation exothermique possède ΔH négatif ; cela n’établit pas à elle seule son sens spontané.
L’entropie relie l’état macroscopique au nombre de configurations microscopiques accessibles. La simple image du « désordre » devient trompeuse lorsque l’on compare solvatation, organisation du solvant et interactions. Une association de molécules peut diminuer l’entropie des solutés tout en libérant des molécules d’eau auparavant contraintes.
À température et pression constantes, G = H − TS conduit au critère de Gibbs. Pour une réaction dans une composition donnée, Δ_rG < 0 favorise le sens direct ; Δ_rG > 0 favorise l’inverse. À l’équilibre, Δ_rG = 0. Ce critère ne contient aucune durée.
| Bilan | Conséquence générale si ΔH et ΔS varient peu avec T |
|---|---|
| ΔH < 0 et ΔS > 0 | Sens direct favorisé à toute T dans ce modèle standard |
| ΔH > 0 et ΔS < 0 | Sens direct défavorisé |
| ΔH < 0 et ΔS < 0 | Favorisé aux températures suffisamment basses |
| ΔH > 0 et ΔS > 0 | Favorisé aux températures suffisamment élevées |
Le tableau concerne les valeurs considérées et leurs hypothèses. Un changement de phase ou de capacité thermique peut modifier l’analyse.
3. Quotient réactionnel et équilibre
Pour a A + b B ⇌ c C + d D, le quotient est Q = a_C^c a_D^d /(a_A^a a_B^b), où chaque a représente une activité sans dimension. Pour une solution suffisamment idéale, on approche une activité par concentration divisée par la concentration standard. L’activité d’un solide pur est unitaire dans son état de référence ; sa masse n’apparaît donc pas explicitement dans Q.
La relation fondamentale est Δ_rG = Δ_rG° + RT ln Q. À l’équilibre, Q = K et Δ_rG° = −RT ln K. Ainsi, Q < K favorise le sens direct ; Q > K favorise le sens inverse. K décrit l’équilibre à température donnée, Q décrit la composition actuelle.
Multiplier l’équation par deux élève K au carré et double Δ_rG°. Inverser l’équation remplace K par 1/K et change le signe de Δ_rG°. Il faut donc toujours lire l’équation associée à la constante.
4. Exemple quantitatif
Une réaction a Δ_rG° = +5,0 kJ/mol à 298 K. On obtient K = exp(−5000/(8,314 × 298)) ≈ 0,133. Le signe positif standard n’empêche pas le sens direct : si Q = 0,010, RT ln Q ≈ −11,4 kJ/mol, donc Δ_rG ≈ −6,4 kJ/mol.
Cet exemple explique pourquoi une voie métabolique peut faire avancer une étape dont la variation standard est positive : une autre réaction consomme le produit, maintenant Q faible. Une enzyme accélère l’établissement de la situation, mais ne modifie ni K ni Δ_rG° pour la même réaction.
5. Couplage et perturbations
Les variations de Gibbs s’additionnent lorsqu’on additionne des réactions. Un couplage utile exige toutefois un mécanisme physique commun : écrire côte à côte une réaction favorable et une défavorable ne garantit aucun transfert d’énergie. Une enzyme peut utiliser un intermédiaire phosphorylé ou un changement conformationnel pour relier les deux.
Ajouter un réactif modifie Q ; le système évolue jusqu’à retrouver K si température et autres conditions restent fixées. Changer la température peut changer K. Ajouter un catalyseur accélère les deux sens sans déplacer l’équilibre.
Une compression favorise qualitativement le côté comportant moins de moles gazeuses pour certains équilibres gazeux idéalisés. Ce raisonnement ne se transpose pas aveuglément à une solution liquide. La règle de Le Chatelier est une lecture qualitative du changement de Q ; l’écriture de Q reste le contrôle le plus sûr.
- Écrire la réaction
- Construire Q
- Identifier K à la température
- Comparer Q et K
- Séparer vitesse et équilibre
Schéma de principe : lire les conditions et les limites dans le texte.
Le schéma suppose les activités disponibles ou leurs approximations justifiées. Sans composition, le seul signe de Δ_rG° ne suffit pas.
Développement : Hess, calorimétrie et tableau d’équilibre
Additionner des transformations
La loi de Hess découle du caractère de fonction d’état de l’enthalpie. Si une réaction A → C est la somme de A → B et B → C, son enthalpie est la somme des deux variations. Inverser une étape change son signe ; multiplier ses coefficients multiplie son enthalpie.
Supposons A → B avec ΔH = −40 kJ/mol et C → B avec ΔH = −15 kJ/mol. Pour A → C, on conserve la première et inverse la seconde : ΔH = −40 + 15 = −25 kJ/mol. Additionner −40 et −15 sans inverser le signe reviendrait à additionner des équations qui n’aboutissent pas au bilan demandé.
Les coefficients et unités « par mole de réaction écrite » sont essentiels. Une valeur donnée pour deux moles d’un produit ne devient pas automatiquement celle d’une mole. Le même contrôle s’applique aux variations de Gibbs et aux constantes d’équilibre, avec des règles différentes pour leur combinaison.
Mesurer une chaleur
Dans un modèle calorimétrique simple, un échantillon de masse m et capacité thermique massique c recevant une chaleur Q voit sa température varier selon Q = mcΔT. Cette formule suppose notamment absence de changement d’état et capacité thermique approximativement constante sur l’intervalle.
Si une réaction chauffe l’eau du calorimètre, la chaleur reçue par l’eau est positive et celle cédée par la réaction négative, en négligeant pertes et capacité propre de l’appareil. Le signe dépend du système choisi : réaction et bain ne sont pas le même système.
Pour 100 g d’eau, c = 4,18 J/g/K et une hausse de 2,0 K, l’eau reçoit environ 836 J. Si 0,010 mol de réaction en est responsable, la variation par mole est d’ordre −83,6 kJ/mol pour la réaction sous les hypothèses adéquates. Oublier la capacité du calorimètre sous-estimerait la chaleur totale réellement reçue.
Résoudre une composition d’équilibre
Pour A ⇌ B avec K = 4, une concentration initiale de A égale à 0,10 mol/L et aucun B, on pose x la concentration transformée. À l’équilibre, [A] = 0,10 − x et [B] = x. L’équation x/(0,10 − x) = 4 donne x = 0,080 mol/L.
Le mélange final contient donc 80 % de B et 20 % de A dans ce cas. K = 4 ne signifie ni « quatre moles de produit créées » ni « transformation totale ». La stœchiométrie et les quantités initiales donnent le lien entre K et proportions.
Si l’on démarre avec 0,10 mol/L de B seul, le système évolue dans l’autre sens, mais retrouve le même rapport B/A à même température dans ce modèle. L’équilibre n’a pas de mémoire du sens initial, dès lors que le même ensemble d’espèces et de contraintes est accessible.
Une constante peut être énorme et la réaction lente
Un mélange peut rester longtemps dans un état métastable si les barrières sont élevées. Le catalyseur réduit le temps nécessaire à l’évolution sans créer de nouveaux états thermodynamiques pour le même bilan. Il est donc possible d’observer peu de produit malgré un K très grand lors d’un dosage trop court.
Inversement, retirer continuellement le produit peut maintenir un flux dans un système ouvert. Ce n’est pas une violation de l’équilibre : la composition est entretenue par un processus extérieur. La thermodynamique d’une voie métabolique doit inclure ces échanges et les couplages, pas seulement une constante tabulée isolée.
Cas d’intégration : une réaction favorable peut ralentir
Une réaction A ⇌ B possède une constante K = 100 à une température fixée. Un mélange idéal est préparé avec un rapport d’activités B/A égal à 10. Un second mélange possède un rapport égal à 1 000. Comparer le sens d’évolution initial dans les deux cas, puis expliquer ce qu’un catalyseur peut modifier.
Résolution et discussion
Pour la stœchiométrie annoncée, Q = aB/aA. La relation ΔrG = RT ln(Q/K) donne directement le signe. Dans le premier mélange, Q/K = 0,1 et le logarithme est négatif : l’évolution nette favorable consomme A et forme B. Dans le second, Q/K = 10 et le signe est positif pour le sens écrit ; le sens inverse est favorisé. Une même réaction, à la même température, peut donc évoluer dans des sens opposés selon sa composition initiale.
À Q = K, l’affinité nette s’annule. Cela ne signifie pas l’arrêt de tous les événements moléculaires : les vitesses des deux sens se compensent. Le mot équilibre décrit une absence d’évolution macroscopique nette, tandis qu’un état stationnaire traversé par des flux peut être maintenu loin de l’équilibre.
Un catalyseur facilite un chemin réactionnel et accélère l’approche de l’équilibre. Il ne transforme pas K = 100 en une autre constante, car les états initial et final et leur différence thermodynamique ne changent pas. Si une expérience semble produire davantage de B en présence de catalyseur après dix minutes, le témoin peut simplement ne pas avoir atteint l’équilibre.
Pour distinguer vitesse et rendement d’équilibre, prolonger le suivi, partir aussi d’un mélange riche en B et vérifier une convergence vers la même composition constituent des observations pertinentes. Une mesure unique à temps fixé ne sépare pas ces interprétations.
Application : comprimer ou ajouter un gaz inerte
Considérons A(g) ⇌ 2 B(g), mélange idéal initialement à l’équilibre. Son quotient est Q = (pB/p°)2/(pA/p°). Une compression isotherme divisant le volume par deux double immédiatement chaque pression partielle : Q devient 2K. Le sens inverse est alors favorisé ; il réduit le nombre de molécules gazeuses.
Ajouter un gaz inerte à température et volume constants augmente la pression totale mais laisse pA = nA RT/V et pB inchangées. Q reste K : aucun déplacement n’est prédit par ce modèle. À pression totale constante, l’ajout d’inerte augmente au contraire le volume et dilue les gaz réactifs : le résultat peut changer.
Le mot « pression » seul est donc insuffisant. Pour décider, écrire ce qui est maintenu constant et recalculer les pressions partielles avant toute évolution chimique. On sépare ainsi perturbation immédiate et rééquilibrage ultérieur.
Lecture visuelle : Catalyse : même bilan, barrière plus basse
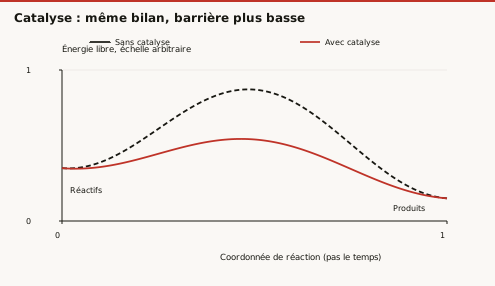
Question de lecture. Peut-on lire la durée de réaction sur la largeur de la bosse ?
Correction. Non. Ni cet axe ni la largeur ne donnent un temps. Une énergie d’activation et un modèle cinétique seraient nécessaires pour relier le profil à une vitesse.
Approfondissement v0.4 : température, constante et changement de régime
Chauffer change K, comprimer change d’abord Q
Une perturbation mécanique isotherme modifie les activités et donc Q, sans changer K à température fixée dans le modèle. Une variation de température modifie au contraire la constante thermodynamique. L’équation intégrée de Van’t Hoff, si ΔrH° reste approximativement constant, est ln(K2/K1) = −ΔrH°/R × (1/T2 − 1/T1). Cette formule ne remplace pas Arrhenius : K décrit l’équilibre, k la vitesse.
Pour une réaction endothermique fictive ΔrH° = +40,0 kJ/mol, entre 298 et 308 K, le terme (1/308 − 1/298) est négatif. Le logarithme est donc positif : K augmente. Numériquement ln(K2/K1) ≈ 0,524, d’où K2/K1 ≈ 1,69. Une réaction exothermique de même valeur absolue aurait un rapport inverse, voisin de 0,592. Dans les deux cas, les deux vitesses peuvent pourtant augmenter quand on chauffe.
Température de changement de signe standard
Si ΔrH° = 30,0 kJ/mol et ΔrS° = 100 J·mol−1·K−1 sont supposés constants, ΔrG° = 30 000 − 100T. Le changement de signe intervient à 300 K, où K = 1. À 290 K, ΔrG° = +1 000 J/mol, mais cela ne signifie pas que toute préparation évolue dans le sens inverse. Il faut encore calculer ΔrG = ΔrG° + RT ln Q.
Avec Q = 0,10 à 290 K, le terme RT ln Q vaut environ −5,55 kJ/mol ; ΔrG ≈ −4,55 kJ/mol. L’évolution directe est donc favorisée malgré le signe standard positif. « Température seuil » sans mention du quotient et de l’état standard est une conclusion trop forte.
Le solide peut disparaître
L’activité d’un solide pur est prise égale à un tant que cette phase existe. Dans un équilibre de dissolution, ajouter du solide n’augmente pas sa contribution à Q ; cela accroît la réserve disponible. En revanche, si tout le solide se dissout, on ne peut plus imposer automatiquement Q = Ks. Une solution sous-saturée sans solide est un état possible.
Cette distinction relie une condition d’équilibre à un inventaire matériel. Une constante ne produit pas de matière absente. Avant de résoudre une équation supposant deux phases présentes, vérifier que la quantité initiale suffit à atteindre la saturation et laisse effectivement une phase solide à la fin.
Exercices progressifs
1. Une réaction exothermique est-elle nécessairement rapide ?
2. Si K = 100 et Q = 0,5, quel sens est favorisé ?
3. Quelle constante correspond à la réaction inverse lorsque K = 20 ?
4. Deux étapes ont ΔG = +12 et −25 kJ/mol. Calculer leur somme et préciser la condition du couplage.
5. Calculer Δ_rG° à 298 K pour K = 10, puis interpréter sans annoncer une transformation totale.
6. Pour A(g) + B(g) ⇌ 2 C(g), que devient Q juste après une compression isotherme divisant V par deux ?
7. Une réaction exothermique a K1 = 10 à 298 K et K2/K1 = 0,592 à 308 K. Calculer K2 puis prévoir le sens initial si Q vaut encore 10 juste après le chauffage.
Corrections argumentées
1. Non. ΔH concerne les échanges énergétiques ; la vitesse dépend notamment de la barrière d’activation.
2. Le sens direct, car Q < K. Il augmente le rapport activités des produits/activités des réactifs.
3. 1/20 = 0,05. Inverser le sens inverse le quotient.
4. −13 kJ/mol. Le bilan devient favorable, mais un mécanisme doit lier les étapes ; la simple coexistence des réactions ne suffit pas.
5. −8,314 × 298 × ln 10 ≈ −5,71 kJ/mol. L’équilibre favorise les produits selon la stœchiométrie, tout en conservant des réactifs à concentration finie dans de nombreuses situations.
6. Le numérateur est multiplié par 2² et le dénominateur par 2 × 2 : Q est inchangé. Si le mélange était à l’équilibre, la compression ne le déplace pas dans le modèle des gaz parfaits.
7. K2 = 5,92. Si le quotient au nouvel état vaut 10, Q > K2 : le sens inverse est favorisé. Cela ne permet pas de calculer sa vitesse. La valeur immédiate de Q doit en général être recalculée si les activités changent avec la température.
Référence et périmètre
OpenStax, Chemistry 2e, énergie libre et équilibre. Les états standards biochimiques transformés, souvent notés avec un prime, exigent des conventions supplémentaires ; aucune assimilation implicite n’est faite ici.
Référence ciblée de cette application : Source de référence. Calculs et exemples pédagogiques originaux.
Références du complément v0.4, consultées le 2 octobre 2026 : OpenStax, énergie libre; OpenStax, perturbations des équilibres. Exemples et calculs originaux.
Partie 4 · Cinétique chimique et méthodes expérimentales
Prérequis et objectifs
Savoir lire un graphique et manipuler exponentielles et logarithmes. Le cours distingue vitesse instantanée, ordre expérimental, mécanisme et équilibre. Il montre comment choisir une transformation graphique et reconnaître ce qu’un résultat cinétique permet réellement de conclure.
1. Définir la vitesse
Pour a A → b B à volume constant, la vitesse de réaction peut s’écrire v = −(1/a)d[A]/dt = (1/b)d[B]/dt. Les coefficients servent à obtenir la même vitesse quelle que soit l’espèce suivie. La vitesse de disparition brute de A n’est pas nécessairement égale à la vitesse de formation brute de B.
Un suivi peut mesurer absorbance, conductivité, pression ou concentration. La grandeur mesurée doit être reliée aux concentrations par un modèle de calibration. Si plusieurs espèces absorbent à la même longueur d’onde, on ne peut pas attribuer toute variation optique à une seule d’entre elles sans justification.
La vitesse initiale est mesurée assez tôt pour limiter accumulation des produits, réaction inverse et déplétion du substrat. « Initiale » ne signifie pas nécessairement la première mesure instrumentale, qui peut subir un temps mort de mélange.
2. Lois de vitesse et ordres
Une loi empirique v = k[A]^α[B]^β possède un ordre partiel α pour A et β pour B ; l’ordre global est leur somme. Ces ordres se déterminent expérimentalement. Ils ne sont généralement pas égaux aux coefficients de l’équation globale.
Pour une étape élémentaire, la molecularité décrit le nombre d’entités impliquées dans cette étape. Pour un mécanisme comprenant plusieurs étapes, la loi observée peut être plus complexe et changer selon les conditions.
L’unité de k dépend de l’ordre global. Avec v en mol/L/s, k est en s-1 pour un ordre un et en L/mol/s pour un ordre deux. Une unité incohérente peut révéler une loi mal recopiée.
Si [B] reste pratiquement constante grâce à un grand excès, v = k[A][B] devient v = k_obs[A], avec k_obs = k[B]. C’est un pseudo-premier ordre : la réaction fondamentale ne perd pas magiquement sa dépendance envers B.
3. Lois intégrées
Pour une disparition d’ordre zéro, [A] = [A]0 − kt tant que le régime existe. Pour l’ordre un, [A] = [A]0 exp(−kt), donc ln[A] = ln[A]0 − kt. Pour une loi −d[A]/dt = k[A]2, 1/[A] = 1/[A]0 + kt.
| Ordre | Graphique linéaire | Demi-vie |
|---|---|---|
| 0 | [A] en fonction de t | [A]0/(2k) |
| 1 | ln[A] en fonction de t | ln 2/k |
| 2, loi simple indiquée | 1/[A] en fonction de t | 1/(k[A]0) |
La convention de vitesse doit être cohérente avec le k utilisé. Pour 2 A → produits, un facteur deux apparaît si l’on définit v = −(1/2)d[A]/dt puis v = k[A]2. Il faut annoncer explicitement l’équation différentielle avant d’appliquer une loi intégrée.
4. Exemple d’identification
Une concentration passe de 80 à 40 puis à 20 mmol/L à intervalles égaux de 10 minutes. Ce comportement est compatible avec un ordre un : la même fraction disparaît dans chaque intervalle. On estime k = ln 2/10 ≈ 0,0693 min-1.
Après 30 minutes, le modèle prédit 10 mmol/L. Après une demi-vie supplémentaire, il prédit 5 mmol/L. Une extrapolation jusqu’à une concentration indétectable ne prouve pas une disparition mathématiquement totale : l’exponentielle reste positive à tout temps fini.
Des pertes absolues constantes, par exemple 80, 60 et 40 mmol/L, évoqueraient plutôt un ordre zéro dans cette plage. Quelques points compatibles ne suffisent pas à exclure un mécanisme plus complexe ; on examine résidus, plage de concentrations et incertitudes.
5. Température et catalyse
La relation d’Arrhenius k = A exp(−Ea/RT) décrit souvent la dépendance thermique sur une plage limitée. Une représentation ln k en fonction de 1/T a pour pente −Ea/R. T doit être en kelvins. Comparer seulement des écarts en degrés Celsius dans l’exponentielle est incorrect.
Une énergie d’activation n’est pas la variation de Gibbs de la réaction. Une réaction très favorable peut présenter une barrière élevée. Un catalyseur propose un chemin réactionnel de barrière plus basse ; il accélère l’approche de l’équilibre dans les deux sens et ne modifie pas K.
Pour une enzyme, augmenter la température peut d’abord accélérer la catalyse puis réduire l’activité par perte de structure. Appliquer indéfiniment une droite d’Arrhenius à une protéine qui se dénature serait hors modèle.
6. Interpréter avec des témoins
Un blanc contrôle une variation de signal sans la réaction étudiée. Un témoin sans catalyseur teste le fond non catalysé. Plusieurs concentrations initiales permettent de séparer des modèles que l’on ne distingue pas avec une seule courbe.
- Étalonner le signal
- Mesurer au cours du temps
- Tester une loi de vitesse
- Examiner les résidus
- Délimiter le domaine valide
Schéma de principe : lire les conditions et les limites dans le texte.
Une droite transforme les données, mais ne remplace pas le contrôle des erreurs. Les transformations réciproques peuvent amplifier les erreurs aux faibles concentrations.
Développement : identifier un ordre et tester un mécanisme
Méthode des vitesses initiales
On étudie v = k[A]^α[B]^β. Dans trois essais à même température, on mesure : essai 1, [A] = 0,10 et [B] = 0,10 mol/L, v = 2 unités ; essai 2, [A] = 0,20 et [B] = 0,10, v = 8 ; essai 3, [A] = 0,10 et [B] = 0,20, v = 4.
Comparer essais 1 et 2 isole A : doubler A quadruple v, donc α = 2. Comparer 1 et 3 isole B : doubler B double v, donc β = 1. L’ordre global vaut trois. Les coefficients de l’équation chimique globale ne sont pas intervenus dans cette détermination.
On calcule ensuite k avec un seul essai et vérifie que les autres donnent une valeur compatible. Si la vitesse est en mol/L/s, k possède ici l’unité L2/mol2/s. Une dépendance au pH ou à un catalyseur non contrôlé peut fausser les comparaisons.
Deux températures et Arrhenius
La relation ln(k2/k1) = −Ea/R × (1/T2 − 1/T1) permet d’estimer Ea. Si la constante double entre 298 et 308 K, ln 2 ≈ 0,693 et 1/298 − 1/308 ≈ 1,0895 × 10⁻⁴ K-1.
On obtient Ea ≈ 8,314 × 0,693/(1,0895 × 10-4) ≈ 52,9 kJ/mol. Le calcul utilise des températures absolues et suppose que le même mécanisme et le même régime dominent aux deux températures.
Dire « la vitesse double tous les dix degrés » est donc une approximation locale, pas une loi universelle. Le facteur dépend d’Ea et de la température de départ. Une réaction présentant plusieurs voies peut également changer de sensibilité thermique.
Étape lente et prééquilibre
Considérons A + B ⇌ I, puis I → P. Si la première étape atteint rapidement un prééquilibre et que la seconde est lente, [I] peut être proportionnelle à [A][B], donnant une vitesse globale proportionnelle à leur produit.
Mais une autre combinaison d’étapes peut produire la même loi. La cinétique élimine certains mécanismes et en rend d’autres compatibles ; elle n’identifie pas toujours une séquence unique. Des données isotopiques, des intermédiaires observés ou une stéréochimie peuvent apporter des contraintes supplémentaires.
L’expression « étape limitante » doit rester liée à un régime. Si la concentration d’un partenaire change fortement ou si une autre étape devient lente, le contrôle de vitesse se déplace. Une description mécanistique valable à faible concentration peut échouer à saturation.
Distinguer temps de réaction et temps de mesure
Un instrument peut avoir un temps mort pendant lequel les premières transformations échappent à l’observation. Une réaction très rapide peut alors sembler commencer avec un produit déjà présent. Le zéro de l’axe temporel doit correspondre au protocole réel.
Un prélèvement peut continuer à réagir après son retrait si l’on n’arrête pas la transformation. La mesure renseigne alors sur un temps effectif supérieur au temps annoncé. Un protocole de trempe ou une lecture continue répond à ce problème selon le système.
La comparaison de deux expériences exige aussi même température et même mélange initial. Un changement d’agitation peut modifier une vitesse apparente limitée par le transport de matière sans changer la constante chimique intrinsèque.
Contrôle graphique
Tracer les résidus entre valeurs mesurées et modèle permet de détecter une courbure cachée par une droite apparemment correcte. Un coefficient de corrélation élevé n’est pas une preuve absolue : plusieurs modèles peuvent sembler linéaires sur une petite plage de données.
Cas d’intégration : identifier un ordre par les demi-vies
Une espèce passe de 80 à 40 mmol/L en dix minutes, de 40 à 20 mmol/L pendant les dix minutes suivantes, puis de 20 à 10 mmol/L en dix minutes encore. Proposer un modèle cinétique et calculer sa constante. Que faudrait-il observer pour soutenir un ordre zéro ?
Résolution et discussion
La répétition d’une même demi-vie est compatible avec un ordre un : C(t) = C0 exp(−kt). Avec t1/2 = 10 min, k = ln 2/10 = 0,0693 min-1. Après trente minutes, C = 80 exp(−0,0693 × 30), soit environ 10 mmol/L. Le contrôle reproduit la troisième observation sans modifier la constante.
Un ordre zéro correspondrait à une diminution linéaire, C = C0 − kt, tant que ce régime reste valide. Si la baisse était de 40 mmol/L toutes les dix minutes, la deuxième période conduirait à épuisement dans cette extrapolation. La demi-vie dépendrait de la concentration initiale. Les unités de k seraient alors une concentration par temps, et non seulement l’inverse d’un temps.
Trois points cohérents ne démontrent cependant pas un mécanisme moléculaire unique. Une réaction complexe peut présenter un ordre apparent simple lorsque d’autres partenaires sont maintenus constants. Un suivi à plusieurs concentrations initiales, des mesures suffisamment précoces et une estimation des incertitudes permettent de tester plus sévèrement le modèle.
La transformation logarithmique produit une droite pour l’ordre un, mais modifie aussi la distribution des erreurs. Une faible concentration proche du bruit peut devenir très influente sur un graphique logarithmique. Le choix d’un ajustement doit donc considérer la mesure réelle. Reconnaître une droite constitue un indice utile ; examiner les résidus et le domaine expérimental reste nécessaire.
Application : reconnaître un pseudo-premier ordre
Une réaction possède v = k[A][B]. Si B reste en grand excès, sa concentration varie peu au cours d’un suivi : v ≈ kobs[A], avec kobs = k[B]0. Une décroissance exponentielle de A n’établit donc pas que la réaction soit d’ordre global un.
Deux essais donnent kobs = 0,020 s-1 pour [B]0 = 0,10 mol/L, puis 0,040 s-1 pour [B]0 = 0,20 mol/L. Les deux rapports kobs/[B]0 donnent k = 0,20 L·mol-1·s-1. L’unité change parce que le facteur concentration, absorbé dans kobs, redevient explicite.
Si A0 = 1,0 mmol/L et B0 = 100 mmol/L pour une réaction 1:1, consommer tout A retire au plus 1 % de B : l’approximation est contrôlable. Avec A0 = 80 mmol/L, cette justification disparaît. Un excès se juge quantitativement, pas par le seul adjectif « grand ».
Lecture visuelle : Ordres zéro et un : même pente initiale
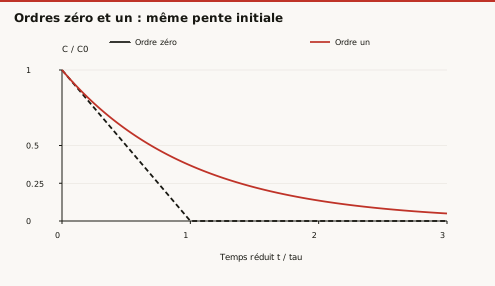
Question de lecture. Pourquoi deux mesures très proches de t = 0 discriminent-elles mal ces lois ?
Correction. Leur pente initiale est identique. La courbure et plusieurs temps espacés, avec l’incertitude, apportent l’information discriminante ; l’ajustement seul ne prouve pas un mécanisme.
Approfondissement v0.4 : réactions réversibles et intermédiaire transitoire
Une exponentielle peut tendre vers un plateau non nul
Pour A ⇌ B avec constantes de premier ordre k1 et k−1, la vitesse nette de formation de B est k1[A] − k−1[B]. À volume constant, C = [A] + [B] est conservée. En remplaçant [A] par C − [B], on obtient d[B]/dt = k1C − (k1 + k−1)[B]. L’équilibre vérifie [B]eq = k1C/(k1 + k−1).
La solution est [B](t) = [B]eq + ([B]0 − [B]eq)exp[−(k1 + k−1)t]. La constante du retour vers l’équilibre est une somme, alors que le rapport [B]eq/[A]eq vaut k1/k−1. Mesurer seulement le temps caractéristique ne détermine donc pas les deux constantes : une information d’équilibre est nécessaire.
Exemple : k1 = 0,30 min−1, k−1 = 0,10 min−1 et C = 1,00 mmol/L. Le plateau de B vaut 0,75 mmol/L. En partant de A seul, après ln(2)/0,40 ≈ 1,73 min, B vaut 0,375 mmol/L : la moitié de son plateau, pas la moitié du stock total. À l’équilibre, les deux vitesses brutes valent chacune 0,075 mmol·L−1·min−1, alors que leur différence est nulle.
Une espèce formée puis consommée
Pour A → I → P avec deux constantes k1 et k2 de premier ordre, d[I]/dt = k1[A] − k2[I]. Au début avec I0 = 0, I augmente ; plus tard A s’épuise et I diminue. Le maximum d’I se situe quand sa formation et sa consommation instantanées sont égales. Il ne correspond pas à l’arrêt des réactions.
Dans le cas simple k1 = k2 = k, [A] = A0 exp(−kt) et [I] = A0 kt exp(−kt). La dérivée de kt exp(−kt) change de signe à kt = 1. Le maximum vaut donc A0/e, environ 36,8 % du stock initial. À cet instant, A et I sont égaux, tandis que P vaut A0(1 − 2/e).
Lire un signal composite
Si A, I et P absorbent, une absorbance qui augmente puis diminue peut refléter I, mais aussi une combinaison de leurs coefficients d’extinction. La forme de la courbe seule n’identifie pas l’intermédiaire. On associe au bilan cinétique un modèle de mesure : signal = εA l[A] + εI l[I] + εP l[P]. Une séparation chimique ou plusieurs longueurs d’onde peuvent lever une ambiguïté que davantage de points à la même longueur d’onde ne résout pas.
Exercices progressifs
1. Pour A → 2 B, [B] augmente de 4 mmol/L/s. Quelle est v ?
2. Doubler [A] multiplie la vitesse par quatre, toutes choses égales. Quel ordre partiel cela suggère-t-il ?
3. Une réaction d’ordre un possède k = 0,020 s-1. Calculer sa demi-vie.
4. Quel pourcentage reste après trois demi-vies d’ordre un ?
5. Pourquoi une accélération en présence d’enzyme ne prouve-t-elle pas un déplacement d’équilibre ?
6. À k = 0,20 L·mol-1·s-1 et [B]0 = 0,50 mol/L maintenue constante, calculer la demi-vie apparente de A.
7. Dans le modèle réversible précédent, un catalyseur multiplie k1 et k−1 par 5. Que deviennent le plateau de B et le temps pour parcourir la moitié de l’écart initial au plateau ?
Corrections argumentées
1. v = (1/2)d[B]/dt = 2 mmol/L/s. La normalisation tient compte du coefficient de B.
2. Un ordre deux dans cette plage, car 2^α = 4 implique α = 2.
3. t1/2 = 0,693/0,020 = 34,7 s.
4. (1/2)3 = 1/8, soit 12,5 %. La disparition cumulée vaut 87,5 %.
5. Une enzyme modifie les barrières et les vitesses ; le bilan thermodynamique entre mêmes réactifs et produits reste identique.
6. kobs = 0,20 × 0,50 = 0,10 s-1 ; t1/2 = ln(2)/0,10 = 6,93 s. Cette demi-vie dépend de la concentration de B choisie entre les essais, même si elle reste constante au cours d’un essai.
7. Le rapport k1/k−1 reste 3 : le plateau reste 0,75 mmol/L. La somme passe de 0,40 à 2,00 min−1 ; le temps de demi-relaxation passe de 1,73 à ln(2)/2 ≈ 0,347 min. L’équilibre est inchangé, son approche accélérée.
Référence et périmètre
OpenStax, Chemistry 2e, lois de vitesse. Les modèles présentés concernent des régimes expérimentaux définis, non une identification universelle des mécanismes.
Références du complément v0.4, consultées le 2 octobre 2026 : OpenStax, théorie des collisions. Exemples et calculs originaux.
Ce cours, en cartes de révision
Lire un cours ne suffit pas à le retenir. Dépose ce cours, ou le poly de ta fac, dans Ossik : il en sort des cartes sourcées à la page, qu’il te ressort au bon moment.