Ce cours réunit 3 parties : 1. Catalyse et cinétique enzymatique ; 2. Inhibition et régulation enzymatiques ; 3. Séparer, quantifier et tester des biomolécules.
Partie 1 · Catalyse et cinétique enzymatique
Prérequis et objectifs
Connaître vitesse, équilibre et concentration. Le cours apprend à lire une courbe de saturation, calculer Km, Vmax et kcat dans leurs domaines d’application, puis identifier les limites d’un dosage enzymatique.
1. Ce qu’une enzyme change
Une enzyme augmente la vitesse d’une réaction en abaissant sa barrière d’activation par un chemin catalytique. Elle peut orienter les substrats, stabiliser l’état de transition, transférer des protons ou former un intermédiaire covalent temporaire.
Elle ne change pas l’équilibre thermodynamique d’une réaction donnée. Dans un système fermé, le rapport final réactifs/produits reste déterminé par la thermodynamique ; il est atteint plus vite. Dans une cellule ouverte, des flux couplés peuvent maintenir des concentrations éloignées de l’équilibre.
Une forte liaison au substrat n’est pas à elle seule une bonne catalyse. Si l’enzyme stabilise excessivement le substrat sans stabiliser l’état de transition, elle peut augmenter la difficulté relative de transformation.
2. Modèle de Michaelis-Menten
Le schéma simple est E + S ⇌ ES → E + P. On considère les vitesses initiales, avec peu de produit, et une concentration de substrat suffisamment supérieure à celle d’enzyme. L’approximation quasi stationnaire suppose que la concentration de ES varie peu après une phase initiale rapide.
On obtient v0 = Vmax[S]/(Km + [S]), avec Vmax = kcat[E]tot pour un site actif défini. Km = (k_−1 + kcat)/k1 dans ce modèle. Km n’est égal à la constante de dissociation ES que dans une limite particulière où la transformation est lente devant la dissociation.
Ainsi, « petit Km = forte affinité » est un raccourci parfois utile mais non universel. La définition robuste est que [S] = Km donne v0 = Vmax/2 dans ce modèle.
3. Trois régimes de concentration
Si [S] est très inférieure à Km, v0 ≈ (Vmax/Km)[S] : la vitesse est presque proportionnelle au substrat. Si [S] = Km, la moitié de Vmax est atteinte. Si [S] est très supérieure à Km, v0 approche Vmax et ajouter davantage de substrat augmente peu la vitesse.
À [S] = 9Km, v0 = 0,90Vmax. À 99Km, v0 = 0,99Vmax. La saturation est asymptotique ; il n’existe pas de concentration finie où la formule atteint exactement Vmax.
Doubler la quantité d’enzyme double Vmax et la vitesse à [S] fixé, si le substrat reste disponible et que le dosage conserve ses hypothèses. Km ne change pas pour la même enzyme dans les mêmes conditions.
4. kcat et efficacité
kcat exprime le nombre de transformations par site actif et par unité de temps à saturation dans le modèle. Il s’exprime généralement en s-1. Pour Vmax = 2,0 µmol/min et 0,010 µmol de sites actifs, kcat = 200 min-1, soit environ 3,33 s-1.
Le rapport kcat/Km caractérise une efficacité apparente à faible concentration de substrat. Il combine capture et transformation ; il n’est pas simplement une vitesse maximale. Comparer deux enzymes exige même substrat, conditions et convention sur la quantité de sites.
Une enzyme multimérique peut avoir plusieurs sites actifs par molécule. Utiliser la concentration de molécules au lieu de celle des sites sans préciser la convention peut multiplier artificiellement kcat.
5. Mesurer une vitesse initiale
Un dosage suit l’apparition d’un produit ou la disparition d’un substrat. La pente doit être mesurée dans une région linéaire où substrat, pH et enzyme restent suffisamment constants. Une absorbance finale mesure une quantité accumulée, pas directement une vitesse.
Le suivi de NADH à une longueur d’onde adaptée est fréquent. Beer-Lambert convertit une pente d’absorbance en pente de concentration : dc/dt = (1/εl)dA/dt. Le volume permet ensuite d’obtenir une quantité par temps.
Un dosage couplé utilise une réaction auxiliaire produisant un signal. Cette réaction doit être assez rapide et non limitante pour que le signal reflète l’enzyme étudiée. Sinon, on mesure surtout la capacité du système auxiliaire.
6. Ajuster et critiquer
La représentation double réciproque 1/v en fonction de 1/[S] peut illustrer les paramètres, mais amplifie les erreurs aux faibles concentrations. Un ajustement non linéaire des vitesses brutes est généralement plus approprié lorsque les outils le permettent.
Des résidus systématiques peuvent révéler inhibition par le substrat, coopérativité, instabilité de l’enzyme ou mauvaise mesure initiale. Une courbe qui sature ne suffit pas à démontrer tous les détails du mécanisme.
| Contrôle | Rôle |
|---|---|
| Sans enzyme | Réaction non catalysée et dérive |
| Sans substrat | Signal indépendant du substrat |
| Plusieurs quantités d’enzyme | Vérifier la proportionnalité |
| Plusieurs temps précoces | Vérifier la linéarité |
| Réaction couplée en excès | Éviter une limitation auxiliaire |
- Définir les conditions
- Choisir une lecture spécifique
- Mesurer les pentes initiales
- Ajuster le modèle
- Vérifier les résidus
Schéma de principe : lire les conditions et les limites dans le texte.
Le schéma concerne une étude cinétique ; une seule mesure à concentration unique ne détermine pas indépendamment Km et Vmax.
Développement : dériver l’équation et convertir un signal
De ES à la vitesse
Pour E + S ⇌ ES → E + P, la formation de ES vaut k1[E][S] et sa disparition (k−1 + kcat)[ES]. Sous approximation quasi stationnaire, ces termes sont approximativement égaux.
Comme [E]tot = [E] + [ES], on remplace [E] par [E]tot − [ES]. Après réarrangement, [ES] = [E]tot[S]/(Km + [S]), avec Km = (k−1 + kcat)/k1. La vitesse initiale v0 = kcat[ES] conduit alors à l’équation présentée.
Cette dérivation révèle les hypothèses cachées. Si une fraction importante d’enzyme est inactive, [E]tot mesurée comme masse totale n’est pas la concentration de sites fonctionnels. Si le produit s’accumule et participe à la réaction inverse, le schéma initial doit être enrichi.
Substrat libre et substrat total
On remplace souvent [S] libre par la concentration totale ajoutée parce que [E]tot est très faible. Si enzyme et substrat ont des concentrations comparables, une part importante de S peut être liée dans ES.
Un calcul utilisant la concentration totale comme si elle était libre peut alors déformer Km. Le bilan de substrat devient nécessaire. Cette difficulté apparaît aussi dans les mesures de liaison à forte concentration de récepteur.
La consigne « substrat en excès » a donc un sens quantitatif : elle permet de négliger le substrat capturé par l’enzyme dans la concentration disponible.
Exemple de lecture optique
Une réaction consomme NADH et l’absorbance diminue de 0,120 par minute dans une cuve de 1,00 cm. Avec ε = 6220 L/mol/cm dans les conditions spécifiées, la vitesse de disparition est 0,120/6220 ≈ 1,93 × 10⁻⁵ mol/L/min.
Dans un volume réactionnel de 1,00 mL, cela représente 1,93 × 10⁻⁸ mol/min, soit 0,0193 µmol/min. Si la stœchiométrie consomme un NADH par produit formé, l’activité vaut 0,0193 unité selon la convention 1 unité = 1 µmol/min.
Si seulement 10 µL d’un extrait dilué dix fois ont été ajoutés, il faut ensuite convertir cette activité vers le volume d’extrait initial correspondant. Le facteur de dilution et le volume de réaction interviennent à des étapes différentes ; les mélanger conduit facilement à un facteur mille.
Contrôle de linéarité temporelle
Une pente qui diminue peut signaler déplétion du substrat, accumulation de produit, inactivation ou limitation de la réaction couplée. Mesurer seulement deux points éloignés peut masquer cette évolution.
Un contrôle simple consiste à diminuer la quantité d’enzyme. Si la courbe reste linéaire plus longtemps et la pente initiale est proportionnelle, cela soutient un problème lié à l’avancement trop rapide. Si la dérive reste identique sans enzyme, elle provient probablement du signal ou du milieu.
Comparer deux substrats
Une enzyme peut avoir un kcat élevé pour un substrat mais un Km également élevé. À faible concentration, un autre substrat avec kcat/Km plus grand peut être transformé plus efficacement.
Exemple : substrat A, kcat = 100 s-1 et Km = 10 mmol/L ; substrat B, kcat = 20 s-1 et Km = 0,10 mmol/L. Les rapports valent respectivement 10 et 200 s-1 par mmol/L. B est favorisé à faible concentration selon ce critère, malgré un kcat plus petit.
La comparaison doit rester dans les mêmes conditions et tenir compte d’une éventuelle compétition. La vitesse maximale seule ne décrit pas la préférence d’une enzyme dans tout milieu.
Cas d’intégration : une augmentation de substrat devient peu efficace
Une enzyme michaelienne possède Vmax = 120 µmol/min et Km = 3 mmol/L dans les conditions fixées. Calculer la vitesse pour 1, 3 et 30 mmol/L de substrat. Quelle concentration serait nécessaire pour atteindre 95 % de Vmax ? Interpréter ce résultat sans présenter Km comme une concentration où l’enzyme commence à fonctionner.
Résolution et discussion
La loi v = Vmax S/(Km + S) donne respectivement 30, 60 et environ 109 µmol/min. À S = Km, la vitesse vaut exactement la moitié de Vmax dans ce modèle. À dix fois Km, elle vaut 10/11 de Vmax, soit environ 90,9 %. Une concentration déjà élevée n’atteint donc pas mathématiquement la limite asymptotique.
Pour 95 %, on résout S/(Km + S) = 0,95. Il vient 0,05 S = 0,95 Km, donc S = 19 Km = 57 mmol/L. Cette valeur ne constitue pas une recommandation expérimentale universelle : une concentration aussi élevée peut modifier le milieu, créer une inhibition par substrat ou devenir inaccessible par solubilité.
Lorsque S est très faible devant Km, la relation devient approximativement linéaire : v ≈ (Vmax/Km) S. À forte concentration, une nouvelle augmentation de S apporte un gain relatif limité. Ce changement progressif de sensibilité explique la forme hyperbolique ; il ne définit pas un seuil brutal entre enzyme inactive et active.
Application : un petit Km ne garantit pas une grande vitesse
Deux enzymes sont étudiées avec la même concentration de sites actifs, 0,010 µmol/L. E1 possède kcat = 100 s-1 et Km = 100 µmol/L ; E2 possède kcat = 10 s-1 et Km = 1 µmol/L. Leurs Vmax sont respectivement 1,0 et 0,10 µmol·L-1·s-1.
À [S] = 1 µmol/L, E1 donne 1/101 ≈ 0,0099 µmol·L-1·s-1, tandis que E2 donne 0,10/2 = 0,050 : E2 est plus rapide. À très forte concentration en substrat, E1 peut approcher une Vmax dix fois supérieure. Le classement dépend donc du régime étudié.
Comparer kcat/Km à faible substrat donne ici 1 et 10 L·µmol-1·s-1. Ce rapport explique la première comparaison ; kcat explique le régime saturant. Aucun de ces résultats ne démontre à lui seul une affinité d’équilibre mesurée par Kd.
Approfondissement v0.4 : estimer les paramètres et contrôler les substrats
Deux points idéaux, deux inconnues
Une enzyme michaelienne donne v = 20 µmol·L−1·min−1 à S = 1 mmol/L et v = 40 aux mêmes unités à S = 4 mmol/L. Les équations sont 20 = Vmax/(Km + 1) et 40 = 4Vmax/(Km + 4), avec Km exprimé numériquement en mmol/L. La première donne Vmax = 20Km + 20 ; la seconde Vmax = 10Km + 40. Leur égalité donne Km = 2 mmol/L et Vmax = 60 µmol·L−1·min−1.
Substituer ces valeurs dans les deux équations vérifie le calcul. Deux points exactement connus suffisent à résoudre ce modèle algébrique ; deux points expérimentaux bruités ne suffisent pas à établir qu’il est correct. Une plage de substrats et des répétitions permettent d’évaluer les résidus et l’incertitude.
Convertir Vmax en turnover
Si la concentration de sites fonctionnels est 0,020 µmol/L, kcat = 60/0,020 = 3000 min−1 = 50 s−1. On peut diviser deux vitesses de concentration cohérentes, sans faire intervenir le volume du tube. Si Vmax était fournie en µmol/min, il faudrait au contraire la diviser par une quantité de sites en µmol.
Une fraction inactive de protéine fausse ce calcul : si seulement la moitié des sites comptés comme protéines sont fonctionnels, le kcat par site actif est deux fois plus grand que le quotient utilisant toute la protéine. Le dosage de masse et le titrage des sites ne répondent pas à la même question.
Une enzyme à deux substrats
De nombreuses enzymes utilisent S et un cosubstrat comme NAD+. Mesurer v en fonction de S à NAD+ fixé produit des paramètres apparents dépendant de cette concentration de NAD+. Une saturation selon S ne garantit pas que le cosubstrat soit saturant.
Un contrôle consiste à refaire la série à plusieurs concentrations de cosubstrat. Si le plateau continue à augmenter, appeler le premier plateau « capacité maximale intrinsèque » serait prématuré. Les mécanismes séquentiels et ping-pong possèdent des équations différentes ; une hyperbole isolée ne les départage pas à elle seule.
Vitesse et avancement
À 60 µmol·L−1·min−1, une minute de réaction consomme 60 µmol/L de substrat si la stœchiométrie vaut un. Cela représente 6 % d’un stock de 1 mmol/L, mais 60 % d’un stock de 0,10 mmol/L. La même durée ne définit donc pas une mesure initiale également valable dans les deux tubes. La fenêtre temporelle doit être choisie d’après l’avancement relatif, pas seulement d’après la rapidité de lecture.
Exercices progressifs
1. À [S] = 3Km, quelle fraction de Vmax est atteinte ?
2. Doubler [E]tot change-t-il Km dans le modèle ?
3. Vmax = 60 µmol/min pour 0,50 µmol de sites : calculer kcat.
4. Une absorbance mesurée après une heure est-elle une vitesse initiale ?
5. Pourquoi Km n’est-il pas toujours une constante d’affinité ?
6. À quelle concentration de substrat non nulle ces deux enzymes ont-elles la même vitesse dans le modèle ?
7. Avec Km = 2 mmol/L, Vmax = 60 µmol·L−1·min−1 et S = 0,10 mmol/L, estimer la consommation en 30 s à partir de la pente initiale et sa fraction du stock.
Corrections argumentées
1. 3/(1 + 3) = 0,75, soit 75 %.
2. Non. Vmax double ; Km reste une combinaison des constantes microscopiques.
3. 120 min-1 = 2 s-1.
4. Non. C’est un signal cumulé qui peut intégrer déplétion, réaction inverse ou inactivation.
5. Km comprend kcat en plus de la dissociation ; l’assimilation à Kd exige une limite cinétique particulière.
6. Résoudre S/(100 + S) = 0,10S/(1 + S) donne 1 + S = 10 + 0,10S, donc S = 10 µmol/L. Les deux vitesses valent alors 0,0909 µmol·L-1·s-1. Le point d’égalité sépare les régimes où chacune est la plus rapide.
7. v0 = 60 × 0,10/2,10 ≈ 2,857 µmol·L−1·min−1. En 0,50 min, la tangente prédit 1,43 µmol/L consommés sur 100 µmol/L, soit 1,43 %. Ce faible avancement soutient l’approximation locale, sous réserve de stabilité et d’absence d’autres effets.
Référence et périmètre
NCBI Bookshelf, structure et fonction des protéines. Équations et cas pédagogiques originaux ; chaque paramètre doit accompagner les conditions expérimentales.
Référence complémentaire consultée : NCBI Bookshelf, Mechanism of Action Assays for Enzymes, complément méthodologique sur les paramètres et les conditions des essais.
Références du complément v0.4, consultées le 2 octobre 2026 : NCBI, Assay Guidance Manual : mécanismes enzymatiques. Exemples et calculs originaux.
Partie 2 · Inhibition et régulation enzymatiques
Prérequis et objectifs
Connaître Michaelis-Menten, Km et Vmax. Le cours distingue les modèles d’inhibition réversible, l’inactivation irréversible et les mécanismes cellulaires de régulation. Une modification de vitesse n’identifie pas à elle seule le site de fixation d’un inhibiteur.
1. Inhibition compétitive
Dans le modèle compétitif simple, l’inhibiteur et le substrat ne peuvent pas se lier simultanément sous les formes considérées. L’inhibiteur se fixe à l’enzyme libre. La présence d’inhibiteur augmente le Km apparent, tandis que Vmax reste inchangée lorsque le substrat peut atteindre une concentration suffisamment grande.
On écrit v = Vmax[S]/(αKm + [S]), avec α = 1 + [I]/Ki. Plus [I] augmente, plus il faut de substrat pour atteindre une fraction donnée de Vmax. « Compétitif » décrit ici le modèle cinétique ; il ne garantit pas que chaque molécule d’inhibiteur ressemble visuellement au substrat.
L’effet peut être surmonté par un excès de substrat dans les conditions du modèle. Cela ne signifie pas qu’un tel excès soit réalisable ou souhaitable dans une cellule.
2. Incompétitive et mixte
Dans une inhibition incompétitive simple, l’inhibiteur se fixe à ES. Vmax apparent et Km apparent diminuent dans la même proportion. Ajouter du substrat ne restaure pas Vmax, car la formation de ES crée aussi davantage de cible pour l’inhibiteur.
Une inhibition mixte autorise une fixation sur E et ES avec des affinités différentes. On écrit v = Vmax[S]/(αKm + α′[S]). Vmax apparent = Vmax/α′ et Km apparent = αKm/α′.
L’inhibition non compétitive pure est le cas particulier α = α′ : Vmax diminue et Km reste inchangé. Beaucoup d’emplois courants du mot « non compétitif » sont moins précis ; dans un exercice, il faut vérifier la définition retenue.
| Modèle simple | Km apparent | Vmax apparent |
|---|---|---|
| Compétitif | Augmente | Inchangée |
| Incompétitif | Diminue | Diminue |
| Non compétitif pur | Inchangé | Diminue |
| Mixte général | Peut augmenter ou diminuer | Diminue |
Ces signatures supposent une enzyme décrite par le modèle initial et des mesures fiables. Une inactivation progressive peut imiter une baisse de Vmax sans suivre exactement un équilibre réversible.
3. Inhibition irréversible et dépendance au temps
Un inhibiteur irréversible réduit durablement la quantité de sites fonctionnels, souvent par liaison covalente ou interaction très persistante. La vitesse peut diminuer au cours de la préincubation. Dilution ou dialyse peuvent aider à distinguer une fixation réversible d’une inactivation durable, avec prudence pour les inhibiteurs à dissociation très lente.
Une inhibition dépendant du temps ne prouve pas automatiquement une liaison covalente. Une modification conformationnelle lente peut produire une cinétique similaire. Plusieurs expériences sont nécessaires pour préciser le mécanisme.
Une perte d’activité par chauffage n’est pas une inhibition compétitive. Le terme inhibition doit être associé à l’intervention étudiée et à un modèle, plutôt qu’utilisé pour toute activité faible.
4. Allostérie
Un effecteur allostérique modifie les propriétés d’une enzyme en se liant à un site couplé au site fonctionnel. Ce couplage peut changer l’affinité apparente, l’activité catalytique ou les deux. L’enzyme peut exister dans plusieurs conformations.
Une courbe sigmoïde suggère une coopérativité, mais l’équation de Michaelis-Menten ne doit pas être forcée sur toutes ces données. On utilise parfois S0,5 ou K0,5 pour la concentration donnant la demi-vitesse, afin de ne pas attribuer automatiquement le sens mécanistique de Km.
Le coefficient de Hill renseigne sur la pente et la coopérativité apparente. Il ne donne pas automatiquement le nombre exact de sous-unités ni de sites. Une valeur proche de deux peut être compatible avec plusieurs architectures.
5. Régulation cellulaire
La phosphorylation peut activer une enzyme et en inhiber une autre. Le phosphate change charge, conformation ou interaction avec des partenaires ; il n’existe pas de règle universelle « phosphorylé = actif ».
Une protéolyse limitée peut convertir un zymogène en enzyme active. Elle est souvent irréversible au niveau de la molécule clivée ; le retour à l’état initial demande alors synthèse et renouvellement, contrairement à un simple équilibre de liaison.
La quantité d’enzyme change par expression et dégradation sur d’autres échelles de temps. La disponibilité des substrats, les compartiments et les partenaires modifient également le flux. Une enzyme très active dans un tube peut être peu sollicitée dans une cellule faute de substrat accessible.
6. Exemple de diagnostic expérimental
Sans inhibiteur, une enzyme a Vmax = 100 unités et Km = 2 mmol/L. Avec inhibiteur, Vmax reste 100 mais le Km apparent devient 6 mmol/L. Le modèle compétitif simple est compatible, avec α = 3. Si [I] = 4 mmol/L, 3 = 1 + 4/Ki, donc Ki = 2 mmol/L.
Cette compatibilité ne prouve pas à elle seule le détail structural. Une mesure limitée à de faibles substrats pourrait mal estimer Vmax ; il faut couvrir une plage permettant de distinguer les modèles.
- Vérifier l’activité témoin
- Varier le substrat
- Varier l’inhibiteur
- Tester la dépendance au temps
- Comparer les modèles
Schéma de principe : lire les conditions et les limites dans le texte.
Le schéma doit être accompagné d’un contrôle de stabilité et de spécificité du signal, car un composé peut perturber la lecture optique.
Développement : calculs comparatifs et limites de l’IC50
Comparer à une même concentration de substrat
Une enzyme possède Km = 1 mmol/L et Vmax = 100 unités. À [S] = 1 mmol/L sans inhibiteur, v = 50 unités. Un compétitif donnant α = 4 conduit à v = 100 × 1/(4 + 1) = 20 unités.
À [S] = 100 mmol/L, la vitesse sans inhibiteur est environ 99,0 unités et avec inhibiteur environ 96,2. La différence devient faible parce que l’excès de substrat compense le modèle compétitif. L’inhibiteur n’a pas disparu ; la distribution des complexes a changé.
Pour un non compétitif pur divisant Vmax par quatre, la vitesse à [S] = 100 reste proche de 24,8 unités. Augmenter S ne restaure donc pas la capacité catalytique perdue dans ce modèle.
IC50 et Ki
L’IC50 est la concentration d’inhibiteur donnant 50 % d’inhibition dans un protocole défini. Elle dépend notamment du substrat, du temps d’incubation et de la quantité d’enzyme. Ce n’est pas automatiquement une constante intrinsèque de liaison.
Dans un modèle compétitif simple avec les hypothèses adaptées, IC50 = Ki(1 + [S]/Km). Ainsi, pour Ki = 2 µmol/L et [S] = Km, IC50 vaut 4 µmol/L. À [S] = 9Km, elle vaut 20 µmol/L.
Deux laboratoires utilisant des concentrations de substrat différentes peuvent donc obtenir des IC50 différentes pour le même inhibiteur sans contradiction. Comparer les nombres exige de lire le protocole.
Inhibiteur serré
Si l’inhibiteur est très affine et que sa concentration est proche de celle de l’enzyme, la concentration libre n’est plus égale à la concentration ajoutée. Une part importante peut être capturée.
Les équations usuelles supposant [I] libre connue doivent être adaptées. Une courbe très abrupte peut refléter cette stœchiométrie plutôt qu’une coopérativité exceptionnelle. Il faut mesurer ou modéliser la quantité de sites actifs.
Zymogènes et amplification
Un zymogène peut être activé par clivage d’une liaison peptidique spécifique, libérant un site actif ou réorganisant la structure. Une enzyme activée peut ensuite activer d’autres molécules, créant une amplification.
Cette stratégie exige des contrôles spatiaux et des inhibiteurs pour éviter une activation hors du lieu prévu. Elle illustre une régulation où l’irréversibilité moléculaire est compensée par la synthèse, la dégradation et la compartimentation.
Une phosphorylation est en revanche réversible par l’action d’une phosphatase, mais son retour dépend de l’activité de cette dernière et de l’accessibilité du site. Réversible ne signifie pas instantanément revenu à l’état initial dès que le signal cesse.
Allostérie sans simplification excessive
Un effecteur peut stabiliser une conformation active ou inactive. Il peut aussi modifier l’interaction avec un partenaire ou la localisation. Le site de fixation peut être éloigné du site catalytique mais relié par un réseau de mouvements.
Une enzyme monomérique peut présenter certaines formes de comportement coopératif ou de transitions lentes ; l’absence de structure quaternaire n’exclut donc pas tous les comportements non michaelien. Au niveau introductif, on garde le modèle oligomérique classique tout en reconnaissant cette limite.
Test d’interférence
Un composé coloré peut diminuer ou augmenter directement le signal d’un dosage optique. Pour le vérifier, on le teste avec le produit ou le système de révélation sans l’enzyme cible.
Si l’effet persiste dans ce contrôle, une partie de « l’inhibition » apparente peut être analytique. Démontrer une inhibition enzymatique exige de distinguer interaction avec l’enzyme, réaction avec le substrat et perturbation du détecteur.
Cas d’intégration : comparer deux concentrations de substrat
Une enzyme possède Km = 2 mmol/L et Vmax = 100 unités de vitesse. Un inhibiteur compétitif produit un facteur α = 3 dans le modèle réversible simple. Calculer l’effet à S = 2 puis à S = 20 mmol/L. Pourquoi un pourcentage d’inhibition doit-il toujours être associé aux conditions de mesure ?
Résolution et discussion
Sans inhibiteur, les vitesses sont 100 × 2/(2 + 2) = 50 et 100 × 20/(2 + 20) ≈ 90,9. Avec inhibiteur, le Km apparent vaut αKm = 6 mmol/L et Vmax reste inchangée. Les vitesses deviennent 25 et environ 76,9. L’inhibition relative vaut donc 50 % à faible concentration choisie, mais seulement environ 15,4 % dans le second cas.
Le même mélange enzymatique et la même concentration d’inhibiteur peuvent ainsi produire des pourcentages très différents lorsque le substrat change. Une valeur d’IC50 dépend également du protocole et ne peut pas être assimilée sans conditions à une constante intrinsèque Ki. Dans le modèle compétitif simple, la relation implique notamment le rapport S/Km.
Ce raisonnement n’autorise pas à dire que tout inhibiteur est déplacé par le substrat. Une inhibition incompétitive implique la fixation sur le complexe enzyme-substrat ; une inhibition mixte possède d’autres dépendances. Un inhibiteur irréversible peut modifier la quantité d’enzyme active avec le temps, ce qui rend la durée d’incubation particulièrement importante.
Pour identifier un mécanisme, mesurer plusieurs concentrations de substrat et d’inhibiteur est plus informatif qu’un seul pourcentage. Les ajustements doivent aussi considérer la précision des vitesses et une éventuelle consommation non négligeable d’inhibiteur par l’enzyme. Les catégories pédagogiques restent des modèles qu’une expérience doit discriminer, pas des propriétés déduites d’un seul point.
Application : retrouver les paramètres d’une inhibition mixte
Sans inhibiteur, Km = 2 mmol/L et Vmax = 120 unités. Avec [I]libre = 6 mmol/L, on mesure Km apparent = 3 mmol/L et Vmax apparent = 40 unités. Le modèle mixte impose α′ = 120/40 = 3, puis α = (Km apparent/Km)α′ = (3/2) × 3 = 4,5.
Avec α = 1 + [I]/Ki et α′ = 1 + [I]/Ki′, on obtient Ki = 6/3,5 ≈ 1,71 mmol/L et Ki′ = 6/2 = 3,00 mmol/L. Dans ce modèle, l’inhibiteur se lie plus fortement à E qu’à ES. La baisse de Vmax seule n’aurait pas permis cette conclusion.
Ces constantes exigent des données couvrant la saturation et une concentration libre d’inhibiteur connue. Elles ne sont pas identifiées solidement par un seul point de vitesse. Une perte d’enzyme active au cours du temps pourrait aussi rendre ce modèle inadapté.
Lecture visuelle : Inhibition compétitive : Vmax conservée
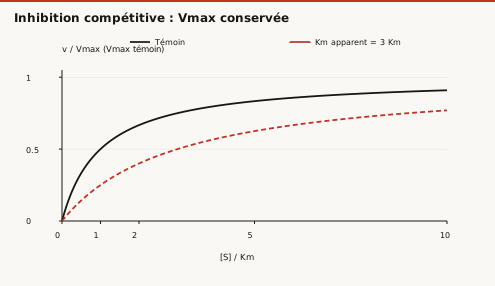
Question de lecture. À [S] = 3 Km témoin, quelle vitesse avec inhibiteur ?
Correction. 3/(3+3) = 0,5 Vmax. Le témoin atteint 3/(1+3) = 0,75 Vmax : il faut distinguer le Km de référence et celui du modèle inhibé.
Lecture visuelle : Non-compétition pure : Km conservée
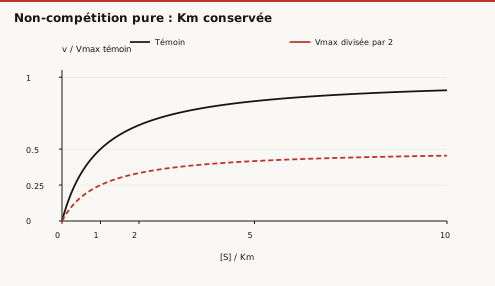
Question de lecture. Un excès de substrat restaure-t-il la vitesse maximale témoin ?
Correction. Non dans ce modèle : même à très grand [S], la limite reste 0,5 Vmax témoin. La pureté du modèle est une hypothèse expérimentale, pas une propriété de toute liaison hors site actif.
Approfondissement v0.4 : activité résiduelle et épreuve de dilution
Une perte de sites au premier ordre
Si chaque site actif a une probabilité constante d’être inactivé par unité de temps à inhibiteur libre fixé, [Eactive](t) = [Eactive]0 exp(−kobs t). Un dosage ultérieur standardisé et saturant mesure alors une activité résiduelle proportionnelle à cette quantité. Le logarithme de l’activité relative est une droite de pente −kobs.
Une préparation conserve 50 % de son activité après 10 min et 25 % après 20 min. Le modèle donne kobs = ln(2)/10 ≈ 0,0693 min−1. Après 30 min, il prévoit 12,5 %. Cette cinétique décrit la disparition apparente d’activité ; elle ne démontre pas à elle seule une liaison covalente.
Saturation de l’inactivation
Pour un schéma E + I ⇌ EI suivi d’une inactivation de EI, on rencontre sous hypothèses appropriées kobs = kinact[I]/(KI + [I]). Augmenter [I] finit par ne plus accélérer l’étape chimique au-delà de kinact. KI ici est le paramètre du modèle d’inactivation ; il ne doit pas être remplacé automatiquement par le Ki d’un modèle réversible différent.
Exemple fictif : kinact = 0,20 min−1 et KI = 5 µmol/L. À I = 5, kobs = 0,10 min−1 ; à I = 20, kobs = 0,16 min−1. Multiplier I par quatre ne multiplie donc pas la vitesse d’inactivation par quatre, car la formation de EI tend vers la saturation.
Diluer et attendre suffisamment
Après préincubation, une forte dilution peut diminuer I libre et permettre le départ d’un inhibiteur réversible. Une récupération progressive soutient une réversibilité, tandis qu’une absence de récupération sur une durée limitée reste compatible avec une dissociation très lente. Il faut comparer la durée d’observation aux temps caractéristiques possibles.
Le témoin sans inhibiteur subit la même dilution et la même attente pour contrôler une instabilité de l’enzyme. Le dosage final doit être identique pour tous les tubes : sinon une différence de substrat ou de matrice se superpose à la quantité de sites actifs.
Compétition et protection
Si le substrat protège contre l’inactivation, cela peut indiquer que son occupation empêche l’accès à un état susceptible d’être inactivé. Ce résultat ne localise pas nécessairement l’atome modifié. Des changements conformationnels et des interactions mutuellement exclusives à distance peuvent aussi produire une protection. Une conclusion mécanistique solide associe temps, concentration, récupération et identification chimique éventuelle du produit modifié.
Exercices progressifs
1. Une inhibition compétitive simple modifie-t-elle Vmax ?
2. Quel modèle fait diminuer Km et Vmax dans la même proportion ?
3. Une baisse de Vmax avec Km inchangé prouve-t-elle une liaison covalente ?
4. Toute phosphorylation active-t-elle l’enzyme ?
5. Si α = 5 et [I] = 8 mmol/L, calculer Ki dans le modèle compétitif.
6. Si α = α′ = 3, que deviennent Km apparent et Vmax apparent ?
7. Dans l’exemple kinact = 0,20 min−1, KI = 5 µmol/L et I = 20 µmol/L, quelle fraction active reste après 5 min ?
Corrections argumentées
1. Non, si la saturation est accessible et l’enzyme reste fonctionnelle.
2. Le modèle incompétitif simple.
3. Non. Une inhibition non compétitive pure ou une diminution de quantité d’enzyme peut donner cette signature.
4. Non. L’effet dépend de l’enzyme et du site modifié.
5. 5 = 1 + 8/Ki, donc Ki = 2 mmol/L.
6. Km apparent = αKm/α′ = Km ; Vmax apparent = Vmax/3. C’est le cas non compétitif pur. Une même diminution de Vmax peut donc accompagner un Km augmenté, diminué ou inchangé selon le rapport α/α′.
7. kobs = 0,20 × 20/(5 + 20) = 0,16 min−1. La fraction active vaut exp(−0,16 × 5) = exp(−0,8) ≈ 0,449, soit 44,9 %. Soustraire simplement 0,16 × 5 à un traiterait à tort une décroissance exponentielle comme une perte linéaire.
Référence et périmètre
NCBI Bookshelf, protéines et changements conformationnels. Modèles cinétiques explicités pour l’apprentissage ; aucune efficacité pharmacologique n’est déduite d’un seul paramètre.
Référence complémentaire consultée : NCBI Bookshelf, Mechanism of Action Assays for Enzymes, complément sur les modèles d’inhibition et leurs limites expérimentales.
Références du complément v0.4, consultées le 2 octobre 2026 : NCBI, Assay Guidance Manual : mécanismes enzymatiques. Exemples et calculs originaux.
Partie 3 · Séparer, quantifier et tester des biomolécules
Prérequis et objectifs
Connaître charge, taille, structure protéique et activité enzymatique. Le cours apprend à choisir une méthode selon la question et à distinguer quantité, pureté, identité et fonction. Une bande nette n’établit pas à elle seule toutes ces propriétés.
1. Définir la question avant la technique
Chercher une protéine, mesurer sa concentration et mesurer son activité sont trois tâches différentes. Une protéine dénaturée peut être abondante et reconnue par un anticorps tout en étant inactive.
L’extraction doit préserver la propriété étudiée. Des détergents forts peuvent solubiliser mais dénaturer ; une purification native exige un pH, une force ionique et une température adaptés. Les protéases de l’extrait peuvent dégrader la cible si elles ne sont pas contrôlées.
On précise dès le départ l’unité d’analyse : un tube, une culture indépendante, un tissu ou un individu. Des répétitions techniques évaluent la mesure ; elles ne remplacent pas des répétitions biologiques.
2. Chromatographies
L’exclusion stérique sépare selon le volume hydrodynamique apparent. Les grosses particules accèdent moins aux pores et éluent souvent plus tôt. Ce comportement dépend de la forme et de l’agrégation ; la masse molaire estimée par étalonnage n’est pas toujours exacte.
L’échange d’ions utilise la charge nette dans le tampon. Une résine chargée positivement retient des espèces négatives ; changer pH ou force ionique peut les éluer. Le nom échangeur d’anions désigne une phase qui fixe des anions, donc porte des charges positives.
L’affinité exploite une interaction spécifique ou sélective : ligand, anticorps ou étiquette. La spécificité n’est jamais supposée parfaite sans contrôle. Un partenaire associé peut être copurifié, et une étiquette peut modifier la fonction.
La meilleure séquence de purification combine souvent des propriétés différentes plutôt que répéter plusieurs fois une méthode peu discriminante.
3. Électrophorèse
En SDS-PAGE, le détergent dénature généralement les protéines et leur confère une charge négative approximativement proportionnelle à leur longueur. La migration dépend alors principalement de la taille des chaînes, dans le domaine de résolution du gel.
Un agent réducteur rompt les ponts disulfure. Comparer conditions réductrices et non réductrices renseigne sur les chaînes reliées par ces ponts. Le SDS seul ne réduit pas chimiquement un disulfure.
Une protéine native composée de deux chaînes de 30 kDa reliées par disulfure peut donner une bande proche de 60 kDa sans réduction et deux chaînes co-migrantes proches de 30 kDa avec réduction. Une seule bande à 30 kDa ne dit donc pas qu’il n’existe qu’une chaîne dans la protéine native.
Une électrophorèse native préserve davantage les assemblages mais fait dépendre la migration de charge, taille et forme. On ne lit pas son axe comme celui d’un SDS-PAGE sans autre information.
4. Quantification et étalonnage
Une gamme d’étalonnage relie un signal à une quantité connue. Le blanc mesure les contributions du milieu et des réactifs. Le signal de l’échantillon doit rester dans la plage validée ; extrapoler très au-delà peut être trompeur.
Une méthode colorimétrique de protéines peut répondre différemment selon leur composition. Un étalon d’albumine fournit donc une estimation dépendante de la méthode. Détergents, agents réducteurs ou tampons peuvent interférer.
La concentration doit être corrigée du facteur de dilution. Si un échantillon dilué au vingtième donne 0,20 mg/mL, la solution initiale contient 4,0 mg/mL. Le volume total permet ensuite de calculer la masse récupérée.
5. Activité spécifique et rendement
L’activité totale est une quantité transformée par unité de temps dans des conditions définies. L’activité spécifique est l’activité totale divisée par la masse totale de protéines. Elle augmente souvent lorsque les contaminants sont retirés, si la cible conserve son activité.
Exemple : l’extrait initial contient 1000 unités et 200 mg de protéines, soit 5 unités/mg. Une fraction finale contient 600 unités et 10 mg, soit 60 unités/mg. Le rendement d’activité est 60 % ; le facteur de purification vaut 60/5 = 12.
Une grande activité spécifique ne prouve pas une pureté absolue. Une perte de masse de contaminants peut augmenter ce rapport alors que d’autres protéines restent présentes. Une perte d’activité peut venir d’une perte de cible ou d’une inactivation : il faut distinguer ces causes.
6. Immunodétection et causalité
Un western blot détecte une cible reconnue par un anticorps après séparation et transfert. Une bande à la taille attendue soutient une identification mais ne l’établit pas seule : réactivité croisée, isoformes ou fragments peuvent intervenir.
Un contrôle de charge ou une normalisation adaptée compare les quantités déposées. Le signal doit rester dans une plage non saturée. Une bande deux fois plus intense n’implique pas nécessairement deux fois plus de protéine si le détecteur sature.
Pour relier une protéine à une fonction, on peut combiner perte de fonction, mesure d’activité et restauration. Un sauvetage expérimental renforce la causalité, mais une surexpression massive peut produire des effets artificiels.
| Mesure | Informe surtout sur | Limite majeure |
|---|---|---|
| Absorbance ou coloration | Quantité apparente | Interférences |
| SDS-PAGE | Taille des chaînes | Pas la fonction native |
| Western blot | Reconnaissance antigénique | Spécificité de l’anticorps |
| Activité enzymatique | Fonction dans le test | Conditions du dosage |
| Chromatographie native | Propriétés de séparation | Coélution possible |
- Mesurer la quantité
- Mesurer l’activité
- Observer les fractions
- Calculer rendement et enrichissement
- Confirmer l’identité
Schéma de principe : lire les conditions et les limites dans le texte.
Ce parcours associe des preuves complémentaires ; aucun résultat isolé ne remplace l’ensemble.
Développement : choisir une stratégie de purification
Échange d’ions et point isoélectrique
Au-dessus de son pI, une protéine porte en moyenne une charge nette négative ; au-dessous, une charge nette positive, dans une description simplifiée. Pour retenir une protéine négative, on choisit une phase portant des charges positives.
Augmenter la force ionique peut concurrencer les interactions électrostatiques et provoquer l’élution. Modifier le pH change la charge de la protéine et parfois celle de la phase. La stabilité de la cible doit rester compatible avec ces conditions.
Près du pI, certaines protéines deviennent moins solubles parce que la répulsion électrostatique diminue. Choisir ce pH pour une séparation peut donc provoquer une précipitation non désirée. Le meilleur contraste de charge n’est utile que si la protéine reste exploitable.
Exclusion stérique et assemblage
Une protéine allongée peut éluer comme une protéine globulaire plus massive. Un agrégat peut sortir dans le volume d’exclusion, sans que sa taille exacte soit résolue. L’étalonnage transforme un comportement hydrodynamique en masse apparente selon des standards.
Pour déduire la stœchiométrie d’un complexe, on combine masse apparente native et tailles des sous-unités en conditions dénaturantes. Même alors, des méthodes complémentaires peuvent être nécessaires si la forme est atypique.
Une dilution dans la colonne peut déplacer un équilibre d’association. Le complexe observé après séparation peut donc différer de celui présent à forte concentration avant injection.
Tableau de purification calculé
Considérons trois fractions. Extrait : 1000 unités, 100 mg, soit 10 unités/mg. Après échange d’ions : 800 unités, 20 mg, soit 40 unités/mg. Après affinité : 500 unités, 2 mg, soit 250 unités/mg.
Le rendement final est 50 %. L’enrichissement final vaut 250/10 = 25. Le rendement de la seule étape d’affinité vaut 500/800 = 62,5 %, différent du rendement depuis l’extrait.
Additionner les pourcentages de rendement des étapes n’a pas de sens : les fractions successives se multiplient. Ici, 80 % × 62,5 % = 50 %. Ce calcul contrôle la cohérence du tableau.
Détecter une perte d’activité
Si la masse de cible reste stable mais son activité baisse, une inactivation ou la perte d’un cofacteur est plausible. Si masse et activité diminuent proportionnellement, une perte de récupération peut dominer.
Une fraction peut contenir un inhibiteur éliminé lors de la purification. L’activité totale mesurée peut alors sembler augmenter malgré une perte de protéine. Ce résultat ne viole pas la conservation de matière : le dosage initial sous-estimait l’activité potentielle en raison du milieu.
Il faut toutefois vérifier l’absence d’erreur de dilution ou d’interférence avant d’interpréter une hausse spectaculaire comme une levée d’inhibition.
Témoins d’immunodétection
Un échantillon dépourvu de la cible, lorsque disponible, est un contrôle fort de spécificité. Un anticorps secondaire seul peut repérer certaines liaisons non spécifiques, mais ne teste pas toute la spécificité de l’anticorps primaire.
La normalisation sur une protéine dite constitutive exige que celle-ci reste stable dans l’expérience. Si le traitement modifie cette référence, le rapport peut masquer ou amplifier artificiellement la variation de la cible.
Des expositions de durées différentes aident à repérer la saturation. Une bande noire maximale dans toutes les conditions n’indique pas une quantité identique ; elle peut simplement avoir dépassé la plage du détecteur.
Rapport d’expérience
Un compte rendu doit annoncer préparation, conditions, nombre d’échantillons indépendants, méthode de normalisation et domaine de mesure. Les conclusions doivent séparer ce qui est directement observé, ce qui est compatible et ce qui reste à tester.
Cas d’intégration : rendement et purification ne disent pas la même chose
Un extrait contient 1 000 mg de protéines et une activité totale de 5 000 unités. Après une étape de purification, on récupère 100 mg et 2 000 unités. Calculer l’activité spécifique, le rendement et le facteur de purification. Peut-on conclure que l’enzyme est pure ?
Résolution et discussion
L’extrait initial possède une activité spécifique de 5 000/1 000 = 5 unités/mg. Après l’étape, elle vaut 2 000/100 = 20 unités/mg. Le facteur de purification est 20/5 = 4. Le rendement d’activité est 2 000/5 000 = 0,40, soit 40 %. On a donc enrichi la préparation en activité par masse de protéines, tout en perdant 60 % de l’activité totale initialement mesurée.
Une augmentation d’activité spécifique est compatible avec l’élimination de protéines étrangères. Elle peut aussi être influencée par l’élimination d’un inhibiteur ou une modification de l’état d’activation. Pour interpréter un tableau de purification, les activités doivent être mesurées dans des conditions comparables et leur additivité doit être raisonnable.
Le facteur quatre ne démontre pas une pureté complète. Une électrophorèse peut révéler plusieurs bandes, mais une bande unique ne prouve pas davantage une identité absolue : plusieurs protéines de masses proches peuvent comigrer. Une analyse orthogonale, par exemple une séparation différente ou une identification moléculaire, renforce la conclusion.
Enfin, il faut distinguer masse totale et concentration. Un échantillon plus concentré peut contenir moins de protéine totale si son volume a diminué. Le bilan de purification doit donc conserver les volumes, les concentrations et les activités totales. Sans ces informations, une belle valeur par millilitre pourrait masquer une perte majeure de matériau ou une dilution mal prise en compte.
Application : interpréter un rendement apparent supérieur à 100 %
Un extrait contient 400 unités d’activité et 200 mg de protéines. Après une étape de séparation, on retrouve 500 unités dans 20 mg. L’activité spécifique passe de 2 à 25 unités/mg, soit un facteur de purification apparent de 12,5. Le rendement d’activité calculé vaut 500/400 = 125 %.
Cela ne prouve pas que la séparation ait créé des molécules de l’enzyme. Elle peut avoir retiré un inhibiteur présent dans l’extrait, changé l’accessibilité du substrat ou supprimé une interférence du dosage. Une activité n’est pas une masse conservée indépendamment des conditions.
Pour tester une inhibition de matrice, comparer des dilutions de l’extrait ou mélanger une quantité connue d’enzyme purifiée à l’extrait sont des pistes expérimentales. Les volumes, conditions de mesure et blancs doivent être identiques ou corrigés. Le rendement de protéine cible nécessiterait une mesure de quantité indépendante du seul signal catalytique.
Approfondissement v0.4 : concevoir une séparation et calibrer une masse apparente
Choisir le signe de la résine
Une préparation contient P de pI 5 et Q de pI 9. À pH 7, le modèle de charge moyenne donne P négative et Q positive. Un échangeur d’anions, donc une résine positive, peut retenir P tandis que Q est moins retenue par ce mécanisme. Un échangeur de cations porte des charges négatives et retient au contraire les espèces positives.
Cette prévision ne suffit pas à garantir une séparation complète : distribution des charges de surface, force ionique et interactions parasites interviennent. Elle permet néanmoins de choisir un premier essai cohérent. À pH 10, les deux protéines seraient globalement négatives ; l’opposition de signes disparaîtrait même si une différence d’affinité pour la résine pouvait subsister.
Une calibration logarithmique n’est pas une moyenne des masses
Dans une plage validée de SDS-PAGE, on approxime souvent log10(M) par une fonction affine de la migration relative. Si un marqueur de 100 kDa migre à 20 mm et un de 25 kDa à 60 mm, une bande à 40 mm est au milieu de leurs logarithmes. Sa masse estimée est la moyenne géométrique √(100 × 25) = 50 kDa, pas la moyenne arithmétique 62,5 kDa.
Le contrôle consiste à vérifier que chaque augmentation identique de distance correspond au même facteur multiplicatif de masse. Une calibration avec plusieurs marqueurs détecte la région où l’approximation est utilisable ; une seule paire n’établit pas la linéarité de tout le gel.
Lire deux traitements en parallèle
Une protéine native présente une masse apparente de 120 kDa par méthode indépendante. En SDS non réducteur, elle migre vers 60 kDa ; en SDS réducteur, vers 30 kDa. Un modèle compatible est un tétramère de quatre chaînes identiques de 30 kDa, groupées en deux dimères reliés chacun par disulfure, avec association non covalente entre dimères.
Le SDS dissocie les interactions non covalentes ; la réduction rompt les ponts disulfure. Cependant, les masses sont apparentes et la comigration de chaînes différentes reste possible. L’expérience propose une architecture testable, elle ne prouve pas l’identité de séquence des quatre chaînes.
Une quantité indépendante renforce l’interprétation
Pour distinguer purification et activation, suivre à la fois quantité de cible, activité et masse totale. Si la quantité de cible diminue de moitié mais l’activité reste stable, l’activité par molécule récupérée a augmenté dans les conditions du dosage. Une suppression d’inhibition est plausible ; une synthèse de nouvelles molécules n’est pas nécessaire. La normalisation doit porter sur la grandeur qui répond à la question posée.
Exercices progressifs
1. Dans l’exclusion stérique, les plus grosses particules éluent-elles généralement d’abord ?
2. Le SDS rompt-il à lui seul les ponts disulfure ?
3. Une fraction contient 150 unités et 5 mg : calculer son activité spécifique.
4. L’extrait initial avait 500 unités. Quel rendement représente cette fraction ?
5. Dix lectures du même extrait représentent-elles dix expériences biologiques indépendantes ?
6. Le rendement de 125 % autorise-t-il à annoncer que 25 % de molécules supplémentaires de la cible ont été synthétisées pendant la purification ?
7. Sur la calibration 100 kDa à 20 mm et 25 kDa à 60 mm, quelle masse apparente correspond à 30 mm dans le modèle logarithmique ?
Corrections argumentées
1. Oui dans le modèle usuel, car elles explorent moins les pores.
2. Non. Un traitement réducteur distinct est nécessaire.
3. 150/5 = 30 unités/mg.
4. 150/500 × 100 = 30 %.
5. Non. Ce sont des répétitions techniques d’une même unité biologique.
6. Non. Le chiffre est un rendement d’activité mesurée, dépendant du contexte catalytique. Il faut une mesure de quantité de cible et des contrôles des conditions avant d’inférer une synthèse ou une récupération de matière.
7. 30 mm se situe au quart de l’intervalle : M = 100 × (25/100)1/4 = 100/√2 ≈ 70,7 kDa. Il faut ensuite préciser que la calibration donne une masse apparente et vérifier que la bande est dans son domaine de validité.
Références et périmètre
NCBI Bookshelf, structure et méthodes d’étude des protéines, NCBI PMC, études de protéines dans les membranes. Cas numériques originaux ; paramètres expérimentaux à adapter au protocole réel.
Références du complément v0.4, consultées le 2 octobre 2026 : OpenStax, protéines et structure. Exemples et calculs originaux.
Ce cours, en cartes de révision
Lire un cours ne suffit pas à le retenir. Dépose ce cours, ou le poly de ta fac, dans Ossik : il en sort des cartes sourcées à la page, qu’il te ressort au bon moment.