Ce cours réunit 3 parties : 1. Eau, interactions et acides aminés ; 2. Architecture, repliement et fonction des protéines ; 3. Globines et fixation de l’oxygène : structure, équilibre et coopérativité.
Partie 1 · Eau, interactions et acides aminés
Prérequis et objectifs
Connaître charges, liaisons hydrogène et couples acide-base. Le cours établit le lien entre milieu aqueux, propriétés des chaînes latérales et charge d’un peptide. À la fin, on doit expliquer pourquoi un changement de pH ou un remplacement d’acide aminé peut modifier une protéine.
1. L’eau comme milieu actif
La molécule d’eau est polaire et peut donner ou accepter des liaisons hydrogène. Autour d’un ion, les dipôles s’orientent et forment une sphère d’hydratation dynamique. Une interaction entre deux charges dans l’eau n’est donc pas identique à celle observée dans un milieu peu polaire.
L’effet hydrophobe favorise l’association de surfaces apolaires dans certaines conditions aqueuses. Il résulte du bilan global impliquant solutés et solvant ; ce n’est pas une liaison covalente supplémentaire entre carbones. Dans une protéine soluble, de nombreuses chaînes apolaires se trouvent enfouies, mais des surfaces hydrophobes peuvent aussi participer à une interface ou à une liaison de ligand.
Les liaisons hydrogène ont une géométrie favorable ; les interactions ioniques dépendent de la charge et du milieu ; les forces de dispersion existent entre toutes les espèces. Une seule interaction est souvent faible, mais un réseau de nombreuses interactions peut fortement stabiliser une structure.
2. Architecture d’un acide aminé
Un acide aminé alpha possède un carbone central portant groupe amino, groupe carboxyle, hydrogène et chaîne latérale R. Pour la glycine, R est un hydrogène : le carbone central n’est pas chiral. La plupart des acides aminés incorporés dans les protéines appartiennent à la série L, convention à distinguer du signe optique.
La proline possède une chaîne qui rejoint l’azote et contraint la géométrie du squelette. Son azote n’offre pas le même donneur N−H une fois engagé dans une liaison peptidique que celui de nombreux autres résidus.
À pH intermédiaire, un acide aminé simple porte souvent COO− et NH3+ : c’est une forme zwitterionique. « Charge nette nulle » ne signifie donc pas « absence de charges locales ».
3. Chaînes latérales : apprendre les propriétés
| Groupe de propriétés | Exemples | Conséquence fréquente |
|---|---|---|
| Apolaires aliphatiques | Ala, Val, Leu, Ile | Enfouissement ou interfaces hydrophobes |
| Aromatiques | Phe, Tyr, Trp | Interactions aromatiques ; absorption UV pour certains |
| Polaires non chargées usuelles | Ser, Thr, Asn, Gln | Liaisons hydrogène |
| Acides | Asp, Glu | Charge négative fréquente vers pH neutre |
| Basiques | Lys, Arg, His | Charge positive selon pH et pKa |
| Soufrées | Cys, Met | Thiol réactif pour Cys ; thioéther pour Met |
Ces catégories se chevauchent. Tyr est aromatique et possède un OH ionisable ; Cys peut perdre un proton ; His change de protonation près de valeurs biologiquement pertinentes selon son environnement.
L’asparagine et la glutamine portent des amides, contrairement à l’aspartate et au glutamate carboxylates. Une confusion de nom peut donc inverser le calcul de charge. La méthionine ne forme pas les ponts disulfure caractéristiques de deux cystéines.
4. pKa et état d’ionisation
Pour un groupe acide HA, la fraction déprotonée vaut approximativement 1/[1 + 10pKa − pH]. Pour un groupe basique BH+, la fraction protonée vaut 1/[1 + 10pH − pKa]. Ces expressions décrivent une population moyenne.
À pH = pKa, chaque forme représente la moitié. Un groupe n’est donc pas instantanément « complètement chargé » au franchissement du pKa. L’approximation de charge entière devient raisonnable à distance suffisante du pKa.
Dans une protéine, voisinage de charges, enfouissement et liaisons hydrogène peuvent déplacer un pKa. Les valeurs tabulées d’acides aminés libres servent de repères, pas de constantes immuables pour tous les sites catalytiques.
5. Charge d’un peptide
Lorsqu’une liaison peptidique se forme, un carboxyle et un groupe amino deviennent une amide. On ne compte plus chaque ancienne fonction alpha comme un groupe libre titrable. Pour un peptide linéaire non modifié, on considère une extrémité N, une extrémité C et les chaînes latérales ionisables.
Prenons Lys−Ala−Glu à pH 7, avec les charges entières usuelles : N terminal +1, C terminal −1, Lys +1, Glu −1. Le bilan approximatif vaut zéro. Cela ne prouve pas que le pI exact soit 7 ni que toutes les microformes portent exactement zéro.
Pour déterminer un pI, on suit les pertes successives de proton et identifie les deux pKa encadrant la forme de charge nette nulle. Le pI n’est pas la moyenne de tous les pKa présents.
6. Conséquences structurales
Remplacer un résidu hydrophobe enfoui par une chaîne chargée peut perturber le repliement si cette charge n’est pas compensée. Remplacer un résidu de surface par un autre de même charge peut être mieux toléré, mais une interface ou un site actif peut exiger une géométrie précise.
Une dénaturation par changement de pH peut provenir de la rupture de réseaux d’interactions, sans hydrolyse du squelette peptidique. Une protéine peut perdre sa fonction avant que toutes ses structures soient entièrement désorganisées.
- Repérer les extrémités libres
- Lister les chaînes ionisables
- Comparer pH et pKa
- Additionner les charges moyennes
- Vérifier les approximations
Schéma de principe : lire les conditions et les limites dans le texte.
Ce schéma ne dispense pas de tenir compte d’une acétylation, d’une amidation terminale ou d’une autre modification covalente.
Développement : titration d’un acide aminé et conséquences d’une substitution
Suivre les charges de la glycine
Dans un modèle utilisant pKa1 = 2,3 pour COOH et pKa2 = 9,6 pour NH3+, la glycine très protonée porte une charge +1. Après perte du proton carboxylique, elle devient zwitterionique de charge nette nulle. Après perte du proton ammonium, elle porte −1.
La forme neutre en charge est encadrée par les deux pKa ; le pI approché vaut (2,3 + 9,6)/2 = 5,95. Ce calcul ne signifie pas que les deux groupes sont non ionisés à ce pH. Au contraire, COO− et NH3+ dominent largement.
La moyenne de ces pKa fonctionne ici parce qu’ils encadrent directement la forme de charge nulle. Pour un acide aminé comportant une chaîne latérale acide ou basique, il faut refaire la succession des charges avant de choisir les deux valeurs.
Exemple d’une chaîne latérale acide
Pour un acide aminé portant deux carboxyles et un groupe ammonium, la charge à très bas pH est +1. La première déprotonation donne zéro ; la seconde donne −1 ; la dernière peut conduire à −2.
Le pI se situe donc entre les deux premières déprotonations, souvent celles des carboxyles, et non entre le carboxyle alpha et l’ammonium. La méthode des charges est plus robuste qu’une formule mémorisée par catégorie de molécule.
Si deux pKa sont proches, plusieurs microétats peuvent être présents. Une charge moyenne nulle n’exige pas que chaque molécule possède la même protonation instantanée.
Peptide modifié
Un peptide N-acétylé ne possède plus le même groupe amino terminal libre. Un peptide C-amidé ne possède plus le même carboxyle terminal titrable. Reprendre automatiquement +1 pour N et −1 pour C donnerait un bilan faux.
Une phosphorylation ajoute un groupe dont les charges dépendent du pH et du contexte. Une acétylation d’une lysine peut neutraliser sa charge positive usuelle. Ces modifications expliquent pourquoi deux protéines de même séquence traduite peuvent avoir des propriétés électrophorétiques différentes.
Un calcul simplifié doit annoncer s’il ignore les déplacements de pKa et les modifications. Il peut être pédagogiquement utile tout en restant une approximation.
Aromatiques et mesure UV
Tryptophane et tyrosine contribuent fortement à l’absorption UV proche de 280 nm ; les ponts disulfure peuvent aussi contribuer. Deux protéines de même concentration massique n’ont donc pas nécessairement la même absorbance si leur composition diffère.
La mesure A280 n’est pas une conversion universelle « une absorbance égale une concentration ». Il faut un coefficient adapté ou un étalonnage. La présence d’acides nucléiques ou d’agrégats peut perturber la lecture.
Réactivité des chaînes latérales
La cystéine possède un thiol qui peut être oxydé en disulfure avec un autre thiol. Sa forme thiolate est souvent plus nucléophile ; son abondance dépend du pKa local. Un site actif peut modifier ce pKa par son environnement.
L’histidine peut participer à des transferts de proton parce que son état d’ionisation varie dans une zone accessible à de nombreux systèmes biologiques. Cette fonction dépend toutefois de sa position et de ses partenaires : toutes les histidines d’une protéine ne sont pas des catalyseurs.
Remplacer une cystéine structurale par une sérine peut supprimer un pont disulfure tout en conservant une certaine polarité. Une substitution « chimiquement proche » peut donc avoir un effet majeur si elle retire une liaison covalente essentielle.
Cas d’intégration : prévoir une charge sans compter les atomes seuls
Un peptide est constitué d’alanine, lysine et glutamate, avec ses deux extrémités libres. Dans un modèle simplifié, les pKa sont 2 pour le carboxyle terminal, 4 pour celui du glutamate, 9 pour l’amine terminale et 10,5 pour celle de la lysine. Estimer la charge à pH 7 puis à pH 11. Pourquoi les liaisons peptidiques ne sont-elles pas comptées comme des amines libres ?
Résolution et discussion
À pH 7, les deux carboxyles sont essentiellement déprotonés et portent chacun −1. Les deux fonctions amines mentionnées sont majoritairement protonées et portent chacune +1. La charge nette approximative est donc nulle. Cette compensation ne signifie pas une absence de charges locales : le peptide peut interagir avec l’eau et avec des partenaires chargés.
À pH 11, les carboxyles restent négatifs et l’amine terminale est presque entièrement déprotonée. Pour la lysine, le rapport base/acide vaut 1011 − 10,5, soit environ 3,16. La fraction encore protonée vaut 1/(1 + 3,16) = 0,24. Une estimation par fractions donne donc une charge proche de −1,75, plutôt qu’un entier strict. Les charges moyennes reflètent une population de microétats de protonation.
Les azotes engagés dans les liaisons peptidiques appartiennent à des amides. La délocalisation de leur doublet modifie fortement leur basicité ; on ne leur attribue pas le pKa d’une amine libre. Le contexte chimique est donc indispensable.
Application : une charge moyenne n’est pas une charge fractionnaire individuelle
Modélisons un site histidine isolé par un couple imidazolium/imidazole de pKa donné égal à 6,0. À pH 7,0, la fraction protonée vaut 1/(1 + 10) = 1/11, soit 9,09 %. Le site porte +1 dans la forme protonée et 0 dans la forme neutre : sa charge moyenne vaut +0,0909 en unités de charge élémentaire.
Cela ne décrit pas un proton coupé en onze morceaux. Dans une population de sites, ou une moyenne temporelle appropriée, les deux états entiers contribuent selon leurs probabilités. Pour onze sites indépendants équivalents, le nombre moyen protoné est un ; il n’est pas nécessairement exactement un dans chaque configuration instantanée.
Dans une protéine réelle, les sites peuvent interagir et leurs pKa différer. Additionner des fractions calculées indépendamment devient alors une approximation. Le modèle reste utile pour comprendre pourquoi un bilan à charges entières manque de précision près d’un pKa.
Lecture visuelle : Un couple acide-base : deux fractions complémentaires
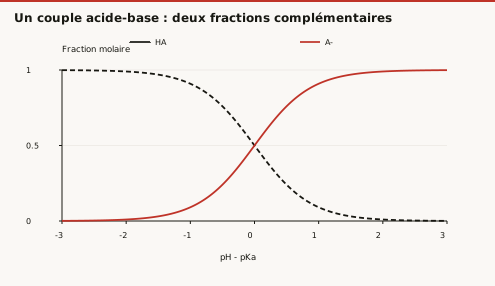
Question de lecture. À pH = pKa + 1, quelle fraction est A− ?
Correction. Le rapport A−/HA vaut 10 ; la fraction vaut 10/11 ≈ 90,9 %, et non 100 %.
Approfondissement v0.4 : charge moyenne, point isoélectrique et migration
Écrire la fonction de charge
Pour un peptide modèle possédant une extrémité N de pKa 9, une extrémité C de pKa 2 et une chaîne latérale Glu de pKa 4, sans autres groupes ionisables, la charge moyenne vaut Z(pH) = 1/(1 + 10pH−9) − 1/(1 + 102−pH) − 1/(1 + 104−pH). Chaque signe vient de la charge de la forme ionisée, pas de la valeur numérique du pKa.
À très bas pH, Z approche +1 ; à très haut pH, elle approche −2. La forme de charge entière nulle est encadrée par les pertes de proton de pKa 2 et 4. Le pI est donc proche de 3 dans le modèle où le groupe N reste protoné. À pH 3, les deux fractions carboxylate valent environ 0,909 et 0,0909 ; leur somme vaut un, compensant presque exactement l’extrémité N positive.
Une modification change les termes, pas seulement le nom
Si l’extrémité N est acétylée, son terme positif usuel disparaît. La charge devient négative dès que les carboxyles commencent à se dissocier, et la moyenne 3 n’est plus le pI pertinent. Si l’extrémité C est amidée mais N reste libre, le couple encadrant la charge nulle est Glu/N : le pI approché devient (4 + 9)/2 = 6,5. La séquence des résidus peut rester identique alors que les propriétés de charge changent fortement.
Le calcul doit annoncer qu’il utilise des pKa indépendants et constants. Des interactions entre groupes proches ou une conformation différente déplacent les valeurs. Le pI calculé est donc une prédiction du modèle, susceptible d’être confrontée à la mesure.
Électrophorèse et force motrice
Au-dessus du pI, la charge moyenne est généralement négative ; dans un champ électrique, elle favorise un déplacement vers l’anode positive. Au-dessous du pI, le déplacement électrophorétique favorisé est vers la cathode négative. La vitesse dépend aussi du frottement, de la forme et du milieu. Deux protéines de charge nette identique ne migrent pas nécessairement à la même vitesse.
À pH = pI, la force électrique nette moyenne s’annule dans ce modèle, mais les charges locales et l’hydratation subsistent. La protéine n’est pas devenue apolaire. En focalisation isoélectrique, le gradient de pH ramène une protéine déplacée de part ou d’autre vers la région où son signe de charge s’inverse ; ce mécanisme de focalisation diffère d’une séparation par taille.
Exercices progressifs
1. Pourquoi la glycine n’a-t-elle pas de centre chiral alpha ?
2. Un zwitterion possède-t-il nécessairement zéro charge locale ?
3. Quelle différence de charge usuelle entre Glu et Gln vers pH 7 ?
4. Estimer la charge de Ala−Lys−Lys à pH 7 avec extrémités libres et charges entières.
5. Un groupe de pKa 6 est étudié à pH 6. Est-il totalement déprotoné ?
6. Dans ce même modèle de pKa 6,0, quelle est la charge moyenne du site à pH 5,0 ?
7. Pour le peptide modèle N libre, C libre, un Glu, estimer le signe de Z à pH 5 et le sens de migration électrophorétique, sans assimiler migration et masse.
Corrections argumentées
1. Le carbone alpha porte deux hydrogènes identiques.
2. Non. Il porte des charges opposées dont la somme peut être nulle.
3. Glu porte souvent un carboxylate négatif ; Gln porte une amide généralement neutre.
4. Les extrémités +1 et −1 se compensent ; les deux Lys apportent +2. Charge approximative : +2.
5. Non. Les formes protonée et déprotonée sont approximativement égales.
6. La fraction protonée vaut 1/(1 + 10-1) = 10/11 = 0,909. La charge moyenne vaut donc +0,909, et non exactement +1. Le site a gagné en protonation lorsque le pH a diminué.
7. N apporte presque +1 ; C presque −1 ; Glu vaut −1/(1 + 0,1) ≈ −0,909. Z ≈ −0,909 : la migration électrophorétique est dirigée vers l’anode positive. La vitesse ne découle pas de cette charge seule, car forme et frottement interviennent.
Référence et périmètre
NCBI Bookshelf, The Shape and Structure of Proteins. Développement original de propriétés moléculaires ; valeurs précises de pKa à fournir dans les exercices quantitatifs.
Références du complément v0.4, consultées le 2 octobre 2026 : OpenStax, protéines. Exemples et calculs originaux.
Partie 2 · Architecture, repliement et fonction des protéines
Prérequis et objectifs
Connaître les acides aminés et les interactions en solution. L’objectif est de relier les niveaux de structure à la fonction, puis de distinguer repliement, assemblage, dénaturation et dégradation. La séquence est essentielle, mais une protéine fonctionne dans un milieu et dans une dynamique.
1. Liaison peptidique et polarité de chaîne
La liaison peptidique relie un groupe carboxyle à un groupe amino. Par délocalisation électronique, C−N possède un caractère partiellement double ; les atomes du motif peptidique sont approximativement coplanaires. Les rotations importantes du squelette se font autour des liaisons adjacentes au carbone alpha.
Une séquence s’écrit conventionnellement de l’extrémité N vers l’extrémité C. Le peptide Ala−Gly n’est pas le même que Gly−Ala. La direction fait partie de l’information.
La configuration trans de la liaison peptidique est généralement favorisée ; les liaisons impliquant la proline présentent des particularités. L’isomérisation cis/trans peut être lente et influencer le repliement. Il ne faut pas assimiler la planéité locale à une rigidité absolue de toute la protéine.
2. Quatre niveaux, quatre questions
La structure primaire décrit la séquence et les connexions covalentes pertinentes. La structure secondaire décrit des motifs locaux comme hélices alpha et feuillets bêta. La structure tertiaire décrit l’organisation tridimensionnelle d’une chaîne. La structure quaternaire décrit l’association de plusieurs chaînes.
Une hélice alpha est stabilisée par des liaisons hydrogène du squelette entre groupes C=O et N−H selon un motif régulier. Les chaînes latérales pointent globalement vers l’extérieur. Un feuillet bêta assemble des brins dont les liaisons hydrogène relient les squelettes ; les chaînes latérales alternent de part et d’autre.
Un domaine est une unité structurale pouvant souvent se replier relativement indépendamment. Un motif est un agencement local récurrent. Ni domaine ni motif ne signifie nécessairement sous-unité : une seule chaîne peut porter plusieurs domaines.
3. Repliement et chaperonnes
Le repliement résulte d’un paysage énergétique où certaines conformations sont plus favorables. L’effet hydrophobe contribue à l’enfouissement de groupes apolaires ; les liaisons hydrogène, interactions ioniques et ajustements stériques stabilisent la structure.
La protéine ne teste pas séquentiellement toutes les conformations possibles. Des interactions locales et des trajectoires favorables réduisent l’espace exploré. Des intermédiaires mal repliés peuvent cependant s’agréger.
Les chaperonnes limitent des interactions inappropriées et facilitent un repliement ou un assemblage efficace. Elles ne remplacent pas la séquence par une instruction extérieure arbitraire. Certaines consomment de l’ATP dans leur cycle d’action.
Une structure native n’est pas toujours une seule forme fixe. Beaucoup de protéines présentent des mouvements de domaines ou des régions intrinsèquement désordonnées utiles à la reconnaissance et à la régulation.
4. Ponts disulfure et environnement
Deux cystéines peuvent former une liaison covalente disulfure par oxydation de leurs thiols. Elle peut relier deux régions d’une chaîne ou deux chaînes. Les milieux cellulaires n’ont pas tous le même état redox ; la localisation influence donc la formation et la stabilité de ces ponts.
La rupture de ponts disulfure par un agent réducteur n’est pas la même opération qu’une dénaturation par détergent. En électrophorèse, combiner ou séparer ces traitements révèle des aspects différents de l’organisation.
Les ponts salins sont des interactions électrostatiques, non des ponts disulfure. Confondre les deux conduit à mal interpréter l’effet du pH ou d’un agent réducteur.
5. Dénaturation et activité
Une variation de température, de pH ou de solvant peut altérer les interactions qui maintiennent la conformation. La dénaturation ne signifie pas obligatoirement hydrolyse des liaisons peptidiques. La structure primaire peut rester intacte alors que l’activité disparaît.
La renaturation est possible pour certaines protéines si les conditions sont restaurées, mais elle n’est pas garantie. Agrégation, modifications covalentes et assemblages complexes peuvent rendre le retour difficile ou incomplet.
La fonction exige parfois une dynamique précise : stabiliser excessivement une conformation peut aussi diminuer l’activité. « Plus stable » n’est pas automatiquement « meilleur catalyseur ».
6. Hémoglobine et allostérie
L’hémoglobine illustre une protéine à plusieurs sous-unités dont la fixation d’un ligand influence d’autres sites. L’oxygène se fixe au fer de l’hème ; la modification locale s’accompagne de changements structuraux qui modifient l’affinité des autres sous-unités.
La coopérativité positive conduit à une courbe de saturation sigmoïde. La myoglobine, monomérique dans le modèle usuel, montre une courbe hyperbolique de liaison à l’oxygène et ne présente pas cette coopérativité entre sous-unités.
L’effet du pH et des effecteurs comme le 2,3-BPG montre que l’affinité n’est pas une constante indépendante du contexte. Une diminution d’affinité peut faciliter la libération d’oxygène dans certaines conditions, sans signifier une destruction de la protéine.
| Observation | Interprétation possible | Ce qu’elle ne prouve pas seule |
|---|---|---|
| Perte d’activité après chauffage | Altération conformationnelle | Coupure de toutes les chaînes |
| Bande unique après SDS | Sous-unité de taille apparente donnée | Protéine native monomérique |
| Courbe sigmoïde | Coopérativité ou mécanisme complexe | Nombre exact de sites |
| Réduction modifiant les bandes | Ponts disulfure impliqués | Tous les contacts natifs |
- Former le squelette
- Stabiliser les motifs locaux
- Replier les domaines
- Assembler si nécessaire
- Lier et transformer les partenaires
Repères complémentaires, sans ordre ni lien de cause.
Cette hiérarchie descriptive n’impose pas une chronologie stricte du repliement : des motifs se forment pendant la traduction et le repliement peut être coopératif. Une structure quaternaire n’est pas obligatoire pour toute protéine.
Ce schéma est fonctionnel, pas une chronologie stricte : repliement et assemblage peuvent commencer pendant la synthèse.
Développement : lire une expérience de structure et de fonction
Déplier n’est pas dissocier
Une protéine tétramérique peut se dissocier en sous-unités encore partiellement repliées. À l’inverse, une chaîne monomérique peut se déplier sans aucune dissociation interchaîne. Les niveaux tertiaire et quaternaire ne disparaissent pas nécessairement ensemble.
Une mesure de fluorescence intrinsèque peut signaler un changement d’environnement des résidus aromatiques, tandis qu’une chromatographie native peut révéler un changement de taille d’assemblage. Combiner les méthodes distingue mieux dépliement et dissociation.
Si la taille apparente reste identique mais l’activité disparaît, une modification locale du site actif ou une altération de dynamique reste possible. La fonction peut être perdue sans effondrement global de toute la structure.
Hélice, feuillet et séquence
La proline contraint les angles du squelette et peut interrompre certaines hélices ; la glycine permet une plus grande flexibilité. Ces tendances ne permettent pas de déclarer qu’aucune proline ni glycine ne peut jamais apparaître dans une structure particulière.
La formation d’un motif dépend de plusieurs résidus et de contacts à distance. Une courte séquence favorable à une hélice peut adopter une autre organisation selon son environnement dans la protéine.
Les feuillets peuvent être parallèles ou antiparallèles selon l’orientation des brins. Dans les deux cas, ce sont principalement les groupes du squelette qui forment le réseau régulier de liaisons hydrogène ; les chaînes latérales modulent les propriétés des faces.
Collagène et kératine : deux architectures
Le collagène présente une organisation en triple hélice adaptée à la résistance mécanique de tissus. La répétition fréquente d’une glycine permet un empaquetage serré au cœur de cette architecture ; des modifications de certains résidus participent à sa stabilité et à son assemblage.
La kératine illustre une autre stratégie, avec des hélices associées et des réseaux de liaisons contribuant aux propriétés mécaniques. Regrouper toutes les protéines fibreuses sous un même schéma secondaire ferait perdre ces différences.
Une protéine fibreuse n’est pas simplement une protéine globulaire « dépliée ». Sa structure native peut être allongée et répétitive, précisément parce que sa fonction exige cette forme.
Liaison d’un ligand
Pour une protéine à un site indépendant, la fraction occupée peut suivre θ = [L]/(Kd + [L]) lorsque les hypothèses sont satisfaites. À [L] = Kd, la moitié des sites est occupée. Ce Kd est une constante de liaison, distincte du Km d’une enzyme en turnover.
Si le ligand total n’est pas très supérieur à la concentration de sites, la concentration libre diffère de la concentration totale ajoutée. Utiliser cette dernière dans l’équation peut fausser l’estimation d’affinité.
La coopérativité nécessite une dépendance entre événements de liaison. Plusieurs sites identiques indépendants ne donnent pas automatiquement une courbe sigmoïde. L’architecture multimerique rend certains couplages possibles, mais elle ne les prouve pas.
Expérience de réduction
Une protéine native de 100 kDa donne sous SDS non réducteur une bande proche de 100 kDa et sous SDS réducteur deux bandes de 30 et 20 kDa. Une hypothèse compatible est un assemblage covalent de deux chaînes de chaque taille, mais ce résultat seul ne prouve pas cette stœchiométrie.
Une autre combinaison, des migrations anormales ou des protéines copurifiées peuvent intervenir. La masse native, les intensités, la pureté et des mesures indépendantes doivent être confrontées.
Ce cas montre la différence entre une hypothèse structurale cohérente et une conclusion définitivement établie. Le rôle d’une méthode n’est pas d’abolir l’incertitude, mais de la réduire de façon explicite.
Cas d’intégration : lire une expérience de dénaturation
Une protéine active perd son activité en présence d’un agent dénaturant. Après élimination progressive de cet agent, une partie de l’activité réapparaît. Un second traitement, combinant dénaturation et réduction des ponts disulfure, donne une récupération plus faible. Que permettent de conclure ces observations sur les niveaux de structure ?
Résolution et discussion
La perte d’activité suggère que l’organisation nécessaire à la fonction a été perturbée. Elle ne prouve pas une rupture généralisée des liaisons peptidiques. Les agents dénaturants usuels modifient surtout les interactions qui stabilisent les structures secondaire, tertiaire ou quaternaire. Une chaîne peut donc conserver sa séquence tout en perdant une poche de liaison ou un site catalytique.
La récupération après retrait du dénaturant montre qu’une fraction des molécules peut retrouver un état fonctionnel dans les conditions utilisées. Elle soutient le rôle de la séquence dans le repliement, mais ne démontre pas que toutes les protéines se replient seules et sans assistance en cellule. Les chaperonnes, le compartiment et la cinétique de synthèse peuvent compter.
La réduction des disulfures supprime des contraintes covalentes entre cystéines. Une récupération plus faible peut résulter d’une réoxydation incorrecte, d’agrégation ou de conditions inadéquates. Il faut mesurer l’état des ponts et la fraction soluble pour départager ces interprétations. Une activité résiduelle seule ne localise pas l’erreur structurale.
Un témoin soumis au même changement de tampon sans dénaturant recherche un effet du protocole. Une mesure de quantité protéique évite de confondre mauvaise activité spécifique et perte de matériel. Enfin, une méthode structurale indépendante peut compléter l’essai fonctionnel. Le raisonnement expérimental repose sur la convergence des observations, car une protéine inactive peut être mal repliée, modifiée chimiquement ou simplement privée d’un cofacteur.
Application : distinguer affinité et capacité de liaison
Pour une protéine possédant un site indépendant, θ = [L]libre/(Kd + [L]libre) est la fraction occupée. Si Kd = 2 µmol/L et [L]libre = 2 µmol/L, θ = 1/2. Avec 10 µmol/L de sites, 5 µmol/L de ligand sont liés. Avec 20 µmol/L de sites au même ligand libre, 10 µmol/L sont liés : la capacité augmente sans changement d’affinité.
Le mot « libre » est essentiel. Dans le premier cas, le ligand total vaut 2 + 5 = 7 µmol/L. Remplacer abusivement [L]libre par ce total donnerait θ = 7/9, incompatible avec le bilan. Si l’on ajoute des protéines à ligand total constant, la fraction libre peut diminuer : θ ne reste alors pas nécessairement identique.
Ce modèle à un site ne décrit pas la coopérativité de l’hémoglobine. Il sert de référence pour identifier quelle hypothèse doit être modifiée devant une courbe différente.
Lecture visuelle : Liaison peptidique : un motif plan, sans rotation libre
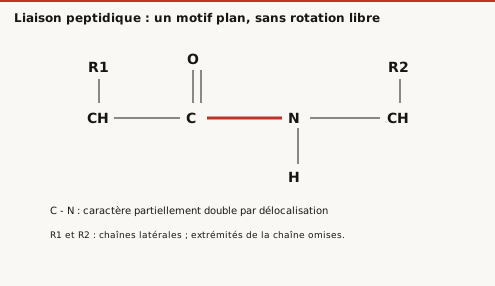
Question de lecture. Le trait C-N représente-t-il une liaison double pure ou une liaison simple librement rotative ?
Correction. Ni l’une ni l’autre : le caractère partiellement double limite la rotation. Les angles autour des liaisons adjacentes au carbone alpha participent à la conformation du squelette.
Approfondissement v0.4 : angles du squelette et stabilité d’un état natif
Ce qui peut tourner
Les angles φ et ψ décrivent les rotations du squelette autour de N-Cα et Cα-C(=O). L’angle ω concerne la liaison peptidique C-N, dont le caractère partiellement double limite la rotation. Un diagramme de Ramachandran rassemble des couples φ/ψ géométriquement accessibles : les exclusions viennent notamment des collisions stériques entre atomes.
La glycine, dont la chaîne latérale est un hydrogène, possède un espace conformationnel moins restreint ; la proline est contrainte par son cycle. Une région autorisée ne dit pas qu’elle est occupée dans toutes les protéines : les interactions du contexte sélectionnent les états effectivement peuplés. Des résidus particuliers peuvent aussi s’écarter des tendances générales.
Hélice alpha et feuillet bêta
Dans une hélice alpha usuelle, le carbonyle du résidu i établit une liaison hydrogène avec N-H du résidu i + 4. L’hélice possède environ 3,6 résidus par tour et une progression axiale voisine de 0,15 nm par résidu. Un segment idéal de 20 résidus a donc une longueur axiale de l’ordre de 3 nm, en négligeant le détail des extrémités. Cette estimation ne correspond pas à la longueur d’une chaîne entièrement étirée.
Dans un brin bêta, les chaînes latérales alternent entre deux faces. Une alternance de résidus polaires et apolaires peut ainsi construire un brin amphipathique. Dans une hélice, une périodicité différente peut placer des résidus hydrophobes sur une même face. La séquence doit être interprétée dans la géométrie du motif, pas seulement par son pourcentage global de résidus apolaires.
Un équilibre de repliement simplifié
Notons N l’état natif et U l’état déplié, avec ΔGdépliement = GU − GN. Si cette différence vaut +10,0 kJ/mol à 298 K, [U]/[N] = exp(−10000/RT) ≈ 0,0177 ; environ 98,3 % des molécules sont natives dans ce modèle à deux états. Une petite fraction dépliée existe donc malgré une majorité native.
À la température où ΔGdépliement = 0, les populations sont égales dans ce modèle réversible. Une courbe expérimentale de chauffage avec agrégation irréversible ne permet pas forcément de traiter le point médian comme une température d’équilibre. La vitesse de chauffage et le retour après refroidissement aident à repérer cette limite.
Une stabilisation de l’état natif ne prouve pas une activité supérieure : un cycle fonctionnel peut nécessiter des mouvements ou plusieurs états. Il faut mesurer séparément repliement, assemblage et fonction pour relier correctement stabilité et mécanisme.
Exercices progressifs
1. Deux domaines impliquent-ils deux chaînes ?
2. La dénaturation coupe-t-elle nécessairement les liaisons peptidiques ?
3. Un pont disulfure unit-il deux lysines ?
4. Pourquoi la courbe de l’hémoglobine peut-elle être sigmoïde ?
5. Une protéine soluble peut-elle exposer une zone hydrophobe ?
6. Avec Kd = 2 µmol/L et ligand libre à 18 µmol/L, quelle fraction des sites indépendants est occupée ?
7. Une mutation diminue ΔGdépliement de +10 à +5 kJ/mol à 298 K dans le modèle N⇌U. Estimer la nouvelle fraction native.
Corrections argumentées
1. Non. Une chaîne peut contenir plusieurs domaines.
2. Non. Elle concerne principalement la conformation, même si certains traitements peuvent aussi endommager chimiquement la chaîne.
3. Non. Il relie deux cystéines oxydées.
4. La fixation d’oxygène modifie l’affinité des autres sites par couplage structural.
5. Oui. Une interface ou un site de liaison peut en exposer ; l’enfouissement est une tendance, pas une obligation pour chaque résidu.
6. θ = 18/(2 + 18) = 0,90, soit 90 %. Atteindre une forte occupation demande ici un ligand libre égal à neuf Kd. Kd n’est pas la concentration donnant une saturation totale.
7. U/N = exp(−5000/(8,314 × 298)) ≈ 0,133. La fraction native vaut 1/(1 + 0,133) ≈ 88,3 %. La mutation augmente donc la population dépliée, sans imposer une disparition totale de l’état natif.
Référence et périmètre
NCBI Bookshelf, structure des protéines. Les exemples fonctionnels sont des modèles pédagogiques et ne remplacent pas l’analyse d’une protéine particulière.
Références du complément v0.4, consultées le 2 octobre 2026 : OpenStax, structure des protéines. Exemples et calculs originaux.
Partie 3 · Globines et fixation de l’oxygène : structure, équilibre et coopérativité
Prérequis et objectifs
Connaître structure des protéines, interactions non covalentes, équilibre de liaison et pH. Ce cours relie la structure d’un site de fixation à une courbe de saturation, puis la courbe à un échange d’oxygène. Il distingue nombre de sites, fraction occupée, affinité et quantité transportée. Les pressions numériques des exercices sont choisies pour simplifier les calculs ; elles ne constituent pas des valeurs de référence clinique.
La myoglobine et l’hémoglobine permettent d’étudier deux organisations différentes d’une fonction de liaison. Le but n’est pas de mémoriser une courbe isolée, mais de savoir ce qui change lorsqu’on modifie la pression d’oxygène, l’environnement acido-basique ou un effecteur allostérique. Les modèles de Hill servent à explorer ces effets avec des hypothèses explicites.
1. Le site hème dans son environnement protéique
L’hème comporte une porphyrine coordonnant un atome de fer. Dans la description usuelle du site fonctionnel, le fer ferreux interagit avec les quatre azotes du noyau porphyrinique et avec une histidine proximale de la globine. La place de coordination opposée peut accueillir l’oxygène. Une histidine distale participe à l’environnement de la poche et à la stabilisation du ligand sans remplir le même rôle de liaison directe que l’histidine proximale.
La protéine ne sert pas seulement de support inerte. Elle règle l’accès du ligand, la géométrie de la poche et les interactions qui favorisent une liaison réversible. Le comportement d’un hème isolé ne résume donc pas celui de l’hème inclus dans une globine. Une modification éloignée du fer peut changer la fonction si elle déplace l’équilibre des conformations.
Oxygénation et oxydation doivent être distinguées. La fixation réversible d’O2 n’est pas assimilable à une conversion stable de tout le fer en état ferrique. La description électronique fine de la liaison fer-oxygène est plus nuancée qu’une simple image ionique ; au niveau du bilan fonctionnel, les formes ferriques de type méthémoglobine ne constituent pas les sites ordinaires de transport réversible d’O2.
2. Myoglobine et hémoglobine : organisation des sites
La myoglobine est une globine monomérique possédant un hème et un site de liaison à l’oxygène. Elle est particulièrement associée au tissu musculaire. Son organisation permet d’étudier une liaison à un site sans interactions entre quatre sous-unités comme celles de l’hémoglobine adulte principale.
L’hémoglobine A est un assemblage de deux chaînes α et deux chaînes β, chacune associée à un hème. Le tétramère peut donc lier jusqu’à quatre molécules d’O2. La structure primaire des chaînes α et β diffère ; la présence de quatre sites ne signifie pas quatre copies parfaitement identiques d’un monomère.
La fraction de saturation Y est le nombre moyen de sites occupés divisé par le nombre total de sites disponibles. Y = 0,75 correspond à une moyenne de trois O2 par tétramère si les quatre sites sont fonctionnels. Cela ne prouve pas que chaque tétramère individuel porte exactement trois ligands : plusieurs états d’occupation peuvent coexister et produire la même moyenne.
3. Construire l’équation de liaison à un site
Pour P + O2 ⇌ PO2, écrivons une constante de dissociation adaptée à une concentration de ligand, Kd = [P][O2]/[PO2]. La fraction occupée est Y = [PO2]/([P]+[PO2]). En substituant la relation d’équilibre, on obtient Y = [O2]/(Kd+[O2]). Cette hyperbole vaut 1/2 lorsque [O2] = Kd.
À conditions fixes, la concentration d’oxygène dissous est proportionnelle à sa pression partielle. On peut alors écrire Y = p/(P50+p), où P50 est la pression de demi-saturation. Il faut utiliser les mêmes unités pour p et P50. Une P50 plus faible signifie une demi-saturation atteinte à plus faible pression, donc une affinité apparente plus élevée dans ces conditions.
Avec P50 = 5 unités de pression, p = 5 donne Y = 0,5 ; p = 20 donne 0,8 ; p = 1 donne 1/6. Doubler p ne double pas nécessairement Y, car les sites se saturent. Une concentration de protéine plus élevée augmente le nombre total de molécules liées, mais ne change pas cette fraction dans le modèle où le ligand libre est maintenu à la pression imposée.
4. Coopérativité et changement de conformation
Dans une liaison coopérative positive, la fixation de ligand modifie les probabilités de fixation aux autres sites. L’hémoglobine explore plusieurs conformations ; les descriptions T et R représentent des ensembles classiquement associés à une affinité plus faible et plus élevée. La fixation d’O2 favorise la population des états de plus forte affinité.
Les déplacements au niveau de l’hème et de la chaîne reliée à l’histidine proximale sont couplés aux interfaces entre sous-unités. Les travaux structuraux historiques ont donné une base moléculaire à cette communication. La coopérativité ne nécessite pas que les quatre molécules d’O2 se fixent simultanément dans une collision unique.
Un schéma T ⇌ R ne signifie pas que toute molécule sans oxygène soit exclusivement T et toute molécule liée exclusivement R. C’est un modèle d’équilibres de populations. Des états intermédiaires et des nuances structurales existent ; l’objectif introductif est de relier modification de l’occupation et modification de l’affinité, sans transformer une représentation simplifiée en description exhaustive.
5. L’équation de Hill et ses limites
Une description empirique commode est Y = p^n/(P50^n+p^n), soit Y = x^n/(1+x^n) avec x = p/P50. Le paramètre n contrôle la pente autour de la demi-saturation. Pour n = 1, on retrouve l’hyperbole à un site. Pour n > 1, la transition est plus marquée et peut décrire une coopérativité positive dans une zone de mesure.
Le coefficient de Hill n’est pas automatiquement le nombre de sites. L’hémoglobine possède quatre hèmes mais sa courbe ne se résume pas à une équation exacte de Hill avec n = 4 à toutes les pressions. Une pente expérimentale peut varier selon l’occupation ; une valeur ajustée résume un intervalle et des conditions.
En réarrangeant l’équation, Y/(1−Y) = (p/P50)^n. Un graphique de log[Y/(1−Y)] contre log p a une pente n dans ce modèle. Les points très proches de Y = 0 ou 1 sont sensibles aux petites erreurs de mesure ; il faut éviter de surinterpréter une pente calculée sur des saturations mal déterminées.
6. Comparer deux courbes sans confondre les paramètres
Pour isoler la coopérativité, comparons deux modèles avec une même P50, l’un n = 1 et l’autre n = 3. À x = 0,5, leurs saturations sont respectivement 1/3 et 1/9. À x = 1, elles valent toutes deux 1/2. À x = 2, elles deviennent 2/3 et 8/9. La courbe plus coopérative change davantage de saturation autour de P50.
| p/P50 | Modèle n = 1 | Modèle n = 3 |
|---|---|---|
| 0,5 | 0,333 | 0,111 |
| 1 | 0,500 | 0,500 |
| 2 | 0,667 | 0,889 |
Ces deux modèles à P50 identique ne sont pas les courbes réelles de la myoglobine et de l’hémoglobine. Celles-ci possèdent des affinités et donc des P50 différentes dans des conditions comparables. Présenter ce tableau comme une superposition expérimentale Mb/Hb ferait confondre l’effet de la pente avec celui de la position de la courbe.
Le changement d’occupation entre deux pressions est ΔY = Yhaute−Ybasse. Entre x = 2 et x = 0,5, ΔY vaut 1/3 pour n = 1 et 7/9 pour n = 3. Une grande différence de saturation peut faciliter un échange entre deux environnements, mais il faut aussi disposer d’une capacité totale suffisante en sites fonctionnels.
7. Protons, CO2 et 2,3-bisphosphoglycérate
Dans l’effet Bohr usuel, une diminution du pH réduit l’affinité de l’hémoglobine pour l’oxygène dans la plage physiologique étudiée. La courbe se déplace vers des pressions plus élevées : P50 augmente. À pression donnée, la saturation diminue. Les protons modifient les interactions qui stabilisent les différentes conformations ; ils ne remplacent pas simplement O2 sur son site de coordination.
Le CO2 intervient à travers les équilibres acido-basiques et par des interactions propres avec la protéine, notamment la formation de carbamates sur des groupes aminés. Il faut distinguer l’effet Bohr, qui concerne l’effet des conditions sur la liaison d’O2, et l’effet Haldane, qui concerne l’influence de l’oxygénation sur la prise en charge du CO2 et des protons.
Le 2,3-BPG est un métabolite anionique des hématies. Il se fixe dans une cavité de l’hémoglobine désoxygénée et favorise une organisation de plus faible affinité pour O2. Il constitue un effecteur hétérotrope : le ligand régulateur diffère du ligand dont on mesure la fixation. L’oxygène est au contraire un effecteur homotrope de sa propre liaison coopérative.
L’hémoglobine fœtale possède des chaînes γ à la place des β dans l’assemblage α2γ2. Sa réponse au 2,3-BPG diffère, contribuant à une affinité plus élevée dans les conditions pertinentes. Cette comparaison porte sur propriétés moléculaires et environnement ; elle ne signifie pas que le nombre maximal de sites passe de quatre à un autre nombre.
8. Affinité, capacité et contenu : trois questions
L’affinité décrit une relation d’équilibre entre ligand libre et occupation. La capacité est le nombre maximal de sites fonctionnels. Le contenu lié est capacité × saturation. Deux échantillons ayant la même P50 et la même Y peuvent donc contenir des quantités différentes d’oxygène lié si leur concentration en hémoglobine diffère.
Dans un modèle avec 1 mmol·L−1 de tétramères et quatre sites fonctionnels, Y = 0,75 correspond à 3 mmol·L−1 d’O2 lié. Si la concentration de tétramères est divisée par deux et Y reste identique, le contenu lié devient 1,5 mmol·L−1. La pression partielle ne mesure pas directement ces molécules liées : elle renseigne sur le ligand libre en équilibre.
Un ligand concurrent ou une modification du site peut diminuer la capacité utilisable et modifier aussi l’affinité des sites restants. Il faut alors annoncer comment la saturation est définie : parmi tous les sites théoriques ou seulement parmi une catégorie mesurée. Ce cours n’emploie pas un pourcentage isolé pour établir une conclusion clinique ; il construit les distinctions nécessaires à une interprétation correcte.
9. Concevoir une mesure et lire une perturbation
Une courbe de saturation exige une température, un pH, une composition et une concentration en effecteurs contrôlés. Une différence entre deux courbes peut provenir d’un changement de ces conditions, pas uniquement d’une modification de la séquence protéique. Pour attribuer une variation à un effecteur, comparer des préparations qui ne diffèrent que sur les variables nécessaires et documenter les autres.
Une mesure d’absorbance peut exploiter des spectres distincts des états d’une globine, mais il faut un modèle de mélange et des références adaptées. Une seule longueur d’onde ne sépare pas toujours plusieurs espèces. La présence d’une protéine colorée ne prouve pas que tous ses hèmes soient dans un état fonctionnel identique.
Une courbe déplacée vers la droite avec un même plateau traduit, dans un modèle simple, une diminution d’affinité sans perte de capacité maximale. Une baisse du plateau peut indiquer moins de sites disponibles, une quantité moindre de protéine ou une normalisation différente. La lecture doit distinguer changement horizontal, changement vertical et modification de pente avant de proposer un mécanisme.
Lecture visuelle : Coopérativité : isoler l’effet du coefficient de Hill
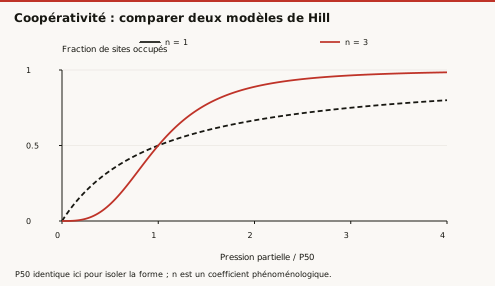
Question de lecture
À pO2 = 2 P50, quelles saturations ces deux modèles prédisent-ils ?
Correction de lecture
Pour n = 1 : 2/3 ≈ 66,7 %. Pour n = 3 : 8/9 ≈ 88,9 %. Les deux modèles valent 50 % en x = 1. Une pente plus forte autour du P50 ne signifie pas que l’affinité est supérieure à toute pression.
10. Exercices progressifs
1. Une préparation contient 2 µmol de tétramères d’Hb à quatre sites fonctionnels. Combien d’O2 peut-elle fixer au maximum ? Combien en fixe-t-elle à Y = 0,60 ?
2. Pour une liaison à un site de P50 = 4 unités, calculer Y à p = 1, 4 et 16. Expliquer pourquoi multiplier p par quatre ne multiplie pas toujours Y par quatre.
3. Dans le modèle de Hill n = 3, calculer Y à p/P50 = 1/2 et 2. Quelle fraction des sites libère son ligand entre ces deux pressions ?
4. Pour n = 2 et P50 = 10 unités, déterminer la pression qui donne Y = 0,80.
5. Deux modèles ont n = 2 mais P50 = 10 et 20 unités. Comparer leurs saturations à p = 20, sans modifier la capacité totale.
6. Une solution contient 0,50 mmol·L−1 de tétramères, Y passe de 0,90 à 0,40. Calculer la quantité d’O2 libérée par litre, en excluant l’oxygène dissous.
7. Une courbe de Hill donne Y = 0,20 à p = 5 et Y = 0,80 à p = 20. Estimer n et P50 dans le modèle exact.
8. Une modification diminue la quantité d’hémoglobine de moitié sans changer sa courbe normalisée. Peut-on conclure que le contenu d’O2 lié reste inchangé ? Un déplacement de P50 suffit-il à décrire cette modification ?
11. Corrections argumentées
1. Deux µmol de tétramères apportent 2 × 4 = 8 µmol de sites et peuvent fixer 8 µmol d’O2. À saturation 0,60, le contenu lié vaut 8 × 0,60 = 4,8 µmol. La moyenne par tétramère est 2,4 ligands ; ce n’est pas l’occupation obligatoire de chaque molécule individuelle.
2. Y = p/(4+p). À p = 1, Y = 0,20 ; à p = 4, Y = 0,50 ; à p = 16, Y = 0,80. Le dénominateur augmente aussi avec p et la limite est un : la saturation ne peut croître indéfiniment de façon proportionnelle.
3. À x = 1/2, x³ = 1/8, donc Y = (1/8)/(9/8) = 1/9. À x = 2, Y = 8/9. La différence vaut 7/9 ≈ 77,8 % de la capacité totale. Il s’agit de deux états d’équilibre du modèle, non d’une vitesse de libération.
4. Y/(1−Y) = 4 = (p/10)². La racine positive donne p/10 = 2, donc p = 20 unités. La pression négative issue d’une résolution algébrique formelle n’a pas de sens dans ce contexte.
5. Avec P50 = 10, x = 2 et Y = 4/5 = 0,80. Avec P50 = 20, x = 1 et Y = 0,50. Le second modèle a une affinité plus faible à conditions comparables. Le plateau de capacité reste le même ; seul le nombre de sites occupés à cette pression change.
6. La capacité vaut 4 × 0,50 = 2,0 mmol·L−1. La différence de saturation est 0,50. Le contenu libéré est donc 1,0 mmol·L−1. Il faut ajouter séparément une éventuelle variation d’O2 dissous si la question porte sur le contenu total.
7. Les rapports Y/(1−Y) valent 1/4 et 4 : leur quotient vaut 16. Le quotient des pressions vaut 4. Donc 4^n = 16, d’où n = 2. Au premier point, (5/P50)² = 1/4, donc P50 = 10. Les deux points sont symétriques sur l’échelle logarithmique de pression.
8. Non. À une même pression, Y peut rester identique mais capacité × Y est divisé par deux. P50 décrit la demi-saturation et reste ici inchangée. Il faut signaler la réduction de capacité ou de concentration protéique, pas inventer un déplacement horizontal de la courbe.
Références et périmètre
RCSB PDB, données structurales expérimentales 2HHB.
Perutz, 1970, base structurale de la coopérativité.
RCSB PDB-101, Fetal Hemoglobin.
Références consultées le 2 octobre 2026. Texte et exercices originaux. Complément de chimie et biochimie de premier cycle destiné à la révision PASS ; il ne démontre pas l’exigibilité de ces détails à Paris Cité sans syllabus local fourni.
Ce cours, en cartes de révision
Ce cours est déjà transformé en 279 cartes, chacune sourcée à sa page. Tu l’ajoutes gratuitement à tes cours depuis la bibliothèque de l’app, et Ossik te ressort ses cartes au bon moment.