Ce cours réunit 5 parties : 1. Alcènes, additions et aromaticité ; 2. Aldéhydes, cétones et addition nucléophile ; 3. Acides carboxyliques et dérivés ; 4. Alcools, amines, hétérocycles et identification ; 5. Alcools, amines et fonctions soufrées : relier structure et réactivité.
Partie 1 · Alcènes, additions et aromaticité
Prérequis et objectifs
Connaître liaisons sigma/pi, carbocations et stéréochimie. Le cours relie la richesse électronique d’une double liaison aux additions, puis explique pourquoi un noyau aromatique réagit différemment. Régiosélectivité et stéréosélectivité doivent être examinées séparément.
1. La double liaison comme site réactif
Un alcène comporte une liaison sigma et une liaison pi. Les carbones sont approximativement trigonaux plans. Le recouvrement pi empêche une rotation ordinaire sans coût énergétique important, d’où la possibilité de configurations E/Z.
Les électrons pi peuvent attaquer un électrophile. Dans une addition, le nombre de liaisons pi diminue tandis que de nouvelles liaisons sigma apparaissent. On doit suivre les deux carbones de l’ancienne double liaison : chacun reçoit généralement une nouvelle liaison.
Une addition peut créer des centres stéréogènes. La constitution du produit ne suffit alors pas à décrire complètement le résultat. Un réactif achiral agissant sur un substrat achiral ne produit pas en général un seul énantiomère sans source de dissymétrie.
2. Addition électrophile et régiosélectivité
L’addition ionique d’un hydracide HX sur un alcène peut passer par protonation puis capture du carbocation par X−. Si les deux orientations de protonation donnent des carbocations de stabilité différente, la voie favorisant le carbocation le plus stabilisé est souvent privilégiée.
L’addition de HBr au propène, dans ce cadre ionique, favorise le 2-bromopropane. Le proton se fixe préférentiellement au carbone terminal, laissant un carbocation secondaire sur le carbone central avant capture.
Cette règle dite de Markovnikov n’est pas une attraction mystérieuse du brome pour le carbone le plus substitué. Elle résulte du mécanisme et de ses énergies. Des conditions radicalaires adaptées avec HBr peuvent conduire à une orientation différente ; il faut donc lire les conditions avant d’appliquer la règle.
Les carbocations peuvent se réarranger. Une hydratation acido-catalysée peut ainsi donner un produit réarrangé, contrairement à une voie qui évite ce type d’intermédiaire libre.
3. Stéréochimie des additions
L’hydrogénation catalytique d’un alcène ajoute les deux hydrogènes sur une même face dans le modèle de surface usuel : c’est une addition syn. Elle réduit l’insaturation, mais les autres fonctions du substrat et le catalyseur peuvent influencer la sélectivité.
L’addition de Br2 passe souvent par un ion bromonium ponté. L’ouverture par le bromure se fait du côté opposé, favorisant une addition anti. Écrire un carbocation libre ordinaire pour tout cas de bromation ferait perdre cette contrainte stéréochimique.
L’hydroboration suivie d’oxydation, lorsqu’elle figure au programme, donne globalement une hydratation anti-Markovnikov avec addition syn dans le modèle usuel. Cet exemple montre que le même bilan « ajouter H et OH » peut découler de mécanismes différents et donner des résultats différents.
4. Aromaticité
Une structure aromatique simple est cyclique, conjuguée, suffisamment plane et possède 4n + 2 électrons pi dans le circuit considéré. Le benzène possède six électrons pi et bénéficie d’une stabilisation associée à leur délocalisation.
Une structure cyclique comportant 4n électrons pi n’est antiaromatique que si elle reste effectivement plane et conjuguée. Une molécule qui se déforme pour éviter ces conditions peut être non aromatique plutôt qu’antiaromatique.
Dans un hétérocycle, il faut décider si un doublet contribue au circuit pi. Dans la pyridine, le doublet libre de l’azote n’est pas celui qui complète le sextet aromatique ; dans le pyrrole, un doublet de l’azote participe à l’aromaticité. Cette différence contribue à leurs basicités différentes.
5. Substitution électrophile aromatique
Une addition permanente sur le benzène détruirait son aromaticité. Une substitution électrophile peut commencer par l’attaque d’un électrophile, former un intermédiaire non aromatique, puis perdre un proton pour rétablir le système aromatique.
Les substituants déjà présents modifient la vitesse et l’orientation de nouvelles substitutions. Un groupe donneur par mésomérie tend souvent à activer le noyau et orienter ortho/para. Un groupe attracteur par mésomérie tend souvent à désactiver et orienter méta.
Les halogènes constituent un cas classique où désactivation et orientation ortho/para coexistent : leurs effets inductif et mésomère ne se résument pas à une seule flèche. Une règle d’orientation n’est donc pas identique à une règle de vitesse.
| Question | Réponse attendue |
|---|---|
| Où se fixe chaque groupe ? | Régiosélectivité |
| De quelle face se fait l’addition ? | Stéréosélectivité |
| Quelle fonction réagit ? | Chimiosélectivité |
| Le cycle conserve-t-il un système pi stabilisé ? | Aromaticité |
- Identifier la liaison pi
- Lire les conditions
- Proposer l’intermédiaire
- Déterminer les positions
- Déterminer la stéréochimie
Schéma de principe : lire les conditions et les limites dans le texte.
Le schéma rappelle que le produit ne se déduit pas de la formule brute du réactif seule.
Développement : compter les électrons et séparer les sélectivités
Un ion peut être aromatique
Le cyclopentadiényle anion possède un circuit de cinq atomes avec six électrons pi lorsque le doublet du carbone chargé contribue à la conjugaison. Les quatre électrons des deux doubles liaisons et les deux du doublet satisfont 4n + 2 avec n = 1.
Le cation cyclopentadiényle, dans une géométrie plane conjuguée idéale, n’aurait que quatre électrons pi. Le signe de charge seul ne prédit donc pas l’aromaticité : il faut compter les électrons qui occupent réellement le circuit.
Un carbone saturé interrompant la chaîne d’orbitales p empêche une conjugaison cyclique complète. Dessiner plusieurs doubles liaisons dans un cycle ne suffit pas ; leur continuité et la géométrie doivent être vérifiées.
Donation d’un doublet dans un hétérocycle
Dans le pyrrole, deux doubles liaisons apportent quatre électrons et un doublet de N apporte deux électrons, soit six. Ce doublet n’est plus disponible de la même manière que celui d’une amine aliphatique.
Dans la pyridine, les trois doubles liaisons du modèle de Lewis apportent déjà six électrons. Le doublet libre de N est dans une orbitale différente du système pi considéré. Le protoner ne retire donc pas nécessairement deux électrons au sextet aromatique.
Cette comparaison relie structure, aromaticité et basicité. Elle évite une mémorisation isolée où chaque hétérocycle aurait une propriété sans cause électronique.
Régiosélectivité et stéréosélectivité
L’addition sur un alcène dissymétrique peut poser deux questions : quel carbone reçoit quel groupe, et de quelle face arrivent les groupes ? Une réponse Markovnikov traite la première, pas la seconde.
Une addition anti peut donner une paire d’énantiomères ou une forme méso selon la configuration de départ et les substituants. Dire « anti donne toujours un racémique » est donc faux. Il faut dessiner le produit puis examiner sa symétrie.
De même, une addition syn ne signifie pas que le produit soit forcément cis dans toute nomenclature de molécule acyclique. Syn décrit le mode d’addition relatif aux faces de la liaison pi ; cis/trans décrit une relation structurale définie dans le produit considéré.
Substitution aromatique et intermédiaire
L’attaque d’un électrophile sur benzène forme un intermédiaire où la charge positive est délocalisée et où l’aromaticité est temporairement perdue. La perte d’un proton rétablit le système conjugué et rend le bilan de substitution favorable par rapport à une addition permanente.
Un substituant donneur par mésomérie stabilise certaines distributions de charge plus que d’autres. C’est cette différence entre chemins qui explique souvent l’orientation ortho/para. L’effet ne se réduit pas à « attirer l’électrophile vers le groupe déjà présent ».
Les groupes attracteurs par mésomérie rendent certaines positions moins favorables, ce qui peut orienter méta. Les effets stériques modulent aussi la proportion ortho/para : un groupe volumineux peut gêner une approche pourtant électroniquement favorable.
Hydrogénation et bilan d’insaturation
Chaque double liaison réduite consomme une molécule de H2 dans un bilan simple. Une triple liaison demande deux H2 pour atteindre l’alcane, mais des conditions sélectives peuvent arrêter la transformation à un alcène.
L’absorption d’une quantité de dihydrogène peut donc renseigner sur le nombre de liaisons réductibles, sans identifier leur position. Des fonctions concurrentes ou une aromaticité résistante dans certaines conditions limitent cette déduction. Une expérience de consommation de réactif n’est interprétable qu’avec la chimiosélectivité connue du système.
Référence complémentaire : OpenStax, Aromatic Ions.
Cas d’intégration : aromaticité et disponibilité d’un doublet
La pyridine et le pyrrole comportent un azote dans un cycle aromatique. Pourtant, leur aptitude à fixer un proton sur cet azote diffère fortement. Expliquer cette différence en comptant les électrons du système π, puis préciser pourquoi « présence d’azote » n’est pas un critère suffisant de basicité.
Résolution et discussion
Dans la pyridine, l’azote contribue au système π par un électron d’une orbitale p, comme le carbone qu’il remplace dans la représentation du cycle. Son doublet non liant se trouve dans une orbitale située dans le plan du cycle et n’appartient pas au sextet aromatique. La protonation de ce doublet n’exige donc pas de retirer deux électrons au système π aromatique.
Dans le pyrrole, les deux liaisons doubles apportent quatre électrons π. Le doublet de l’azote en apporte deux supplémentaires et participe au sextet. Une protonation sur ce doublet perturbe ce mode de stabilisation. Le pyrrole est ainsi une base bien plus faible sur l’azote dans les conditions usuelles comparées.
Ce raisonnement utilise simultanément géométrie, conjugaison et comptage. La règle 4n + 2 ne s’applique pas à n’importe quel cycle portant des doubles liaisons : une conjugaison cyclique continue et une géométrie permettant le recouvrement sont nécessaires. Un cycle non plan peut éviter l’antiaromaticité attendue d’un modèle contraint plan.
Comparaison : un substituant peut désactiver et orienter ortho/para
Dans une substitution électrophile aromatique usuelle, un halogène porté par le benzène retire de la densité électronique par effet inductif : le cycle réagit globalement moins vite que le benzène dans des conditions comparables. Pourtant, ses doublets peuvent participer par mésomérie et stabiliser certaines formes des intermédiaires issus des attaques ortho et para.
Il faut donc répondre séparément à deux questions : le cycle est-il plus ou moins réactif que la référence ? Quelles positions sont favorisées parmi celles de ce cycle ? Les halogènes illustrent une désactivation globale avec orientation ortho/para. « Ortho/para » ne signifie ni activation obligatoire ni exclusivité absolue des produits.
Dans un dessin, numéroter le carbone portant le substituant 1 rend les positions explicites : 2 et 6 sont ortho, 3 et 5 méta, 4 para. L’encombrement, le réactif et les autres substituants peuvent modifier les proportions ; le schéma sert à comparer les intermédiaires, pas à inventer un rendement.
Approfondissement v0.4 : suivre une addition jusque dans les stéréoisomères
Bromation des deux but-2-ènes
Dans le modèle de bromation par bromonium, les deux atomes de Br se fixent de façon anti sur la double liaison. En partant du (E)-but-2-ène, on obtient le 2,3-dibromobutane de configurations opposées aux deux centres, forme méso. Les deux attaques symétriques conduisent à la même espèce achirale après prise en compte de sa symétrie.
En partant du (Z)-but-2-ène, la même contrainte anti conduit à la paire (2R,3R)/(2S,3S). En environnement achiral, ces deux produits sont attendus en proportions égales : le mélange est racémique. La règle anti ne dicte donc pas à elle seule « racémique » ou « méso » ; la configuration de départ est indispensable.
Pour vérifier, conserver l’ordre des carbones C1-C2-C3-C4, placer les deux Br sur des faces opposées au moment de l’addition, puis attribuer CIP sur chacun des centres. Une rotation ultérieure autour de C2-C3 change le dessin du produit mais ne change pas ses configurations.
Une hydratation recouvre plusieurs mécanismes
Dans une hydratation acide classique, un carbocation peut subir une migration avant capture par l’eau. La régiosélectivité initiale de protonation ne suffit donc pas toujours à identifier le squelette final. Une hydroboration-oxydation utilise une autre séquence et évite un carbocation libre ordinaire ; son résultat usuel anti-Markovnikov et syn doit être rattaché à ces conditions précises.
Le bilan atomique « ajouter H et OH » est identique mais ne contient ni la position de OH, ni une éventuelle migration, ni les rapports stéréoisomériques. Pour comparer deux méthodes, établir un tableau à trois lignes : connectivité, orientation relative des nouveaux groupes, possibilité de réarrangement. Un nom de réactif ne doit pas remplacer ces trois réponses.
Substituer un aromatique n’est pas additionner sur un alcène
Lors d’une substitution électrophile aromatique, le proton perdu est celui du carbone qui a reçu l’électrophile. Les électrons de la liaison C-H participent au rétablissement du système π. Si l’on dessine un produit conservant à la fois H et le substituant entrant sur ce carbone sans rétablir l’aromaticité, on a arrêté le mécanisme à une étape d’addition.
Dans un cycle portant deux substituants, leurs effets directeurs peuvent converger ou s’opposer. Numéroter les positions et lister celles proposées par chacun rend le conflit explicite. Les proportions exactes exigent alors des données, notamment stériques ; elles ne se déduisent pas d’une addition arithmétique de mots « donneur » et « attracteur ».
Exercices progressifs
1. Pourquoi une double liaison limite-t-elle la rotation ?
2. Dans l’addition ionique HBr/propène, quel produit constitutionnel est favorisé ?
3. Quel intermédiaire explique l’addition anti de Br2 ?
4. Six électrons pi suffisent-ils seuls à prouver l’aromaticité ?
5. Une substitution sur benzène détruit-elle définitivement l’aromaticité dans le mécanisme classique ?
6. La formation majoritaire d’un produit para prouve-t-elle que le substrat réagit plus vite que le benzène ?
7. Pourquoi l’obtention d’une seule espèce méso par bromation du (E)-but-2-ène ne prouve-t-elle pas qu’une seule face ait été attaquée ?
Corrections argumentées
1. La rotation perturberait le recouvrement latéral des orbitales p constituant la liaison pi.
2. Le 2-bromopropane, via la voie favorisant un carbocation secondaire.
3. Un bromonium ponté ; son ouverture impose une approche opposée au pont.
4. Non. Il faut aussi un circuit cyclique conjugué et une géométrie adaptée.
5. Non. L’intermédiaire perd temporairement l’aromaticité, puis la déprotonation la restaure.
6. Non. La répartition des produits compare plusieurs voies du même substrat. La vitesse relative au benzène demande une comparaison cinétique séparée. Un substituant halogéné fournit précisément un cas où ces deux classements divergent.
7. Les deux faces sont accessibles dans le modèle achiral. Les trajets symétriques donnent des dessins qui deviennent superposables après prise en compte de la symétrie du produit méso. Une seule espèce finale ne signifie donc pas un seul trajet spatial ni une induction énantiosélective.
Références et périmètre
OpenStax, Organic Chemistry, règles de configuration pour les conventions spatiales. Les mécanismes exposés sont des modèles universitaires introductifs ; les conditions particulières de chaque réaction priment.
Référence ciblée de cette application : Source de référence. Calculs et exemples pédagogiques originaux.
Références du complément v0.4, consultées le 2 octobre 2026 : OpenStax, halogénation des alcènes. Exemples et calculs originaux.
Partie 2 · Aldéhydes, cétones et addition nucléophile
Prérequis et objectifs
Connaître polarisation, nucléophiles et transferts de proton. L’objectif est de suivre une addition sur C=O, distinguer les produits alcooliques, azotés ou acétaliques et comprendre pourquoi le milieu change l’ordre des étapes.
1. Le carbonyle polarisé
Dans C=O, l’oxygène attire davantage la densité électronique. Le carbone carbonylé est électrophile, l’oxygène peut être protoné. Le centre carboné est approximativement trigonal plan avant réaction.
Un aldéhyde porte un hydrogène sur le carbone carbonylé ; une cétone porte deux groupes carbonés. Les aldéhydes sont souvent plus accessibles et plus électrophiles que les cétones comparables. Cette tendance n’est pas universelle : conjugaison et substituants peuvent fortement modifier la réactivité.
Lors de l’attaque nucléophile, la liaison pi se déplace vers l’oxygène et le carbone devient tétraédrique. Le nucléophile ne s’ajoute pas sur un carbone conservant intacte une double liaison et quatre autres substituants.
2. Milieu basique ou acide
Avec un nucléophile fortement chargé, l’attaque peut précéder la protonation de l’alcoolate formé. Avec un nucléophile neutre faible, une protonation préalable du carbonyle peut augmenter son électrophilie.
On ne mélange pas librement toutes les étapes : un nucléophile très basique est souvent protoné et désactivé dans un milieu fortement acide. Un mécanisme doit donc rester compatible avec les espèces réellement présentes.
La catalyse acide est régénérée à la fin du cycle. Si le dessin consomme définitivement le catalyseur sans le restituer, il manque souvent un transfert de proton ou une étape de bilan.
3. Hydrates, hémiacétals et acétals
L’addition d’eau donne un hydrate geminal portant deux groupes OH sur le même carbone. La position de l’équilibre dépend de la structure du carbonyle ; tous les aldéhydes et cétones ne sont pas majoritairement hydratés.
L’addition d’un alcool donne un hémiacétal, avec OH et OR sur le même carbone. Une transformation supplémentaire en milieu acide peut donner un acétal, portant deux groupes OR. L’eau participe à l’équilibre ; l’enlever ou utiliser un excès d’alcool peut favoriser la formation.
Les hémiacétals cycliques des oses résultent d’une réaction intramoléculaire entre un carbonyle et un OH de la même molécule. Le carbone anciennement carbonylé devient anomérique. Cette connexion à la biochimie explique l’apparition de formes alpha et bêta sans changer la configuration de tous les autres centres.
Un acétal est relativement stable envers beaucoup de milieux basiques, mais peut être hydrolysé en milieu acide aqueux. Cette propriété permet certaines stratégies de protection du carbonyle. La protection n’est utile que si les étapes de mise en place et de retrait sont compatibles avec le reste de la molécule.
4. Réaction avec les amines
Une amine primaire peut former une imine après addition au carbonyle puis élimination d’eau. Un intermédiaire carbinolamine porte simultanément OH et groupe azoté sur le même carbone.
Une acidité modérée peut aider les transferts de proton et le départ de l’eau. Une acidité excessive protonne l’amine et réduit son pouvoir nucléophile. Le profil de vitesse peut donc dépendre du pH de manière non monotone.
Une amine secondaire peut conduire à une énamine si un hydrogène en position alpha est disponible. Imine et énamine ne sont pas synonymes : leurs doubles liaisons et leur réactivité diffèrent.
5. Réduction et chimie en alpha
Réduire un aldéhyde conduit à un alcool primaire ; réduire une cétone conduit à un alcool secondaire, dans les transformations usuelles du carbonyle. Les réactifs réducteurs diffèrent par puissance et sélectivité : leur nom et les conditions doivent être pris en compte.
Les hydrogènes en position alpha d’un carbonyle sont plus acides que ceux d’un alcane simple, car l’énolate formé peut délocaliser sa charge. Un énol et un carbonyle sont des tautomères : un proton et une liaison pi changent de position. Ce ne sont pas de simples formes mésomères, puisque les noyaux ne restent pas tous au même endroit.
Un énolate peut être nucléophile au carbone et participer à une formation de liaison carbone-carbone. Dans une condensation aldolique, une addition crée un produit bêta-hydroxycarbonylé ; une déshydratation ultérieure peut former une insaturation conjuguée. La disponibilité d’un hydrogène alpha est un point de départ essentiel.
6. Stéréochimie et exemple intégré
L’attaque sur un carbonyle plan peut se faire sur deux faces. Si elle crée un centre chiral dans un environnement achiral et symétrique, les deux énantiomères peuvent être formés en proportions égales. Un centre chiral déjà présent ou un catalyseur chiral peut modifier cette égalité.
Pour réduire la butan-2-one en butan-2-ol, le bilan remplace C=O par CH−OH. Le carbone 2 devient lié à H, OH, méthyle et éthyle : c’est un centre stéréogène. Le bilan de réduction ne suffit pas à garantir un seul énantiomère.
- Repérer le carbone électrophile
- Adapter l’activation au milieu
- Ajouter le nucléophile
- Transférer les protons
- Examiner l’équilibre final
Schéma de principe : lire les conditions et les limites dans le texte.
Le dernier produit peut rester un produit d’addition ou évoluer vers une imine ou un acétal ; il faut poursuivre le mécanisme selon les conditions.
Développement : addition carbonée, tautomérie et contrôle expérimental
Construire une liaison carbone-carbone
Un équivalent de carbanion peut attaquer le carbone d’un aldéhyde ou d’une cétone. Après protonation de l’alcoolate, une nouvelle liaison carbone-carbone est conservée. Le produit alcoolique contient donc davantage de carbones que le substrat carbonylé.
Dans un exemple schématique, ajouter un groupe méthyle nucléophile à l’éthanal conduit après traitement adapté à un alcool à trois carbones, le propan-2-ol. Le carbone du carbonyle devient le carbone portant OH ; il ne disparaît pas.
Des réactifs organométalliques utilisés pour ce type de transformation sont incompatibles avec des donneurs de protons comme l’eau ou des OH libres. Une réaction acide-base peut consommer le réactif avant l’addition souhaitée. Identifier toutes les fonctions du substrat est donc nécessaire avant de prédire le produit.
Pourquoi une protection peut être nécessaire
Si une molécule porte un carbonyle et une autre fonction à transformer, un acétal peut masquer temporairement le carbonyle dans certaines conditions. La protection doit être stable pendant l’étape intermédiaire puis retirable sans détruire le reste.
Une stratégie de protection n’est pas automatiquement la meilleure : elle ajoute des étapes et des pertes possibles. Elle est justifiée lorsque la sélectivité directe ne suffit pas. Le mécanisme de protection et celui de déprotection doivent être compatibles avec les fonctions présentes.
La stabilité relative d’un acétal en milieu basique explique son utilité ; son hydrolyse acide aqueuse permet le retour au carbonyle. Une simple addition d’eau sans catalyse et sans conditions adaptées ne garantit pas une déprotection rapide.
Énolisation et perte de configuration
Un carbone alpha portant un hydrogène peut passer par un énol ou un énolate plan. Si ce carbone était stéréogène, sa reprotonation des deux faces peut diminuer la pureté configurative.
La racémisation éventuelle n’exige donc pas toujours une rupture de la liaison principale reliant le centre au squelette. Un transfert de proton accompagné de réorganisation électronique peut suffire. La possibilité dépend du pH, du temps, de la structure et de l’accessibilité des formes intermédiaires.
Une molécule sans hydrogène alpha ne suit pas cette énolisation ordinaire à ce site. Vérifier la présence de cet hydrogène est plus sûr que supposer que tous les carbonyles se comportent de la même manière.
Addition aldolique simple
L’énolate d’une molécule carbonylée peut attaquer le carbonyle d’une seconde. Le premier fournit le carbone nucléophile en alpha ; le second fournit le carbone électrophile. Après protonation, le produit porte un OH en position bêta du carbonyle conservé.
Le carbonyle de l’énolate initial est reconstitué dans les formes de produit usuelles. L’autre carbonyle devient l’alcool. Suivre les atomes permet de savoir quel oxygène et quel carbone occupent chaque fonction finale.
Une déshydratation peut ensuite donner un carbonyle alpha,bêta-insaturé. L’addition et la condensation avec perte d’eau doivent être distinguées ; l’absence d’une étape de déshydratation dans les conditions ne permet pas de l’ajouter arbitrairement au bilan.
Lire une expérience de formation d’imine
Si l’on retire l’eau, l’équilibre peut se déplacer vers l’imine. Si l’on ajoute beaucoup d’eau en milieu catalytique approprié, l’hydrolyse peut restaurer le carbonyle et l’amine. La vitesse et la position d’équilibre restent deux questions séparées.
La disparition d’une bande carbonyle et l’apparition d’un nouveau signal soutiennent la transformation, mais un mélange ou une réaction secondaire peut compliquer la lecture. Une mesure de conversion doit être complétée par une identification du produit attendu.
Référence complémentaire : OpenStax, additions aux aldéhydes et cétones.
Cas d’intégration : un carbonyle masqué peut réapparaître
Un aldéhyde réagit avec un alcool en milieu acide pour former un hémiacétal, puis un acétal lorsque les conditions favorisent cette transformation. Pourquoi parle-t-on d’addition pour la première étape, et pourquoi l’équilibre dépend-il de l’eau ? Relier ce mécanisme à la distinction entre formes ouverte et cyclique d’un ose.
Résolution et discussion
Le carbone du carbonyle est électrophile. Une attaque de l’alcool, facilitée par l’activation acide appropriée, conduit après transferts de protons à un carbone portant à la fois un groupe OH et un groupe OR. La liaison π du carbonyle a été consommée : c’est une addition. L’hémiacétal possède donc deux fonctions oxygénées sur le même carbone, mais elles ne sont pas identiques.
La poursuite vers l’acétal remplace le groupe OH par un deuxième groupe OR avec formation d’eau dans le bilan global. L’élimination de l’eau ou un excès d’alcool peuvent favoriser cette conversion. L’hydrolyse acide réalise le trajet inverse dans des conditions appropriées. Un catalyseur acide accélère les voies accessibles ; il ne dispense pas de considérer la composition imposant l’équilibre.
Dans un ose, un groupe hydroxyle de la même molécule peut attaquer le carbonyle et former un hémiacétal cyclique. Le carbone anciennement carbonylé devient anomérique. Les deux configurations accessibles à ce niveau expliquent les anomères, qui ne doivent pas être confondus avec l’ensemble des énantiomères D et L.
Si ce centre est engagé dans une liaison acétalique glycosidique, son comportement d’ouverture change. Il faut donc repérer la fonction réellement présente avant de déduire un caractère réducteur. La seule apparence cyclique ne suffit pas : l’existence d’un hémiacétal libre et l’équilibre avec la forme ouverte sont décisifs.
Application : compter les centres après addition
Dans un modèle d’addition de cyanure sur l’éthanal suivi de protonation, le carbone anciennement carbonylé porte OH, CN, CH3 et H. Ses quatre substituants sont différents : un centre stéréogène a été créé. Le carbonyle initial est plan ; dans un environnement achiral sans induction stéréochimique, les attaques des deux faces sont équivalentes et conduisent à un mélange racémique.
Avec la propanone, le produit correspondant porte OH, CN et deux groupes CH3 identiques. Le carbone devient tétraédrique, mais n’est pas stéréogène. Passer de trigonal plan à tétraédrique n’est donc pas synonyme de créer une chiralité.
Ce raisonnement compare les produits formellement attendus ; il ne constitue pas un protocole de manipulation. Si le substrat possède déjà un centre stéréogène ou si un catalyseur chiral intervient, les deux faces peuvent devenir non équivalentes et le résultat stéréochimique doit être réexaminé.
Approfondissement v0.4 : cartographier une aldolisation et choisir le bilan
Deux molécules d’éthanal, deux rôles
Numérotons l’éthanal donneur CH3-CHO : son carbone méthyle devient nucléophile après énolisation. Il attaque le carbone carbonylé d’une seconde molécule, l’accepteur. Après protonation, le produit est CH3-CH(OH)-CH2-CHO, soit le 3-hydroxybutanal. Le carbonyle du donneur est conservé ; celui de l’accepteur devient alcool.
Les deux molécules C2H4O donnent C4H8O2 : aucune eau n’est perdue dans cette étape d’addition. Une déshydratation ultérieure donne CH3-CH=CH-CHO, le but-2-énal, et H2O. Confondre aldolisation et déshydratation change à la fois la formule et le nombre d’insaturations du produit annoncé.
Le carbone porteur de OH dans le produit d’addition est stéréogène ; en conditions achirales simples, les deux énantiomères peuvent se former. La déshydratation efface ce centre en le rendant trigonal et peut créer une distinction E/Z sur la nouvelle double liaison. Une réaction peut ainsi supprimer un type de stéréochimie et en créer un autre.
Donneur énolisable, accepteur électrophile
Une espèce dépourvue d’hydrogène alpha ne peut pas fournir cet énolate par simple déprotonation à ce site. Elle peut néanmoins être un accepteur carbonylé. À l’inverse, posséder un H alpha n’assure pas une aldolisation unique : deux carbonyles énolisables différents peuvent donner plusieurs combinaisons croisées et autocondensées.
Avant de proposer un produit unique, lister qui peut donner un énolate et qui peut être attaqué. Une sélection expérimentale peut reposer sur la préparation préalable d’un énolate, l’ajout contrôlé ou une différence de réactivité. Le seul mélange de deux noms d’aldéhydes ne justifie pas une sélectivité parfaite.
Une protection n’annule pas le bilan d’équilibre
Pour un carbonyle et un diol formant un acétal cyclique avec perte d’une molécule d’eau, le quotient comprend l’activité de l’eau. Retirer cette eau favorise le produit ; la remettre en excès, avec catalyse adaptée, favorise l’hydrolyse. Le catalyseur ne change pas K mais permet d’atteindre plus vite la composition déterminée par ces activités.
Si un protocole protège 80 % du carbonyle, réalise l’étape suivante à 90 % de rendement puis déprotège avec 90 % de récupération, le rendement global idéal des trois étapes vaut 64,8 %. Une protection améliore parfois la chimiosélectivité mais impose un coût matériel mesurable. Ce calcul ne choisit pas à lui seul la meilleure stratégie : il explicite ce qui est comparé.
Exercices progressifs
1. Quel atome du carbonyle est principalement électrophile ?
2. Quelle différence entre hémiacétal et acétal ?
3. Un énol est-il une forme mésomère de sa cétone ?
4. Quel alcool donne la réduction du propanal ?
5. Pourquoi une forte acidité peut-elle ralentir une formation d’imine ?
6. La réduction de la butan-2-one par un réducteur achiral peut-elle créer un centre stéréogène ?
7. Deux molécules de propanone peuvent donner par aldolisation CH3-CO-CH2-C(OH)(CH3)2. Vérifier formule et caractère stéréogène du carbone portant OH.
Corrections argumentées
1. Le carbone, appauvri par la polarisation vers l’oxygène.
2. L’hémiacétal porte OH et OR ; l’acétal porte deux OR sur le carbone concerné.
3. Non. La tautomérie déplace un proton, contrairement à la mésomérie.
4. Le propan-1-ol, alcool primaire issu de la réduction du groupe CHO.
5. Elle protonne l’amine, dont le doublet devient moins disponible pour attaquer le carbonyle.
6. Oui : le butan-2-ol porte au carbone 2 les groupes OH, H, CH3 et CH2CH3. En conditions achirales sans autre induction, les deux énantiomères sont attendus en proportions égales. La réduction de la propanone donne au contraire un carbone lié à deux CH3 identiques.
7. Deux C3H6O donnent C6H12O2 sans perte d’eau. Le carbone portant OH est lié à OH, CH2COCH3 et deux CH3 identiques : il n’est pas stéréogène. La présence d’un alcool tertiaire n’impose pas la chiralité.
Référence et périmètre
OpenStax, Organic Chemistry, réactions des carbonyles et dérivés. Rédaction originale ; les détails de réactifs exigibles sont à confronter au cours universitaire local.
Références du complément v0.4, consultées le 2 octobre 2026 : OpenStax, addition nucléophile aux carbonyles. Exemples et calculs originaux.
Partie 3 · Acides carboxyliques et dérivés
Prérequis et objectifs
Connaître carbonyle, acide-base et mécanisme d’addition. Ce cours explique pourquoi un dérivé d’acide peut remplacer un substituant au lieu de conserver un produit d’addition. Il relie la chimie des esters, amides et thioesters aux transferts biologiques d’acyle.
1. L’acide carboxylique
Un carboxyle associe C=O et OH sur le même carbone. Sa base conjuguée, le carboxylate, est stabilisée par délocalisation sur les deux oxygènes. L’acidité ne doit donc pas être interprétée comme celle d’un alcool simplement voisin d’une cétone.
Des groupes attracteurs stabilisent souvent davantage le carboxylate et renforcent l’acidité, surtout lorsqu’ils sont proches. Le pKa dépend du solvant et de l’environnement. Deux valeurs issues de solvants différents ne se comparent pas sans précaution.
En présence d’une base, une réaction acide-base peut dominer avant toute substitution. Ajouter une amine à un acide carboxylique forme souvent d’abord un sel ammonium-carboxylate. Cela ne donne pas automatiquement une amide à température ordinaire.
2. La substitution nucléophile d’acyle
Un dérivé d’acide porte un groupe susceptible d’être remplacé sur le carbone carbonylé. Le nucléophile attaque, la liaison pi s’ouvre et un intermédiaire tétraédrique se forme. La reformation du carbonyle s’accompagne ensuite du départ d’un substituant.
C’est une addition suivie d’une élimination, avec bilan de substitution. Pour un aldéhyde ou une cétone ordinaire, les groupes H ou carbonés attachés au carbonyle ne sont pas des groupes partants adaptés à cette voie simple : le produit reste généralement celui de l’addition.
L’aptitude du groupe partant et la donation électronique vers le carbonyle contribuent à la réactivité. Dans un classement introductif, chlorures d’acyle et anhydrides sont souvent plus réactifs que les esters, eux-mêmes plus réactifs que les amides comparables. Ce classement dépend des conditions et des mécanismes.
3. Estérification et hydrolyse
L’estérification entre acide carboxylique et alcool en catalyse acide est réversible. Le mécanisme utilise activation du carbonyle, attaque de l’alcool, transferts de proton et départ d’eau. Retirer l’eau ou utiliser un excès d’un réactif peut favoriser l’ester.
L’hydrolyse acide suit le sens inverse global. Un catalyseur acide accélère les deux directions ; il ne change pas seul la position d’équilibre. Le choix du milieu aqueux ou alcoolique et les proportions déplacent la composition.
L’hydrolyse basique d’un ester, ou saponification, forme un carboxylate et un alcool. La déprotonation du produit acide contribue à tirer le bilan vers les produits. On obtient le carboxylate dans le milieu basique ; une acidification ultérieure est nécessaire pour isoler l’acide neutre.
Un triacylglycérol comporte trois fonctions ester : son hydrolyse complète produit du glycérol et trois chaînes acyles sous la forme déterminée par le milieu. Il ne contient pas trois molécules de glycérol.
4. Amides et liaison peptidique
Dans une amide, le doublet de l’azote est délocalisé vers le carbonyle. Cela réduit son aptitude à capter un proton sur N et diminue l’électrophilie du carbone par rapport à certains dérivés plus activés.
Le caractère partiellement double de C−N restreint la rotation et favorise la planéité locale. La liaison peptidique est une amide : ses propriétés géométriques ne sont pas celles d’une liaison simple C−N entièrement libre.
Une amide peut être hydrolysée, mais les conditions chimiques sont généralement plus contraignantes que pour un ester comparable. Dans le vivant, des enzymes permettent cette hydrolyse à des vitesses adaptées sans changer le bilan thermodynamique.
La synthèse biologique d’une liaison peptidique ne consiste pas à mélanger deux acides aminés libres dans l’eau et attendre une élimination d’eau spontanée rapide. Elle utilise des substrats activés et une machinerie qui couple les étapes.
5. Thioesters et transferts biologiques
Un thioester porte C(=O)−S−R. La délocalisation et la stabilisation de l’ensemble diffèrent de celles d’un ester oxygéné. Les thioesters constituent des formes activées utiles pour transférer un groupe acyle, comme dans l’acétyl-CoA.
Dire « liaison riche en énergie » est un raccourci : la rupture d’une liaison seule demande de l’énergie. Le caractère favorable d’une hydrolyse vient du bilan complet, notamment de la stabilisation et de la solvatation des produits.
Un transfert d’acyle conserve le carbone carbonylé dans le groupe transféré. Pour suivre les atomes, on repère le fragment R−C(=O) et le nouvel hétéroatome qui lui est attaché. Cette méthode évite de confondre transfert d’acyle et transfert d’alkyle.
| Dérivé | Motif | Point clé |
|---|---|---|
| Ester | C(=O)OR | Hydrolyse acide ou basique |
| Amide | C(=O)NR2 | Délocalisation forte, rotation restreinte |
| Thioester | C(=O)SR | Transfert d’acyle biologique |
| Anhydride | C(=O)OC(=O) | Deux groupes acyle reliés |
- Identifier le carbonyle
- Ajouter le nucléophile
- Former le tétraèdre
- Rétablir C=O
- Libérer le groupe partant
Schéma de principe : lire les conditions et les limites dans le texte.
Le schéma condense les transferts de protons, qui doivent être explicités dans un mécanisme détaillé selon le milieu.
Développement : activer, hydrolyser et suivre les atomes
Pourquoi l’activation change la réaction
Dans un acide carboxylique, une base nucléophile peut d’abord retirer le proton de OH et former un carboxylate peu électrophile. Transformer l’acide en dérivé activé évite ce simple piégeage acide-base et améliore l’aptitude au départ d’un substituant.
Un chlorure d’acyle réagit souvent plus facilement avec un alcool ou une amine qu’un acide libre. La réaction peut libérer un acide qui protonne une partie du nucléophile ; un partenaire basique approprié peut être nécessaire pour maintenir une espèce nucléophile disponible.
L’activation a un coût et une sélectivité. Elle n’autorise pas à ignorer les autres fonctions : un substrat polyfonctionnel peut être acylé sur plusieurs sites, et les proportions dépendent de leur réactivité et de leur état de protonation.
Hydrolyse acide : rôle des transferts de proton
La protonation du carbonyle augmente son électrophilie. L’eau attaque, puis des transferts de proton rendent un groupe susceptible de partir sous forme neutre. La reformation du carbonyle et la régénération du catalyseur terminent le cycle.
Il serait incohérent de faire partir spontanément HO− d’un intermédiaire en milieu très acide alors qu’une protonation permet le départ d’eau. Le mécanisme doit choisir des espèces compatibles avec le pH annoncé.
Dans l’hydrolyse d’un ester, l’oxygène du groupe alcool et celui du carbonyle ne sont pas interchangeables à chaque étape. Un marquage isotopique peut suivre quel atome d’oxygène provient de l’eau et tester le mécanisme, en tenant compte d’éventuels échanges secondaires.
Hydrolyse basique : pourquoi le retour est limité
L’attaque de OH− forme un intermédiaire tétraédrique ; son effondrement libère un alcoolate et un acide, puis le transfert de proton conduit au carboxylate et à l’alcool. Cette dernière étape stabilise la situation dans le milieu basique.
Le carboxylate est moins électrophile que l’ester initial et ne réestérifie pas simplement l’alcool dans les mêmes conditions. La réaction n’est donc pas décrite comme un équilibre symétrique identique à l’estérification acide.
Après réaction, acidifier convertit le carboxylate en acide si le pH devient assez inférieur au pKa. Cette étape change l’état de protonation, pas le squelette carboné ni le nombre de carbones.
Transestérification
Un ester peut échanger son groupe alcool avec un autre alcool sous catalyse adaptée. Le bilan conserve le groupe acyle et remplace OR par OR′. L’excès d’alcool entrant ou l’élimination d’un produit peut déplacer l’équilibre.
Le terme transestérification ne décrit pas une réduction ou une oxydation. Le nombre d’oxydation du carbone acyle reste comparable dans le bilan. Confondre changement de groupe alkoxy et changement du carbonyle empêcherait de vérifier correctement la structure.
Peptides : hydrolyse et séquence
Hydrolyser un peptide rompt des liaisons amide et libère des fragments ou des acides aminés selon l’avancement. Une hydrolyse totale permet de connaître une composition en résidus mais détruit l’information d’ordre de la séquence.
Deux peptides de séquences différentes peuvent donc donner les mêmes proportions d’acides aminés après hydrolyse complète. Pour retrouver l’ordre, il faut des coupures partielles, des méthodes de séquençage ou d’autres informations complémentaires.
Une enzyme protéolytique reconnaît un environnement structural et chimique. La présence d’une liaison peptidique ne garantit pas la même vitesse d’hydrolyse à chaque position. Accessibilité, séquence voisine et conformation modulent la réaction.
Bilan contrôlé
Pour toute substitution d’acyle, entourer le fragment R−C(=O), marquer le nucléophile entrant et nommer le groupe sortant. Si le carbone acyle ou son oxygène disparaît sans justification, le mécanisme ou le dessin du produit doit être revu.
Cas d’intégration : hydrolyser n’est pas seulement ajouter de l’eau
Comparer l’hydrolyse d’un ester en milieu acide et sa saponification en milieu basique. Les deux transformations peuvent rompre la même liaison acyle-oxygène dans leurs mécanismes usuels. Pourquoi leurs bilans et leurs possibilités de retour ne sont-ils pas identiques ?
Résolution et discussion
En milieu acide, le carbonyle est activé par protonation et l’eau participe à l’attaque nucléophile. Des transferts de protons rendent possible le départ d’un alcool. Le bilan produit un acide carboxylique et un alcool. La transformation est réversible : dans d’autres conditions de composition, l’estérification peut reformer l’ester. Un excès d’eau contribue à favoriser l’hydrolyse.
En milieu basique, l’ion hydroxyde attaque le carbonyle ; après passage par un intermédiaire tétraédrique, l’élimination conduit au système acide-alcoolate, puis un transfert de proton forme principalement un carboxylate et l’alcool. Le piégeage sous forme carboxylate favorise fortement le bilan de saponification dans les conditions usuelles. L’hydroxyde n’est pas simplement un catalyseur retrouvé intact dans ce bilan global : un équivalent est consommé par fonction ester hydrolysée.
Une acidification ultérieure du milieu permet de convertir le carboxylate en acide carboxylique. Cette étape de traitement doit être distinguée de l’étape d’hydrolyse. Écrire directement l’acide comme unique espèce majoritaire dans une solution fortement basique ferait perdre la cohérence acido-basique.
Dans un triacylglycérol, trois fonctions ester peuvent ainsi conduire à du glycérol et trois carboxylates dans une hydrolyse complète. Le nombre de fonctions impose la stœchiométrie. La nature des chaînes grasses influence les propriétés des produits, mais ne modifie pas le fait qu’il faut traiter séparément chacune des trois liaisons esters.
Application : suivre l’oxygène du groupe alkoxy
Considérons CH3−C(=O)−O−CH2CH3, où O désigne un oxygène repéré, sans changer sa réactivité. Dans le mécanisme usuel de saponification par substitution d’acyle, OH− attaque le carbone carbonylé. L’intermédiaire tétraédrique se réorganise en rompant la liaison entre ce carbone et O*.
Le fragment sortant est donc O−CH2CH3 sous forme alcoolate, puis il est protoné : le repère se retrouve dans l’éthanol. La liaison O−CH2 n’a pas été rompue. Le groupe acétyle devient carboxylate dans le milieu basique.
Cette cartographie distingue une coupure acyle-oxygène d’une coupure alkyle-oxygène. Elle vaut pour le mécanisme annoncé et non pour toutes les conditions d’hydrolyse possibles. Un traçage réel demanderait également de contrôler les échanges d’oxygène avec le solvant ; le repère graphique montre ici le trajet mécanistique supposé.
Lecture visuelle : Liaison peptidique : un motif plan, sans rotation libre
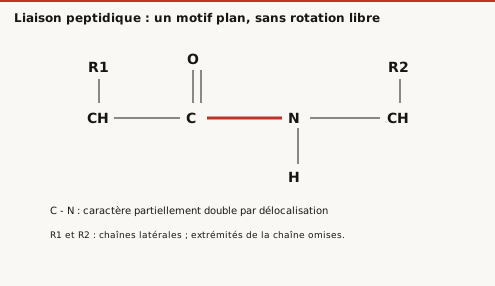
Question de lecture. Le trait C-N représente-t-il une liaison double pure ou une liaison simple librement rotative ?
Correction. Ni l’une ni l’autre : le caractère partiellement double limite la rotation. Les angles autour des liaisons adjacentes au carbone alpha participent à la conformation du squelette.
Approfondissement v0.4 : transfert d’acyle et lecture de fragments
Séparer transfert du groupe et neutralisation
Un chlorure d’acyle RCOCl réagit avec une amine primaire R′NH2 pour former RCONHR′. Le fragment RCO est conservé ; Cl est remplacé par l’azote. Le bilan formel libère aussi HCl. Si l’amine sert elle-même à piéger cet acide, une seconde molécule est protonée : RCOCl + 2R′NH2 → RCONHR′ + R′NH3+ + Cl−.
La deuxième amine n’est pas incorporée dans l’amide. Elle joue un rôle acido-basique, alors que la première joue le rôle nucléophile. En présence d’une autre base adaptée, la stœchiométrie de l’amine peut changer. Cette distinction explique pourquoi un calcul fondé sur « un groupement N dans le produit » peut sous-estimer la quantité de réactif nécessaire dans le bilan choisi.
Pourquoi un amide n’est pas un donneur d’acyle équivalent
Pour remplacer un groupe sur un carbonyle, il faut considérer l’étape d’addition et l’étape d’élimination. La donation du doublet de N vers C=O diminue l’électrophilie du carbonyle amidique ; un anion amide serait aussi un mauvais groupe partant dans beaucoup de conditions. L’activation ou une catalyse appropriée doit résoudre ces difficultés.
Une enzyme peut stabiliser un état de transition et organiser des transferts de proton, mais elle ne rend pas favorable un bilan thermodynamique défavorable simplement en accélérant la réaction. Une synthèse d’amide biologique utilise des substrats activés et des couplages. Lire le bilan avec ATP ou un ester activé évite d’attribuer au catalyseur une création d’énergie.
Composition et séquence : un problème inverse
Un tétrapeptide contient Ala, Gly, Ser et Val, chacun une fois. Une hydrolyse totale donne cette composition mais permet encore 4! = 24 ordres possibles si aucune autre information n’est disponible. Des fragments obtenus par coupures partielles, Ala-Gly-Ser et Gly-Ser-Val, se chevauchent sur Gly-Ser et reconstituent Ala-Gly-Ser-Val.
Il faut connaître l’orientation N vers C des fragments. Le recouvrement ne consiste pas à additionner leurs longueurs : trois plus trois moins deux donne quatre résidus uniques. Un fragment contradictoire pourrait indiquer un mélange, une erreur d’identification ou une coupure supplémentaire, et doit être expliqué.
Un peptide linéaire de n résidus possède n − 1 liaisons peptidiques. Son hydrolyse totale consomme donc n − 1 molécules d’eau dans le bilan formel, indépendamment des transferts de proton imposés par le pH. Un peptide cyclique de n résidus possède n liaisons à ouvrir : la topologie doit être identifiée avant le comptage.
Exercices progressifs
1. Pourquoi une amine et un acide carboxylique ne donnent-ils pas immédiatement une amide ?
2. Quel produit carboxylique domine après saponification en milieu basique ?
3. Une liaison peptidique tourne-t-elle librement comme toute liaison simple ?
4. Combien de fonctions ester possède un triacylglycérol ?
5. Pourquoi est-il inexact de dire que casser une liaison libère toujours de l’énergie ?
6. L’hydrolyse totale de 0,20 mmol de triacylglycérol en milieu basique consomme combien de mmol de OH− dans le bilan de saponification ?
7. Deux fragments orientés N→C sont Val-Ala-Gly et Ala-Gly-Ser-Leu. Quel peptide minimal expliquent-ils et combien de liaisons peptidiques comporte-t-il ?
Corrections argumentées
1. Le transfert de proton forme souvent d’abord un sel ; former l’amide demande une activation ou des conditions appropriées.
2. Le carboxylate, puisque l’acide serait déprotoné dans ce milieu.
3. Non. La délocalisation lui confère un caractère partiellement double.
4. Trois, reliant trois groupes acyle aux trois OH du glycérol.
5. Rompre une liaison isolée coûte de l’énergie. Le bilan favorable d’une réaction dépend des liaisons formées et de l’ensemble des stabilisations des produits.
6. 0,60 mmol, car chaque molécule comporte trois fonctions ester consommant chacune un équivalent de OH−. Les produits du bilan sont 0,20 mmol de glycérol et 0,60 mmol de carboxylates, avant toute acidification.
7. Le chevauchement Ala-Gly donne Val-Ala-Gly-Ser-Leu, soit 3 + 4 − 2 = 5 résidus. Le peptide linéaire minimal comporte 4 liaisons peptidiques. Des répétitions ou un mélange demanderaient d’autres données ; la réponse concerne le modèle minimal annoncé.
Références et périmètre
OpenStax, substitution nucléophile d’acyle, chimie des halogénures d’acyle. Exemples originaux, niveau introductif de majeure PASS.
Références du complément v0.4, consultées le 2 octobre 2026 : OpenStax, substitution nucléophile d’acyle. Exemples et calculs originaux.
Partie 4 · Alcools, amines, hétérocycles et identification
Prérequis et objectifs
Savoir reconnaître les fonctions, compter les insaturations et lire une formule. L’objectif est de combiner réactivité et données spectrales pour proposer une structure, en distinguant indice compatible et preuve suffisante.
1. Alcools et phénols
Un alcool primaire possède un carbone porteur de OH lié à un seul autre carbone ; un secondaire à deux ; un tertiaire à trois. Cette classification guide l’oxydation. Dans les conditions usuelles, un alcool primaire peut donner un aldéhyde puis un acide ; un secondaire donne une cétone. Un alcool tertiaire ne s’oxyde pas de la même manière sans rupture de squelette, car il ne porte pas l’hydrogène nécessaire sur ce carbone.
Le groupe OH est un mauvais groupe partant sous forme HO−. Une protonation ou une transformation en meilleur groupe partant peut permettre substitution ou élimination. Le mécanisme dépend ensuite de l’encombrement, du milieu et de la stabilité d’éventuels intermédiaires.
Dans un phénol, OH est directement attaché à un noyau aromatique. Le phénolate peut délocaliser sa charge ; le phénol est donc généralement plus acide qu’un alcool aliphatique simple. Un alcool benzylique, dont OH se trouve sur un carbone voisin du cycle, n’est pas un phénol.
2. Amines et hétérocycles azotés
Une amine peut être primaire, secondaire ou tertiaire selon le nombre de groupes carbonés attachés à l’azote. Cette classification ne correspond pas au classement du carbone porteur d’un alcool. L’ammonium quaternaire possède quatre groupes carbonés et une charge positive permanente dans sa formule.
La basicité dépend de la disponibilité du doublet, de la solvatation et de la stabilité de l’acide conjugué. Une aniline peut délocaliser son doublet vers le cycle et se montre moins basique qu’une amine aliphatique comparable.
Dans la pyridine, le doublet de l’azote reste hors du sextet aromatique et peut être protoné sans retirer ce sextet. Dans le pyrrole, le doublet contribue à l’aromaticité ; sa protonation sur N perturberait cette stabilisation. La présence d’un azote ne suffit donc pas à prédire une basicité élevée.
3. Infrarouge : identifier des motifs
La spectroscopie infrarouge observe des transitions vibrationnelles. Une vibration doit modifier le moment dipolaire pour être active en IR. Les bandes dépendent du type de liaison, de la masse des atomes et de l’environnement.
Une bande forte autour de 1700 cm-1 évoque souvent un carbonyle, avec des déplacements selon conjugaison et fonction. Une large bande O−H peut indiquer un alcool ou un acide ; l’allure et la région concernée aident à distinguer les cas. Les valeurs sont des zones indicatives, pas des numéros exacts identiques pour toutes les molécules.
L’absence d’une bande attendue peut exclure une structure si la qualité et les conditions de mesure sont suffisantes. La présence d’une bande ne suffit généralement pas à identifier une molécule entière, car de nombreuses structures partagent la même fonction.
4. RMN du proton : environnements et voisinage
Un signal de RMN correspond à un ensemble de protons équivalents dans les conditions de l’expérience. Le déplacement chimique reflète leur environnement électronique ; l’intégration donne un rapport de nombres de protons dans un spectre convenablement acquis.
Dans les systèmes simples de premier ordre, n protons voisins équivalents peuvent scinder un signal en n + 1 raies. Cette règle n’est pas universelle : couplages multiples, protons non équivalents, échange et proximité des déplacements compliquent les spectres.
Un groupe éthyle CH3−CH2− donne souvent un triplet pour CH3 et un quadruplet pour CH2, avec intégrations 3:2, si les conditions de premier ordre s’appliquent. Un proton OH peut être large et ne pas montrer le couplage attendu à cause des échanges.
Le nombre de signaux ne correspond pas nécessairement au nombre de carbones portant des H : une symétrie peut rendre plusieurs sites équivalents. Inversement, deux hydrogènes d’un même CH2 peuvent être non équivalents dans un environnement approprié.
5. Résolution intégrée
Pour une formule C3H6O, l’indice d’insaturation est un. Une forte bande carbonyle exclut alors une simple structure cyclique saturée portant un éther si l’attribution est fiable. Un signal caractéristique d’un proton aldéhydique orienterait vers le propanal ; son absence et un singulet de six protons équivalents orienteraient vers la propanone.
Chaque étape réduit les possibilités : formule, indice, fonction, nombre d’environnements, intégrations puis couplages. Il faut ensuite vérifier que la structure explique toutes les données, et non seulement la bande la plus reconnaissable.
La spectrométrie de masse apporte notamment masse moléculaire et fragments, mais un même pic peut correspondre à plusieurs fragments ou formules selon la résolution. Elle complète les autres méthodes plutôt qu’elle ne remplace automatiquement la lecture structurale.
6. Réactivité comme contrôle
Une structure proposée comme cétone devrait subir une réduction adaptée en alcool secondaire. Une structure d’acide peut réagir avec une base selon son pKa. Une expérience de dérivatisation peut soutenir l’identification, à condition que le résultat soit spécifique et que les témoins soient adéquats.
- Vérifier la formule
- Calculer les insaturations
- Repérer les fonctions IR
- Lire intégrations et couplages
- Tester toutes les données
Schéma de principe : lire les conditions et les limites dans le texte.
Le schéma est une méthode de convergence. Une donnée contradictoire ne doit pas être écartée pour sauver la première hypothèse.
Développement : résoudre une identification avec plusieurs preuves
Cas C4H8O2
Une formule C4H8O2 possède un indice d’insaturation de un. Une bande carbonyle et l’absence d’une large bande OH orientent vers certains esters ou autres structures carbonylées, sans décider à elles seules.
Une RMN montrant un triplet de trois protons et un quadruplet de deux protons compatibles avec un groupe éthyle, plus un singulet de trois protons, peut être cohérente avec l’éthanoate d’éthyle. Le CH2 proche de l’oxygène apparaît dans une zone plus déblindée qu’un CH2 alkyle ordinaire, tandis que le méthyle voisin du carbonyle n’a pas de proton directement sur le carbone carbonylé pour le scinder par la règle simple.
La proposition doit expliquer huit hydrogènes au total, quatre carbones et deux oxygènes. Une structure utilisant neuf hydrogènes ou deux carbonyles doit être rejetée malgré une ressemblance partielle du spectre.
Intégration relative et nombre absolu
Une intégration 3:2:3 donne un rapport. Si la formule brute n’est pas connue, ce rapport pourrait correspondre à des multiples selon le cas. La masse moléculaire et la formule permettent de fixer l’échelle.
Les protons échangeables peuvent intégrer de façon moins fiable selon les conditions. Un signal large d’OH absent ou faible n’autorise pas toujours à exclure un alcool ; il faut examiner le solvant, l’échange et l’ensemble des données.
La saturation du détecteur, un mauvais délai de relaxation ou une ligne de base imparfaite peuvent perturber la quantification. Une RMN destinée à l’identification qualitative n’est pas automatiquement une mesure quantitative parfaite.
Couplages et symétrie
Deux protons proches dans la formule ne sont pas forcément couplés de manière visible, et des protons plus éloignés peuvent parfois montrer un couplage. La règle n + 1 est un modèle de premier ordre adapté à des voisins équivalents.
Les deux H d’un CH2 adjacent à un centre chiral peuvent avoir des environnements différents. Ils peuvent alors donner des signaux et couplages plus complexes qu’un simple « groupe de deux hydrogènes ». Cette observation est une conséquence de la stéréochimie, pas une erreur de formule.
Un plan de symétrie peut au contraire rendre équivalents deux groupes méthyle situés à des endroits dessinés différents. Compter les signaux exige donc une analyse de symétrie et de mobilité sur l’échelle de temps de la mesure.
IR et force des liaisons
La fréquence de vibration dépend de la force de rappel et de la masse réduite des atomes impliqués. Remplacer H par un isotope plus lourd peut déplacer une bande vers une fréquence plus faible, ce qui illustre le lien entre masse et vibration.
La conjugaison peut modifier la distribution électronique d’un carbonyle et déplacer sa bande. Les liaisons hydrogène peuvent élargir et déplacer les bandes OH. Une table de fréquences est donc un guide par familles, pas un code-barres exact indépendant du milieu.
Contrôle par transformation chimique
Réduire sélectivement un carbonyle et observer l’apparition d’un OH peut renforcer une hypothèse. Mais si plusieurs fonctions sont réductibles, le produit ne peut être prédit sans connaître la sélectivité du réactif.
Une extraction acide-base peut aussi distinguer des comportements : une amine protonée passe plus facilement dans une phase aqueuse appropriée, puis peut être régénérée sous forme neutre après changement de pH. Cette opération repose sur des équilibres de protonation et de distribution, et non sur une transformation irréversible du squelette.
Une preuve solide associe ainsi formule, spectres et réactivité cohérente. Si une donnée reste inexpliquée, il faut conserver une réserve sur l’identification plutôt que la retirer du raisonnement.
Référence complémentaire : OpenStax, nature des absorptions RMN.
Cas d’intégration : assembler des indices spectraux
Une molécule de formule C3H6O donne une bande infrarouge intense attribuable à C=O. Sa RMN proton comporte, dans les conditions simplifiées de l’exercice, un seul signal intégrant pour six hydrogènes. Proposer une structure compatible et discuter ce qui rend cette proposition plus solide qu’une simple reconnaissance de bande.
Résolution et discussion
La formule présente une insaturation par rapport à C3H8O. Le carbonyle peut expliquer cette insaturation. Parmi les structures carbonylées usuelles de cette formule figurent le propanal et la propanone. Dans la propanone, les deux groupes méthyle sont équivalents par symétrie et totalisent six hydrogènes. Le carbone central ne porte aucun proton ; aucun groupe voisin de protons non équivalents ne produit la multiplicité attendue d’une chaîne éthyle simple. Un seul signal est donc compatible avec cette structure.
Le propanal comporterait plusieurs environnements, dont un proton aldéhydique. Son absence et l’intégration globale rendent cette proposition moins cohérente avec les données. La bande C=O seule n’aurait pas suffi à départager les deux molécules. C’est l’accord entre formule, fonction et symétrie qui renforce l’identification.
Dans un cas réel, la pureté, la résolution, le solvant et le domaine spectral doivent être considérés. Deux signaux peuvent se superposer ; un signal d’impureté peut être pris pour celui de la molécule. L’intégration fournit des rapports, dont la conversion en nombres absolus d’hydrogènes utilise d’autres informations.
Une proposition finale doit expliquer tous les indices disponibles et ne pas seulement reconnaître celui qui convient. L’absence d’un signal attendu est parfois aussi informative que la présence d’une bande, à condition que la méthode ait réellement permis de le détecter. Cette condition de sensibilité limite tout argument fondé sur une absence.
Application : vérifier qu’un triplet et un quartet vont ensemble
Dans le modèle du premier ordre, un groupe CH3−CH2 isolé donne souvent un triplet de trois protons et un quartet de deux protons. Les espacements entre raies correspondent à une même constante de couplage J, exprimée en hertz. Ce contrôle relie les signaux : l’intégration 3:2 seule ne prouve pas qu’ils soient voisins.
Un triplet avec J = 7,0 Hz et un quartet avec J = 7,0 Hz sont compatibles avec un couplage mutuel. Un triplet à 7,0 Hz et un quartet à 12,0 Hz ne doivent pas être assemblés automatiquement en un même fragment éthyle simple. D’autres couplages, des effets de second ordre ou un mélange peuvent être en cause.
Les positions des signaux sont exprimées en déplacement chimique, en ppm ; les espacements de couplage se comparent en Hz. Confondre ces deux unités transforme une lecture qualitative correcte en calcul incorrect.
Approfondissement v0.4 : équivalence des protons et cohérence spectrale
Remplacer un hydrogène pour tester son équivalence
Pour comparer les deux H d’un CH2, on peut imaginer remplacer séparément chacun par un isotope repère. Si les deux produits sont identiques, les H sont homotopiques. S’ils sont énantiomères, ils sont énantiotopiques et peuvent être équivalents en milieu achiral. S’ils sont diastéréoisomères, les H sont diastéréotopiques et peuvent avoir des déplacements différents même en milieu achiral.
Ce test n’exige pas que le remplacement soit réalisé expérimentalement. Il relie une question de RMN à la symétrie. Un CH2 adjacent à un centre stéréogène fournit souvent le troisième cas ; compter automatiquement « un CH2 = un signal de deux protons » peut alors masquer un système plus complexe.
Déplacement en ppm et couplage en hertz
Deux protons dont les déplacements diffèrent de 0,10 ppm sont séparés de 40 Hz sur un appareil à 400 MHz, et de 60 Hz à 600 MHz. Leur constante de couplage J, par exemple 8 Hz, ne devient pas 12 Hz du seul fait du changement de champ. Le rapport Δν/J passe ici de 5 à 7,5 : une description de premier ordre devient généralement plus favorable lorsque cette séparation relative augmente.
Un déplacement chimique compare le blindage à une référence ; un couplage renseigne sur une interaction entre spins. Les unités et les dépendances instrumentales différentes expliquent pourquoi un changement d’appareil peut simplifier l’allure d’un multiplet tout en conservant les mêmes voisins chimiques.
Exemple original de convergence
Une formule C3H8O donne un indice d’insaturation nul. Le spectre IR indique O-H. Dans le modèle de premier ordre, la RMN montre six protons en doublet et un proton en septuplet, plus un proton échangeable. Les six protons correspondent à deux CH3 équivalents voisins du même CH ; celui-ci est couplé aux six voisins et donne sept raies. La structure compatible est le propan-2-ol.
Le propan-1-ol demanderait plusieurs environnements de CH2 et ne justifierait pas directement ce motif 6:1. Le méthoxyéthane serait compatible avec la formule mais pas avec le OH attribué, et produirait une autre connectivité spectrale. La conclusion vient de l’accord des données, non de la reconnaissance isolée d’un septuplet.
Quand une absence est informative
L’absence de proton aldéhydique exclut un aldéhyde seulement si le domaine correspondant a été acquis avec une sensibilité suffisante. L’absence de signal OH est moins décisive si l’échange l’élargit fortement. Un argument négatif doit donc nommer la capacité de détection attendue. Une structure proposée reste provisoire si elle n’explique pas une intégration ou une multiplicité fiable.
Exercices progressifs
1. Quel produit usuel résulte de l’oxydation d’un alcool secondaire ?
2. Pourquoi le pyrrole est-il peu basique sur son azote ?
3. Un triplet intégrant pour trois protons prouve-t-il seul la présence d’un groupe éthyle ?
4. C3H6O possède combien de degrés d’insaturation ?
5. Pourquoi un proton OH peut-il ne pas respecter la règle n + 1 ?
6. Sur un appareil à 400 MHz, deux raies d’un multiplet sont séparées de 0,020 ppm. Quel est leur écart en hertz ?
7. Sur deux appareils à 300 et 600 MHz, un couplage reste égal à 9 Hz. Quels sont les espacements correspondants en ppm ?
Corrections argumentées
1. Une cétone, en conservant le squelette dans l’oxydation classique.
2. Le doublet participe à l’aromaticité ; il est moins disponible pour une protonation sur N.
3. Non. C’est un indice à confronter aux autres signaux, notamment un partenaire CH2 et aux conditions de couplage.
4. Un : (2 × 3 + 2 − 6)/2 = 1.
5. L’échange de protons avec le milieu peut moyenner ou effacer les couplages observables.
6. Une ppm correspond à 400 Hz à cette fréquence ; l’écart vaut 0,020 × 400 = 8,0 Hz. Cet écart peut représenter J dans un multiplet du premier ordre ; il ne s’agit pas du déplacement chimique de tout le signal.
7. À 300 MHz : 9/300 = 0,030 ppm ; à 600 MHz : 9/600 = 0,015 ppm. Le même J occupe deux fois moins de ppm au champ deux fois plus élevé. Cela ne signifie pas que l’interaction entre spins a été divisée par deux.
Références et périmètre
OpenStax, Organic Chemistry, présentation des fonctions carbonylées, règles de configuration. Les zones spectrales sont des repères pédagogiques ; l’interprétation précise demande spectres, solvant et appareil.
Référence ciblée : OpenStax, couplage spin-spin en RMN du proton.
Références du complément v0.4, consultées le 2 octobre 2026 : OpenStax, couplage RMN du proton. Exemples et calculs originaux.
Partie 5 · Alcools, amines et fonctions soufrées : relier structure et réactivité
Prérequis et objectifs
Connaître liaisons covalentes, charges formelles, pKa, nucléophile, électrophile, substitution et élimination. Ce cours complète les mécanismes des cours 02-01, partie 3 à 02-02, partie 3 en suivant les fonctions oxygénées, azotées et soufrées rencontrées dans les biomolécules. Il apprend à choisir le site réactif, à distinguer protonation et transformation du squelette, puis à vérifier charges, atomes et sélectivité. Les réactifs évoqués servent à raisonner sur les transformations ; le texte n’est pas un protocole de manipulation.
Une même molécule peut porter plusieurs fonctions. Les reconnaître est une première étape ; prédire laquelle réagit exige de préciser son état de protonation et les conditions. Les exercices utilisent des valeurs de pKa fournies pour isoler ce raisonnement, sans prétendre reproduire tous les effets d’un environnement protéique.
1. Classer sans confondre les substituants
Un alcool R-OH porte son OH sur un carbone saturé. Le caractère primaire, secondaire ou tertiaire décrit le nombre de carbones liés au carbone portant OH. Dans le propan-2-ol, ce carbone est lié à deux autres carbones : l’alcool est secondaire. Dans le 2-méthylpropan-2-ol, il en porte trois : il est tertiaire. Le nombre total de carbones de la molécule ne donne pas cette classe.
Un phénol porte OH directement sur un cycle aromatique ; un énol sur un carbone de double liaison. Ces environnements modifient la stabilité des formes ionisées et la réactivité. Un éther R-O-R′ ne possède pas de liaison O-H ; il ne peut donc pas perdre ce proton comme un alcool.
Pour une amine, primaire, secondaire et tertiaire comptent les groupes carbonés directement liés à l’azote : RNH2, R2NH et R3N. Un ammonium quaternaire R4N+ n’a pas de doublet libre sur cet azote. Cette classification diffère de celle des alcools. Une amide R-CO-NH2 porte un azote lié à un carbonyle ; elle ne doit pas être traitée comme une alkylamine isolée.
2. Séparer acidité, basicité et nucléophilie
Une base accepte un proton dans un équilibre ; un nucléophile fournit un doublet à un centre électrophile dans une réaction. Les deux propriétés peuvent avoir une origine électronique commune mais ne mesurent pas la même chose. Le pKa renseigne sur un équilibre acido-basique ; une vitesse de substitution dépend aussi du solvant, de l’encombrement et du partenaire électrophile.
Pour BH+ ⇌ B + H+, le rapport B/BH+ vaut 10pH−pKa. Avec pKa = 9,5 et pH = 7,5, ce rapport vaut 0,01 : la fraction neutre B est 0,01/1,01 ≈ 0,99 %. La majorité protonée ne possède plus le doublet de l’amine neutre disponible de la même façon. Une modification de pH peut donc changer le nombre de molécules réactives sans changer leur squelette carboné.
Pour ROH ⇌ RO− + H+, la déprotonation forme un alcoolate. Le proton d’un alcool ordinaire est beaucoup moins acide que celui d’un acide carboxylique. Il faut utiliser le pKa du bon couple et dans un milieu comparable. Le pKa de RNH3+ ne décrit pas la difficulté d’arracher un proton N-H à RNH2 : ces deux déprotonations produisent des espèces différentes.
3. Réagir sur O-H ou sur C-O
Une déprotonation de ROH modifie O-H sans couper C-O. L’alcoolate obtenu peut attaquer un électrophile ; sa formation n’a pas transformé l’alcool en carbocation. Pour prévoir les produits, indiquer la liaison qui se rompt plutôt que retenir seulement « réaction d’un alcool ».
Dans une substitution au carbone, OH− est généralement un mauvais groupe partant. La protonation peut transformer le groupe en eau partante. Les voies accessibles dépendent alors du substrat : un carbocation tertiaire est plus plausible qu’un carbocation primaire ordinaire. Substitution et élimination peuvent être concurrentes ; température, nucléophile et milieu comptent.
Une activation de l’oxygène sous forme d’un bon groupe partant peut conserver initialement la liaison C-O et la géométrie du carbone. Une substitution SN2 ultérieure au carbone provoque ensuite l’inversion géométrique. Le bilan stéréochimique doit être suivi étape par étape. Inversion de géométrie et changement de lettre R/S ne sont pas synonymes automatiques, car les priorités CIP peuvent changer avec les substituants.
4. Oxydation des alcools : suivre le carbone concerné
L’oxydation d’un alcool primaire peut conduire à un aldéhyde puis à un acide carboxylique selon les conditions. Celle d’un alcool secondaire conduit classiquement à une cétone. Un alcool tertiaire n’a pas d’hydrogène sur le carbone portant OH ; il ne donne pas simplement une cétone conservant les trois liaisons carbone-carbone par le même mécanisme d’oxydation douce.
- Alcool primaire : aldéhyde puis acide carboxylique
- Alcool secondaire : cétone
- Alcool tertiaire : carbone portant OH sans hydrogène
Repères complémentaires, sans ordre ni lien de cause.
Pour CH3-CH2OH → CH3-CHO, le bilan retire deux hydrogènes : un porté par le carbone fonctionnel et un porté par l’oxygène. Une liaison C-H et une liaison O-H disparaissent, tandis que la liaison C-O devient double. Une demi-équation en milieu acide peut s’écrire CH3CH2OH → CH3CHO + 2 H+ + 2 e−. Les atomes et les charges sont conservés. Le nom « oxydation » ne signifie pas qu’une molécule de dioxygène doit nécessairement apparaître comme réactif immédiat.
Dans une réaction enzymatique utilisant NAD+, le transfert d’équivalents réducteurs peut former du NADH. Il faut distinguer la transformation organique et le mécanisme de régénération du coenzyme. Une petite quantité de NAD+ ne soutient un grand flux que si le NADH peut être réoxydé par une autre réaction compatible.
5. Amines : disponibilité du doublet et résonance
Une alkylamine peut utiliser le doublet de l’azote pour capter H+ ou former une liaison avec un électrophile. La protonation est réversible et change la charge ; elle n’ajoute pas un groupe carboné. Une alkylation ajoute au contraire une liaison N-C. Le produit peut rester nucléophile et subir des alkylations supplémentaires : obtenir une seule classe d’amine exige de maîtriser cette concurrence.
Dans une aniline, le doublet peut interagir avec le système aromatique. Dans une amide, il est délocalisé avec le carbonyle. Cette conjugaison modifie basicité et nucléophilie par rapport à une amine aliphatique. Une amide n’est pas absolument impossible à protoner : son comportement, notamment la préférence de site en milieu fortement acide, ne se résume pas à celui d’une amine basique dans l’eau.
L’effet électronique doit être analysé sur les deux côtés d’un équilibre. Comparer deux bases nécessite de comparer aussi leurs acides conjugués et leur solvatation. Une règle « plus de groupes alkyles signifie toujours plus basique » ignore l’encombrement et le milieu. Les données du problème priment sur une hiérarchie mémorisée sans conditions.
6. Acylation d’une amine et bilan de matière
Une amine primaire peut attaquer un dérivé d’acide activé au carbone du carbonyle. Un intermédiaire tétraédrique se forme, puis le groupe partant est éliminé. Le produit amide possède une réactivité différente de l’amine initiale parce que le doublet est maintenant conjugué au carbonyle.
- Attaque de l’amine au carbone du carbonyle
- Formation d’un intermédiaire tétraédrique
- Élimination du groupe partant
- Amide au doublet conjugué au carbonyle
Schéma de principe : lire les conditions et les limites dans le texte.
Dans le modèle d’un chlorure d’acyle, une seconde équivalence d’amine peut capter l’acide libéré : RCOCl + 2 R′NH2 → RCONHR′ + R′NH3+ Cl−. Une équivalence devient l’amide ; l’autre devient le sel. Si une base distincte capte l’acide, le bilan des quantités d’amine change. Le rendement maximal doit suivre la stœchiométrie annoncée.
Une amine tertiaire ne possède pas de N-H à perdre pour donner par cette voie une amide neutre ordinaire. Elle peut servir de base ou former, dans certains contextes, un intermédiaire acylammonium. Nommer sa classe aide donc à distinguer rôle de substrat et rôle d’auxiliaire dans la transformation.
7. Thiol, thiolate, sulfure et disulfure
Un thiol R-SH donne un thiolate R-S− par déprotonation. Un sulfure organique, aussi appelé thioéther, comporte R-S-R′ ; un disulfure comporte R-S-S-R′. Ces fonctions ne possèdent ni les mêmes liaisons ni la même réponse à une réduction. Confondre thioéther et pont disulfure conduirait à prévoir une coupure erronée.
- Thiol R-SH
- Thiolate R-S− obtenu par déprotonation
- Sulfure ou thioéther R-S-R′
- Disulfure R-S-S-R′
Repères complémentaires, sans ordre ni lien de cause.
Le soufre est plus polarisable que l’oxygène et les thiolates sont souvent de bons nucléophiles. La comparaison exacte dépend du milieu et de l’électrophile. Une cystéine dans une protéine ne possède pas automatiquement le même pKa ni la même accessibilité qu’un thiol libre en solution : charges voisines et enfouissement interviennent.
L’oxydation de deux thiols en disulfure s’écrit 2 RSH → RSSR + 2 H+ + 2 e−. La réduction inverse restaure deux thiols. Le nombre de chaînes protéiques ne change pas si le pont était intrachaîne ; un pont interchaînes peut au contraire relier deux polypeptides distincts. Il faut connaître la connectivité avant d’interpréter une électrophorèse réductrice.
8. Échange thiol-disulfure et sélectivité
Un thiolate peut attaquer un disulfure : R-S− + R′-S-S-R″ → R-S-S-R′ + R″-S− dans une orientation possible. Un nouveau partenaire disulfure apparaît tandis qu’un thiolate est libéré. Le bilan ne correspond pas nécessairement à une réduction globale de tous les soufres : c’est un échange de partenaires. La protonation des espèces finales dépend du milieu.
Cette chimie aide à comprendre la réorganisation de ponts dans le repliement protéique. Un pont peut stabiliser une conformation sans être une liaison peptidique. Le rompre ne coupe pas automatiquement le squelette amide. À l’inverse, un environnement favorable à l’oxydation ne garantit pas que n’importe quelles cystéines formeront le pont natif ; proximité et catalyse de réarrangement comptent.
Pour une molécule comportant amine et thiol, le pH modifie différemment leurs fractions réactives. Un réactif donné peut aussi préférer un site par sa chimie propre. Calculer les formes présentes est utile, mais ne remplace pas une comparaison des constantes de vitesse. La fraction minoritaire peut dominer le flux si elle est beaucoup plus réactive.
9. Méthode pour une molécule multifonctionnelle
Écrire d’abord les fonctions et les états de charge plausibles au pH imposé. Repérer ensuite le centre électrophile et les doublets disponibles. Proposer la première étape élémentaire, puis contrôler octets, charges et groupe partant. Enfin, reconstruire le produit neutre ou ionique après les transferts de proton explicitement autorisés.
Pour un aminoalcool, protoner l’amine peut réduire sa participation nucléophile sans faire disparaître l’alcool. Pour un composé portant thiol et amine, une acylation ou une alkylation peut présenter une sélectivité différente. Une conclusion doit nommer le réactif et les conditions du modèle ; la seule présence des fonctions ne donne pas un produit unique.
L’extraction utilise aussi les états de charge : une amine protonée est souvent mieux stabilisée dans une phase aqueuse que sa forme neutre. Mais un coefficient de partage et un volume sont nécessaires pour calculer une récupération. « Ionisé » n’est pas une garantie mathématique de transfert quantitatif. Cette limite relie le raisonnement fonctionnel aux bilans de solutions du cours 01-01, partie 1.
10. Exercices progressifs
1. Classer le propan-2-ol, la triméthylamine, CH3CONH2 et CH3SCH3. Identifier la fonction qui ne doit pas être traitée comme une amine aliphatique.
2. Une amine possède un acide conjugué de pKa 10. Calculer ses fractions neutres à pH 8 et 10. De combien est multipliée la fraction neutre ?
3. Prévoir les produits d’oxydation douce du butan-1-ol et du butan-2-ol en supposant que l’aldéhyde n’est pas sur-oxydé. Pourquoi le 2-méthylpropan-2-ol ne suit-il pas le même schéma ?
4. Une conversion d’alcool en groupe partant conserve la géométrie du carbone, puis une SN2 a lieu. Quel bilan géométrique prévoit-on ? Peut-on annoncer R devient S sans revoir les priorités ?
5. On dispose de 3 mmol de chlorure d’acyle et de 4 mmol d’amine primaire, sans autre base. Avec le bilan à deux amines par amide, quelle quantité maximale d’amide peut-on former ?
6. Un thiol de pKa 8,5 est à pH 7,5. Calculer sa fraction thiolate. Combien de thiols et d’électrons sont concernés par la formation de 0,20 mmol de disulfure ?
7. Une protéine de deux chaînes identiques est reliée par un seul disulfure interchaînes. Quel changement attend-on après réduction dans une analyse dénaturante qui sépare les chaînes ? Cette réduction casse-t-elle les liaisons peptidiques ?
8. Dans un modèle, un nucléophile minoritaire représente 1 % des molécules et réagit 500 fois plus vite que la forme majoritaire. À concentrations d’électrophile identiques, comparer leurs contributions au flux initial.
11. Corrections argumentées
1. Le propan-2-ol est un alcool secondaire car son carbone portant OH est lié à deux carbones. La triméthylamine est tertiaire car son azote porte trois groupes carbonés. CH3CONH2 est une amide : la liaison au carbonyle délocalise le doublet. CH3SCH3 est un thioéther, sans liaison S-S. Il ne se comporte donc pas comme un disulfure réductible en deux thiols.
2. Le rapport B/BH+ vaut 10pH−10. À pH 8, il vaut 0,01 et la fraction B vaut 1/101 ≈ 0,990 %. À pH 10, le rapport vaut un et B représente 50 %. La fraction est multipliée par 50,5, et non par cent : le rapport des formes est multiplié par cent mais sa conversion en fraction est non linéaire.
3. Le butan-1-ol donne le butanal ; le butan-2-ol donne la butan-2-one. Le carbone fonctionnel du tertiaire ne porte pas d’hydrogène et possède trois liaisons C-C. Le transformer en carbonyle tout en conservant ces trois liaisons dépasserait la valence ordinaire du carbone ; une autre transformation, notamment avec rupture de squelette, serait nécessaire.
4. La première étape conserve la géométrie et la seconde l’inverse : bilan d’une inversion au carbone attaqué. Pour attribuer R ou S au produit, il faut reclasser les substituants selon CIP. Une inversion spatiale ne suffit pas à elle seule pour annoncer un changement de lettre si les priorités relatives changent.
5. Le chlorure d’acyle autoriserait 3 mmol de produit ; l’amine n’en autorise que 4/2 = 2 mmol. L’amine est limitante dans ce bilan. Deux mmol sont incorporées dans l’amide et deux captent l’acide ; il reste théoriquement une mmol de chlorure d’acyle avant toute réaction secondaire ou hydrolyse.
6. Le rapport RS−/RSH vaut 0,1 ; la fraction thiolate vaut 0,1/1,1 = 9,09 %. La formation de 0,20 mmol de RSSR consomme 0,40 mmol de RSH au bilan et libère 0,40 mmol d’électrons. La fraction instantanée de thiolate ne limite pas nécessairement la quantité totale transformable si l’équilibre acido-basique se rétablit pendant la réaction.
7. Les deux chaînes deviennent séparables, chacune avec une masse approximativement moitié de l’ensemble, sous les hypothèses données. Le pont S-S devient deux groupes thiol. Le squelette peptidique de chaque chaîne reste intact : réduction de disulfure et hydrolyse d’amide sont deux opérations distinctes.
8. En prenant la constante de la forme majoritaire comme unité, les contributions relatives sont 0,01 × 500 = 5 et 0,99 × 1 = 0,99. La forme minoritaire fournit 5/(5+0,99) ≈ 83,5 % du flux initial. La distribution des espèces seule ne prédit donc pas le site ou la voie majoritaire sans information cinétique.
Références et périmètre
OpenStax, réactions des alcools.
OpenStax, oxydation des alcools.
OpenStax, basicité des amines.
OpenStax, réactions des amines.
Références consultées le 2 octobre 2026. Texte et exercices originaux. Complément de chimie et biochimie de premier cycle destiné à la révision PASS ; il ne démontre pas l’exigibilité de ces détails à Paris Cité sans syllabus local fourni.
Ce cours, en cartes de révision
Ce cours est déjà transformé en 412 cartes, chacune sourcée à sa page. Tu l’ajoutes gratuitement à tes cours depuis la bibliothèque de l’app, et Ossik te ressort ses cartes au bon moment.