Ce cours réunit 6 parties : 1. Préformulation, excipients et maîtrise du procédé ; 2. Solubilité, dissolution et systèmes dispersés ; 3. Libération des substances et démonstration de bioéquivalence ; 4. Analyse pharmaceutique et validation des mesures ; 5. Stabilité, conditionnement et qualité microbiologique ; 6. Produits complexes et maîtrise de la variabilité.
Partie 1 · Préformulation, excipients et maîtrise du procédé
Prérequis et objectifs
Prérequis : proportions massiques, concentrations, distinction entre substance active et médicament, notions de dissolution. Ce cours étudie la fabrication d’une forme fiable ; la liaison aux récepteurs et la pharmacocinétique ne sont pas reprises en détail.
Objectifs : établir un bilan de matière, relier les propriétés d’une poudre à la qualité d’un comprimé, distinguer attribut du produit et paramètre du procédé, interpréter un essai de fabrication sans confondre corrélation et causalité.
Partir de la fonction du produit
Une molécule possédant une activité biologique ne constitue pas encore un produit utilisable. Il faut pouvoir identifier sa quantité, assurer sa conservation, obtenir une prise reproductible et rendre sa libération compatible avec l’usage prévu. La préformulation caractérise la substance avant de figer la composition : état solide, granulométrie, solubilité, sensibilité à l’humidité, stabilité chimique et compatibilité avec les autres constituants.
Deux poudres de même identité chimique peuvent présenter des comportements différents. Une différence de taille modifie la surface disponible pour la dissolution. Une différence de structure cristalline peut modifier l’énergie du solide et sa solubilité. Une teneur en eau différente peut perturber l’écoulement ou favoriser une transformation. Le certificat d’identité moléculaire ne suffit donc pas à prévoir toute la fabrication.
La démarche décrite par ICH Q8 relie les caractéristiques attendues du médicament aux attributs des matières et à la stratégie de contrôle. L’idée essentielle est de comprendre pourquoi une variable compte. Accumuler des résultats sans hypothèse explicite ne produit pas automatiquement une maîtrise du procédé. Une démarche fondée sur le risque examine les défaillances plausibles et la capacité des contrôles à les repérer.
Excipients : fonctions et interactions
Un excipient est choisi pour une fonction dans une composition donnée. Le même matériau peut exercer plusieurs fonctions selon sa concentration et le procédé. Le qualifier simplement d’inerte ferait oublier ses effets physiques et les incompatibilités possibles.
| Fonction recherchée | Conséquence utile | Question à vérifier |
|---|---|---|
| Diluant | Donner une masse manipulable | Le mélange reste-t-il homogène ? |
| Liant | Renforcer la cohésion | La désagrégation devient-elle trop lente ? |
| Désintégrant | Favoriser la fragmentation | Son efficacité résiste-t-elle au procédé ? |
| Lubrifiant | Réduire les frottements | Le mélange excessif gêne-t-il le mouillage ? |
| Agent d’écoulement | Améliorer l’alimentation | Son effet persiste-t-il à grande échelle ? |
Il faut distinguer compatibilité chimique et compatibilité fonctionnelle. Deux ingrédients peuvent ne pas réagir chimiquement, mais former une poudre dont l’écoulement est irrégulier. À l’inverse, une belle poudre fluide peut contenir une association instable. Les essais doivent donc couvrir plusieurs dimensions indépendantes de la qualité.
Bilans de fabrication
Composition théorique
Un comprimé fictif de 250 mg contient 20 mg de substance active, 190 mg de diluant, 25 mg de liant, 10 mg de désintégrant et 5 mg de lubrifiant. La somme est bien 250 mg. La fraction active vaut 20/250 = 0,08, soit 8 % en masse. Pour 10 000 unités théoriques, le mélange représente 2,50 kg dont 0,200 kg d’actif.
Le rendement global est la masse récupérée divisée par la masse engagée, à périmètre identique. Si 2,40 kg sont récupérés après engagement de 2,50 kg, le rendement vaut 96 %. On ne peut pas conclure que chaque constituant a subi exactement 4 % de pertes. Une rétention sélective de fines peut changer la composition du produit récupéré.
Supposons d’abord, pour calculer un scénario idéal, des pertes non sélectives et une masse unitaire constante. La récupération théorique correspond à 2 400 000/250 = 9 600 comprimés. Si la perte porte surtout sur une fraction enrichie en actif, ce calcul reste un dénombrement massique, mais la teneur moyenne devient incertaine. Un dosage est nécessaire pour vérifier l’hypothèse de proportionnalité.
Correction d’une pureté analytique
Pour apporter 200 g de substance pure à partir d’une matière titrée à 98,0 % sur la base considérée, la masse calculée vaut 200/0,980 = 204,08 g. Le dénominateur est une fraction, et non le nombre 98. Cette opération suppose que le titre et la prescription de composition utilisent la même base : produit tel quel, substance sèche ou autre convention spécifiée.
Une teneur en eau de 2 % ne doit pas être soustraite une seconde fois si le titre utilisé l’intègre déjà. Les corrections successives ne sont légitimes que si leurs définitions sont indépendantes. En pratique pédagogique, écrire les bases de calcul à côté des valeurs prévient davantage d’erreurs qu’un arrondi très précis.
Comprendre la poudre avant de comprimer
Écoulement, tassement et ségrégation
Une poudre est un assemblage de particules et de vides. Sa masse volumique apparente dépend de son état de tassement ; elle diffère de la masse volumique vraie du solide. Pour 100 g occupant initialement 200 mL puis 160 mL après tassement, les masses volumiques apparentes sont 0,50 et 0,625 g/mL.
L’indice de compressibilité de Carr est ici défini par 100 × (rho tassée − rho apparente)/rho tassée. Il vaut 20 %. Le rapport de Hausner vaut rho tassée/rho apparente = 1,25. Ces nombres décrivent un comportement de tassement selon une procédure définie. Ils ne prouvent pas seuls que la compression industrielle réussira ; leur comparaison exige les mêmes conditions d’essai.
La ségrégation apparaît lorsque les constituants se redistribuent pendant le transfert, les vibrations ou l’écoulement. Des particules très fines peuvent traverser les interstices ; des différences de densité ou de forme peuvent aussi compter. Un mélange homogène à la sortie du mélangeur peut devenir hétérogène dans la trémie. Multiplier uniquement la durée de mélange ne résout donc pas toutes les non-uniformités.
Granulation et compression
La granulation rassemble des particules en agglomérats. Elle peut améliorer l’écoulement et limiter certaines ségrégations, mais introduit de nouvelles variables : distribution des tailles, humidité résiduelle, porosité, force des liaisons. Une granulation humide suppose notamment que l’exposition au liquide et au séchage soit compatible avec la substance.
Pendant la compression, les particules se réarrangent, se déforment ou se fragmentent, puis établissent des contacts. Une force plus élevée peut augmenter la cohésion tout en diminuant la porosité. Le comprimé peut résister mieux à la manipulation mais laisser pénétrer l’eau plus lentement. La résistance mécanique ne constitue donc pas une mesure suffisante de performance biopharmaceutique.
La pression nominale vaut force/surface. Pour 10 kN appliqués sur 100 mm², convertir donne 10 000 N / 0,0001 m² = 100 MPa. Oublier que le millimètre carré représente 10⁻⁶ m² produit une erreur massive. Cette pression moyenne ne décrit pas les contraintes locales ni les frottements contre la matrice.
Interpréter un plan d’essais
On compare quatre fabrications fictives faisant varier la quantité de liant et la force de compression. Un essai où les deux changent simultanément ne permet pas d’attribuer une variation de désagrégation à une seule cause. Un plan factoriel simple étudie les deux facteurs à deux niveaux et permet d’examiner une interaction.
Si augmenter le liant prolonge la désagrégation de deux minutes à faible compression et de huit minutes à forte compression, l’effet n’est pas constant. L’interaction signifie que la conséquence d’un facteur dépend de l’autre. Elle ne se déduit pas du seul classement des moyennes ; les répétitions servent à distinguer l’effet de la variabilité expérimentale.
La montée en échelle modifie la géométrie, les transferts et les durées de séjour. Reproduire exactement une vitesse de rotation n’assure pas la même sollicitation mécanique. Il faut choisir les grandeurs pertinentes pour le mécanisme : cisaillement, énergie, température ou homogénéité, selon le procédé. Aucun nombre universel ne remplace cette analyse.
Mise à l’épreuve : Un bilan de rendement ne corrige pas une teneur
Problème. On vise 900 g de substance active récupérée. La matière première titre 95 % et le procédé en récupère 90 %, sans enrichissement sélectif. Quelle masse de matière faut-il engager ?
Résolution. Une masse m apporte 0,95m de substance, dont 0,90 × 0,95m est récupéré. Ainsi m = 900/0,855 = 1052,63 g. Additionner les pertes pour utiliser 85 % au dénominateur serait incorrect : les pourcentages s’appliquent successivement. Le calcul suppose que les deux facteurs soient appropriés au lot et au procédé. Une pureté rapportée à la matière sèche exige de traiter séparément l’eau si la pesée porte sur la matière telle quelle. Ces données fictives ne déterminent ni une formule industrielle ni des spécifications réglementaires.
Schéma de raisonnement
- Fonction attendue
- Propriétés des matières
- Paramètres du procédé
- Attributs mesurés
- Stratégie de contrôle
Schéma de principe : lire les conditions et les limites dans le texte.
Le schéma relie le choix des moyens aux résultats recherchés. Limite : les flèches ne prouvent aucune causalité ; chaque relation importante doit être appuyée par des essais et par la compréhension du mécanisme.
Exercices progressifs
1. Une unité de 400 mg contient 30 mg d’actif. Calculer sa fraction massique et la masse d’actif pour 5 000 unités.
2. Une fabrication engage 4,00 kg et récupère 3,76 kg. Calculer le rendement. Que manque-t-il pour affirmer la conformité de teneur ?
3. Calculer la masse d’une matière titrée à 95 % nécessaire pour fournir 190 g de substance sur la même base de titre.
4. Une poudre de 120 g occupe 240 mL puis 200 mL après tassement. Calculer les deux masses volumiques, Carr et Hausner.
5. Calculer la pression moyenne pour 8 kN appliqués sur 80 mm². Préciser une limite physique de cette moyenne.
6. Un lot présente une bonne teneur moyenne mais une forte dispersion entre comprimés. Proposer deux mécanismes distincts et une investigation permettant de les départager.
Corrections argumentées
1. La fraction vaut 30/400 = 0,075, soit 7,5 %. Il faut théoriquement 150 000 mg = 150 g d’actif pour 5 000 unités, avant toute considération de rendement. Une masse unitaire totale n’est pas une quantité de substance active.
2. Le rendement est 3,76/4,00 = 94 %. Il faut mesurer la teneur et sa distribution : une perte sélective ou une ségrégation peuvent exister malgré un bilan global satisfaisant. Le rendement ne répond pas à une question d’uniformité.
3. La masse est 190/0,95 = 200 g. Le calcul suppose une base analytique identique. Diviser encore par une correction d’humidité déjà incluse compterait deux fois le même phénomène.
4. Les valeurs sont 0,50 et 0,60 g/mL. Carr vaut 100 × 0,10/0,60 = 16,67 % et Hausner 1,20. Les résultats caractérisent le tassement observé ; ils ne certifient pas un écoulement universel.
5. La surface vaut 80 × 10⁻⁶ m² ; la pression est 100 MPa. Elle ne décrit pas la répartition locale des contraintes, modifiée notamment par les frottements et les propriétés de la poudre.
6. Une alimentation irrégulière peut faire varier la masse totale ; une ségrégation peut faire varier la fraction active. Mesurer conjointement masse unitaire et teneur, puis comparer des prélèvements en début et fin de compression, aide à distinguer ces mécanismes. Leur coexistence reste possible.
Références et portée
Références consultées le 1er octobre 2026. Les modèles, nombres et cas pratiques sont pédagogiques et fictifs ; ils ne déterminent ni formulation commercialisable, ni posologie, ni décision individuelle. Rédaction originale OSSIK complémentaire des bases de pharmacologie. Concordance avec les supports universitaires de l’année et relecture scientifique humaine à réaliser.
Partie 2 · Solubilité, dissolution et systèmes dispersés
Prérequis et objectifs
Prérequis : concentration massique, équilibre acido-basique, diffusion, proportionnalité. Objectifs : distinguer quantité dissoute et vitesse de dissolution ; établir les relations simples entre pH et solubilité ; prévoir qualitativement la stabilité d’une dispersion ; discuter les limites d’un calcul de sédimentation.
Solubilité et dissolution répondent à deux questions
La solubilité d’une substance est une concentration d’équilibre dans des conditions définies de température, de solvant, de pH et d’état solide. La vitesse de dissolution mesure la quantité qui passe en solution par unité de temps. Une poudre peut atteindre rapidement une faible concentration maximale ; une autre peut avoir une grande solubilité mais se dissoudre lentement si sa surface est faible ou mal mouillée.
Dans un bécher contenant 100 mL de liquide, une solubilité de 2 mg/mL autorise au plus 200 mg dissous à l’équilibre, sous les hypothèses du modèle. Introduire 500 mg laisse donc 300 mg de solide si aucune autre transformation n’intervient. Agiter davantage accélère l’approche de l’équilibre ; cela ne multiplie pas nécessairement la solubilité d’équilibre.
Un changement de température peut modifier à la fois l’équilibre et la vitesse. Il faut séparer ces effets plutôt que d’affirmer que chauffer améliore toujours la solubilité. La réponse dépend du système. Une solution obtenue à chaud peut précipiter lors du refroidissement : son aspect initial ne démontre pas sa stabilité ultérieure.
État solide et solutions sursaturées
La phase solide stable impose un équilibre différent d’une phase métastable. Un matériau amorphe peut produire une concentration transitoire élevée, puis recristalliser. Une concentration supérieure à la solubilité thermodynamique correspond à une sursaturation. Elle peut persister si la nucléation est lente, mais ne représente pas un nouvel équilibre stable garanti.
Il faut distinguer la formation de premiers germes et leur croissance. Une poussière, une rayure ou un cristal préexistant peut faciliter la nucléation. L’observation d’un liquide limpide à un instant donné ne suffit donc pas à conclure que la précipitation est impossible. Les essais de stabilité explorent la durée et les sollicitations pertinentes.
Relier le pH à la solubilité apparente
Pour un acide faible monoprotique HA, l’équilibre donne [A⁻]/[HA] = 10pH − pKa, sous approximation d’activités par les concentrations. Si le solide en équilibre correspond à la forme neutre et que sa concentration dissoute est S0, la solubilité totale vaut S = S0 × (1 + 10pH − pKa). On additionne la forme neutre et la forme ionisée présentes en solution.
Prenons S0 = 0,020 mg/mL et pKa = 4,5. À pH 3,5, le rapport ionisé/neutre vaut 0,1 et S = 0,022 mg/mL. À pH 5,5, il vaut 10 et S = 0,220 mg/mL. La différence d’un facteur dix entre ces deux solubilités ne correspond pas simplement aux deux unités de pH : le terme constant 1 intervient.
Pour une base faible B dont l’acide conjugué est BH⁺, la relation devient S = S0 × (1 + 10pKa − pH). La diminution du pH favorise alors la forme protonée et peut augmenter la solubilité totale. Le sens de variation est opposé à celui d’un acide faible.
Ces expressions supposent notamment l’absence de sel solide limitant, une forme neutre bien définie, un pH effectivement maintenu et une solution assez idéale. Aux fortes concentrations, ou lorsque plusieurs équilibres se superposent, elles deviennent insuffisantes. Elles décrivent une solubilité, pas directement une perméabilité membranaire ni une exposition systémique.
Vitesse de dissolution et conditions de puits
Déduire la loi d’un bilan diffusif
La diffusion à travers une couche de liquide d’épaisseur h conduit au modèle dM/dt = D × A × (Cs − C)/h. M est la masse dissoute, D le coefficient de diffusion, A la surface, Cs la concentration à saturation près du solide et C celle du liquide éloigné. Le gradient est approximé par une différence de concentrations divisée par une distance.
Avec D en cm²/s, A en cm², h en cm et les concentrations en mg/cm³, le résultat est en mg/s. Choisissons D = 5 × 10⁻⁶ cm²/s, A = 100 cm², h = 0,010 cm, Cs = 2 mg/cm³ et C = 0,2 mg/cm³. La vitesse instantanée est 0,090 mg/s. Si C atteint 1,8 mg/cm³, elle devient 0,010 mg/s, toutes les autres variables étant artificiellement fixées.
Dans des conditions dites de puits, C reste petite devant Cs. Le moteur de dissolution est alors approximativement constant. Cela exige un volume suffisant, un renouvellement du milieu ou un autre mécanisme maintenant C faible. Un essai de dissolution peut comparer les produits sans reproduire intégralement les conditions physiologiques ; sa pertinence doit être argumentée.
Effet de la taille des particules
Pour des sphères de rayon r, surface/volume = 3/r. À masse et masse volumique constantes, la surface totale est donc inversement proportionnelle au rayon. Diviser le rayon par deux double théoriquement la surface. Cela peut accélérer la dissolution si les autres facteurs restent constants.
Cependant, des particules très fines peuvent s’agréger ou être mal mouillées. La surface géométrique calculée ne correspond alors plus à la surface effectivement accessible au liquide. Réduire la taille n’est pas une garantie universelle de doublement de la vitesse ; le modèle fournit une hypothèse à tester.
Trois organisations physiques
| Système | État de la substance dispersée | Risque physique caractéristique |
|---|---|---|
| Solution | Espèces dissoutes à l’échelle moléculaire | Précipitation après changement de milieu |
| Suspension | Particules solides dans un liquide | Sédimentation, agglomération, croissance cristalline |
| Émulsion | Gouttelettes d’un liquide dans un autre | Crémage, floculation, coalescence |
La sédimentation redistribue des particules sous l’effet de la gravité. La floculation associe des particules ou gouttelettes sans nécessairement les fusionner. La coalescence fusionne des gouttelettes. Ces phénomènes ne sont pas synonymes et n’appellent pas la même interprétation.
Un tensioactif peut diminuer une tension interfaciale et faciliter le mouillage ou la dispersion. Son efficacité dépend de sa concentration, des phases et des interactions. Une dispersion stabilisée cinétiquement peut rester thermodynamiquement défavorisée. La persistance pratique pendant une durée définie n’implique pas l’existence d’un équilibre définitif.
Calculer une sédimentation idéale
Pour une sphère isolée dans un fluide newtonien, à faible nombre de Reynolds, la loi de Stokes donne v = 2 × Δrho × g × r² / (9 × eta). La différence de masses volumiques est Δrho, la viscosité dynamique eta. On obtient la relation en équilibrant poids corrigé de la poussée d’Archimède et frottement visqueux.
Avec Δrho = 500 kg/m³, r = 2 micromètres, eta = 0,001 Pa·s et g = 9,81 m/s², v = 4,36 × 10⁻⁶ m/s. Cela correspond à 15,7 mm par heure. Doubler le rayon multiplie la vitesse par quatre ; multiplier la viscosité par cinq la divise par cinq.
L’application à une suspension concentrée exige de la prudence : les particules interagissent, peuvent être non sphériques, et le liquide peut être non newtonien. La loi ne prédit pas non plus la facilité de remise en suspension du dépôt. Un dépôt lent peut devenir compact et difficilement dispersable ; un dépôt plus rapide peut rester meuble. Il faut donc mesurer plusieurs attributs.
Mise à l’épreuve : Prédire le sens d’un changement de pH
Problème. Un acide monoprotique idéal possède S0 = 0,10 mg/mL et pKa = 5. Estimer sa solubilité apparente à pH 5 puis 6, avec S = S0[1 + 10pH − pKa].
Résolution. À pH 5, S = 0,20 mg/mL ; à pH 6, S = 1,10 mg/mL. Le facteur est 5,5 et non 10, car la fraction non ionisée contribue dans les deux cas. Pour atteindre S = 1,00 mg/mL dans ce modèle, 10pH − 5 = 9, donc pH = 5,954. Cette relation suppose un équilibre adapté, un solide de référence inchangé et l’absence de précipitation d’un sel ou d’autres complexes. Elle ne donne ni la vitesse de dissolution ni une garantie de stabilité après changement de milieu.
La concentration du milieu ralentit la dissolution
Résoudre un réservoir fini à surface constante
Écrire dM/dt=(DS/h)(Cs−C) avec M=VC, volume V constant et milieu homogène, donne dC/dt=k(Cs−C), où k=DS/(hV). Avec C(0)=0, C(t)=Cs(1−e−kt). Le débit initial est kVCs ; il diminue ensuite parce que le gradient s'épuise. La condition de puits C très inférieure à Cs permet de remplacer ce gradient par Cs seulement pendant une partie du processus.
Cette solution suppose une surface S constante et une quantité solide suffisante pour maintenir la concentration d'équilibre Cs à l'interface. Si tout le solide disparaît avant saturation, la solution doit être arrêtée et le bilan de masse repris. Une formule bien résolue peut rester appliquée hors de son domaine physique.
Exercice de masse disponible
Prendre V=100 mL, Cs=1 mg/mL et k=0,10 min⁻¹. Avec une réserve suffisante, à dix minutes C=0,63212 mg/mL, soit 63,212 mg dissous. Si la masse totale initiale n'est que 40 mg, la concentration finale ne peut dépasser 0,40 mg/mL. Dans le modèle à surface constante jusqu'à disparition, le temps d'épuisement satisfait 0,40=1−e−0,10t, donc t=−ln0,60/0,10=5,1083 min.
Surface variable et portée du calcul
Pour des particules sphériques de nombre et densité constants qui rétrécissent uniformément, la masse est proportionnelle à r³ et la surface à r². Ainsi S est proportionnelle à M_solide2/3. Une surface initiale constante surestime alors progressivement le débit si rien ne compense ce rétrécissement. Fragmentation, agglomération et mouillage peuvent créer d'autres évolutions.
Exercice. Si la masse solide résiduelle devient un huitième de sa valeur initiale, que deviennent rayon et surface totale dans ce modèle ? Correction. Le rayon est divisé par deux et la surface par quatre. Confondre surface et masse donnerait une réduction excessive du débit géométrique. Le calcul n'identifie pas à lui seul la cinétique réelle d'une formulation ; il explicite ce qu'une hypothèse de géométrie impose.
Schéma de raisonnement
- Identifier les phases
- Mesurer les tailles
- Examiner les interactions
- Observer dans le temps
- Tester la réversibilité
Schéma de principe : lire les conditions et les limites dans le texte.
Ce parcours distingue une simple séparation physique d’une transformation irréversible. Limite : l’aspect visible ne détecte ni toutes les dégradations chimiques ni une contamination microbiologique.
Exercices progressifs
1. À solubilité constante de 0,5 mg/mL, quelle masse maximale peut se dissoudre dans 250 mL ? Que reste-t-il de 200 mg introduits ?
2. Pour un acide de pKa 5 et S0 = 0,010 mg/mL, calculer S à pH 5 puis à pH 6.
3. Une base de pKa 8 possède S0 = 0,030 mg/mL. Calculer sa solubilité théorique à pH 7.
4. Dans le modèle diffusif, on double A et h simultanément, sans changer le reste. Quel est l’effet sur la vitesse ?
5. Une particule sédimente idéalement à 2 mm/h. Son rayon est multiplié par trois et la viscosité par deux. Calculer la nouvelle vitesse.
6. Une suspension se sépare mais redevient homogène après une agitation définie. Pourquoi cette seule observation ne suffit-elle pas à la déclarer conforme ?
Corrections argumentées
1. La capacité est 0,5 × 250 = 125 mg. Il reste 75 mg de solide à l’équilibre, sous réserve d’absence de transformation. Le calcul utilise le volume du milieu et non la masse totale du mélange.
2. À pH = pKa, le rapport vaut 1 et S = 0,020 mg/mL. À pH 6, il vaut 10 et S = 0,110 mg/mL. L’augmentation est de 5,5 fois, pas dix fois, car la forme neutre reste présente.
3. S = 0,030 × (1 + 10) = 0,330 mg/mL. Pour une base, l’exposant est pKa − pH. Inverser son signe donnerait une tendance physicochimique erronée.
4. Le quotient A/h ne change pas, donc la vitesse théorique ne change pas. Cette compensation ne garantit pas que les deux modifications soient expérimentalement indépendantes.
5. Le facteur est 3²/2 = 4,5 ; la nouvelle vitesse vaut 9 mm/h. La dépendance quadratique au rayon explique pourquoi une croissance cristalline peut accélérer fortement la séparation.
6. La redispersibilité est un attribut utile mais partiel. Il faut vérifier la teneur, la taille des particules, l’uniformité après remise en suspension, la dégradation et la qualité microbiologique. Un changement réversible d’aspect peut accompagner une modification chimique invisible.
Références et portée
Références consultées le 1er octobre 2026. Les modèles, nombres et cas pratiques sont pédagogiques et fictifs ; ils ne déterminent ni formulation commercialisable, ni posologie, ni décision individuelle. Rédaction originale OSSIK complémentaire des bases de pharmacologie. Concordance avec les supports universitaires de l’année et relecture scientifique humaine à réaliser.
Partie 3 · Libération des substances et démonstration de bioéquivalence
Prérequis et objectifs
Prérequis : logarithmes, intégrales simples, moyenne géométrique, intervalle de confiance, définition de l’aire sous une courbe de concentration. Objectifs : comparer des mécanismes de libération ; calculer des profils idéalisés ; distinguer similarité analytique, bioéquivalence et similitude apparente de deux moyennes ; expliquer le rôle du plan croisé.
Libérer n’est pas absorber
La libération correspond au départ de la substance depuis la forme pharmaceutique vers le milieu environnant. L’absorption correspond au passage vers la circulation considérée. Entre ces étapes peuvent intervenir dissolution, précipitation, dégradation et traversée de barrières. Un essai de libération mesure une propriété de la formulation dans un dispositif défini ; il ne mesure pas automatiquement la fraction absorbée chez l’être humain.
Une forme à libération immédiate ne signifie pas que toute la substance apparaît instantanément dans le sang. Une forme à libération retardée commence à libérer après un délai ou lorsque certaines conditions sont réunies. Une forme prolongée étale la libération. Retarder et prolonger décrivent deux dimensions distinctes du profil temporel.
Une enveloppe gastro-résistante peut empêcher une libération précoce dans un milieu acide, puis permettre une libération ultérieure. Elle n’implique pas nécessairement une libération lente après son ouverture. Une matrice peut au contraire laisser pénétrer le liquide puis contrôler le transport par diffusion, gonflement ou érosion. Les mécanismes peuvent se combiner et évoluer pendant l’essai.
Décrire le profil avant de choisir une équation
On note M(t) la masse cumulée libérée à la date t et M0 la masse initialement disponible. La fraction F(t) = M(t)/M0 est comprise entre 0 et 1 dans un bilan fermé correctement défini. Sa dérivée représente une vitesse normalisée. Une pente décroissante indique un ralentissement, sans suffire à identifier le mécanisme.
Si les prélèvements retirent une partie du milieu, le calcul de la masse cumulée doit réintégrer ce qui a été prélevé auparavant. Lire seulement la concentration présente à chaque date peut sous-estimer la quantité déjà libérée. Le remplacement du milieu modifie aussi les conditions de concentration autour de la forme.
Trois modèles pédagogiques
Libération à vitesse constante
Pour une vitesse k0 constante, M(t) = k0 × t jusqu’à épuisement. Avec M0 = 120 mg et k0 = 15 mg/h, 30 mg sont libérés en deux heures et l’épuisement théorique survient après huit heures. L’expression doit ensuite être bornée à 120 mg : poursuivre la droite indéfiniment violerait la conservation de la matière.
Ce modèle exige qu’un mécanisme maintienne le débit malgré l’évolution du système. Une droite observée sur une courte fenêtre ne démontre pas une vitesse constante sur toute la durée. Il faut également examiner les premières phases et la proximité de l’épuisement.
Fraction restante exponentielle
Si la vitesse est proportionnelle à la masse restante, dM/dt = k × (M0 − M). La séparation des variables puis l’intégration donnent M(t) = M0 × (1 − exp(−k × t)). La constante k s’exprime en inverse de l’unité temporelle. La moitié est libérée à t50 = ln(2)/k.
Avec k = 0,20 h⁻¹, t50 = 3,47 h. Après cinq heures, F = 1 − exp(−1) = 0,6321, soit 63,21 %. Ce modèle décrit la cinétique retenue ; il n’affirme pas que la molécule subit une élimination. Une même forme mathématique peut représenter des mécanismes différents selon la variable étudiée.
Dépendance en racine du temps
Un modèle diffusif de type Higuchi conduit, sous certaines hypothèses, à M(t) proportionnelle à la racine carrée de t. Si la masse libérée vaut 20 mg après une heure, le modèle prédit 40 mg après quatre heures et 60 mg après neuf heures. Le facteur temporel est mis sous racine : tripler la masse nécessite ici neuf fois plus de temps.
L’interprétation suppose notamment une géométrie et des conditions de transport compatibles avec le modèle. Gonflement important, érosion, changement de surface et épuisement peuvent invalider l’approximation. La relation ne doit pas être prolongée au-delà de la masse disponible. Ajuster correctement quelques points ne prouve pas à lui seul un mécanisme diffusif unique.
| Modèle | Masse libérée | Forme de la vitesse |
|---|---|---|
| Ordre zéro | k0 × t, avant épuisement | Constante |
| Proportionnel au restant | M0 × (1 − exp(−kt)) | Décroissante exponentiellement |
| Racine du temps | kH × racine(t), domaine limité | Décroissante avec le temps |
Mesurer l’exposition pour comparer deux produits
L’aire sous la courbe, ou AUC, résume l’exposition sur un intervalle défini. Cmax désigne la concentration maximale observée et Tmax le temps correspondant. AUC et Cmax ne mesurent pas exactement la même propriété. Deux courbes peuvent avoir la même aire et des pics différents.
Pour des concentrations de 0, 4, 3 et 0 mg/L aux temps 0, 1, 3 et 7 h, la méthode des trapèzes linéaires donne successivement 2, 7 et 6 mg·h/L. L’aire totale observée est donc 15 mg·h/L. Une éventuelle extrapolation au-delà du dernier prélèvement demande une hypothèse supplémentaire ; elle ne figure pas dans cette somme.
La fréquence des prélèvements influence la précision du pic observé et de l’aire. Si le vrai maximum survient entre deux mesures, Cmax observée peut lui être inférieure. Un protocole de comparaison doit donc organiser les prélèvements autour des portions informatives de la courbe.
Pourquoi un plan croisé ?
Dans un plan croisé simple, les mêmes participants reçoivent les deux produits pendant des périodes distinctes, selon un ordre attribué. Chaque personne sert partiellement de comparaison à elle-même, ce qui réduit l’effet de certaines différences interindividuelles. Un intervalle approprié entre périodes limite un effet résiduel, selon les propriétés étudiées.
Le plan ne supprime pas tous les problèmes. Période, séquence, données manquantes et variabilité intra-individuelle doivent être considérées. Une comparaison de deux moyennes calculées séparément ne reproduit pas l’analyse prévue pour un plan croisé. La structure des données compte autant que la formule finale.
Interpréter correctement la bioéquivalence
ICH M13A, applicable dans l’Union européenne depuis le 25 janvier 2025 pour son champ, concerne les formes orales solides à libération immédiate destinées à une action systémique. Le cours présente le principe usuel d’un intervalle de confiance à 90 % du rapport des moyennes géométriques d’exposition compris dans 80,00-125,00 %. Les paramètres, exceptions et procédures précises dépendent du produit et des textes applicables ; ce résumé ne s’étend pas automatiquement aux formes modifiées ou aux produits complexes.
Ces bornes ne sont pas une tolérance autorisant un comprimé à contenir entre 80 et 125 % de la substance déclarée. Elles encadrent une comparaison statistique d’exposition, calculée avec un protocole et une analyse définis. La qualité pharmaceutique et la teneur répondent à d’autres exigences.
La transformation logarithmique rend les rapports additifs : ln(T/R) = ln(T) − ln(R). Les bornes sont symétriques sur cette échelle puisque ln(1,25) = −ln(0,80). Après analyse, l’exponentielle ramène les limites à une échelle de rapports.
Dans un exemple pédagogique utilisant une approximation normale, le logarithme du rapport est 0,020 et son erreur standard 0,060. Un intervalle à 90 % vaut 0,020 ± 1,645 × 0,060, soit environ [−0,0787 ; 0,1187]. L’exponentielle donne [0,9243 ; 1,1260], ou [92,43 % ; 112,60 %]. Cet intervalle est inclus dans les bornes usuelles. Une étude réelle peut utiliser une loi de Student et un modèle adaptés au plan ; la valeur 1,645 n’est pas une constante universelle de toute analyse.
Un rapport moyen de 100 % peut échouer au critère si son intervalle est trop large. À l’inverse, un rapport moyen un peu différent de 100 % peut satisfaire le critère si l’incertitude est suffisamment réduite. Ne pas détecter une différence par un test de supériorité n’équivaut jamais à démontrer l’équivalence.
Mise à l’épreuve : Corriger une masse cumulée après prélèvements
Problème. Un essai de libération contient 100 mL de milieu parfaitement agité. Juste avant chaque prélèvement, les concentrations successives sont 0,20 ; 0,30 ; 0,40 mg/mL. À chaque fois, on retire 10 mL immédiatement remplacés par 10 mL de solvant sans substance. Calculer la masse cumulée libérée à la troisième mesure, sans dégradation ni adsorption.
Résolution. À cet instant, le récipient contient 100 × 0,40 = 40 mg. Mais les prélèvements précédents ont retiré 10 × 0,20 = 2 mg, puis 10 × 0,30 = 3 mg. La masse cumulée est donc 45 mg. Le troisième prélèvement n’a pas encore été retiré au moment de la mesure ; après son retrait, la somme « masse restante + tous prélèvements » resterait 45 mg. Ignorer l’historique donnerait 40 mg et sous-estimerait la libération. La formule générale à volume constant V et prélèvements v est M_n = V C_n + v somme(C_i), pour i de 1 à n − 1.
Rapport de moyennes et intervalle : deux vérifications distinctes
L'analyse se fait sur une échelle définie
Pour un paramètre positif tel que l'AUC, l'analyse usuelle du rapport de moyennes géométriques utilise les logarithmes. Si d est la différence estimée des moyennes logarithmiques et h une demi-largeur d'intervalle obtenue par le modèle statistique approprié, l'intervalle du rapport est [exp(d−h) ; exp(d+h)]. Il est symétrique sur l'échelle logarithmique, mais généralement pas sur l'échelle arithmétique.
Dans un vrai plan croisé, h dépend de l'erreur résiduelle, du plan, des degrés de liberté et des données. Les h des exercices suivants sont fournis ; ils ne prescrivent pas une analyse simplifiée universelle. Le principe usuel de limites 80,00-125,00 % doit rester dans le champ et les conditions de la ligne directrice applicable.
Deux résultats fictifs à comparer
Cas A. Le rapport estimé vaut 1,02 et h=0,08 pour un IC à 90 %. Poser d=ln1,02. Les bornes sont 1,02e⁻⁰·⁰⁸=0,94158 et 1,02e⁰·⁰⁸=1,10495. Cet intervalle est inclus dans les limites usuelles indiquées, pour ce seul paramètre et sous ce cadre.
Cas B. Le rapport estimé vaut 1,00 mais h=0,25. Les bornes deviennent 0,77880 et 1,28403. Le rapport ponctuel est exactement un, pourtant l'intervalle n'est pas inclus. La précision compte autant que la proximité de l'estimation centrale ; deux moyennes presque égales ne suffisent pas à démontrer l'équivalence.
Exercice de lecture réglementaire
Un seul paramètre satisfait le critère alors qu'un autre paramètre requis ne le satisfait pas. Peut-on conclure globalement à partir du résultat favorable ? Non. Il faut examiner l'ensemble des critères et le protocole prévus dans le cadre concerné. Sélectionner le seul résultat favorable modifie la question après observation.
Un intervalle inclus n'affirme pas que chaque individu aura une exposition située dans ces bornes, ni que la masse de principe actif peut varier librement de 80 à 125 %. Il concerne une comparaison statistique définie. La référence déjà applicable est EMA, ICH M13A, vérifiée de nouveau le 2 octobre 2026 ; aucune nouvelle règle réglementaire n'est inventée ici.
Schéma de raisonnement
- Caractériser la libération
- Définir l’étude d’exposition
- Respecter le plan
- Estimer rapports et incertitude
- Confronter aux critères applicables
Schéma de principe : lire les conditions et les limites dans le texte.
Chaque étape répond à une question distincte. Limite : le schéma n’autorise aucune modification de forme ou substitution individuelle ; les conclusions dépendent du dossier complet et du cadre applicable.
Exercices progressifs
1. Une forme libère 12 mg/h à vitesse constante sur une masse initiale de 96 mg. Calculer la fraction libérée à trois heures et la durée maximale du modèle.
2. Pour k = 0,10 h⁻¹, calculer t50 et la fraction libérée à dix heures.
3. Un modèle en racine du temps libère 15 mg à une heure. Combien prévoit-il à seize heures, avant épuisement ?
4. Calculer l’AUC trapézoïdale pour les concentrations 0, 6, 2 mg/L aux temps 0, 2, 6 h.
5. Un rapport moyen vaut 1,00 et son intervalle à 90 % [0,77 ; 1,30]. Satisfait-il les bornes usuelles ?
6. Deux produits ont la même AUC observée, mais des Cmax différentes. Peut-on déclarer la bioéquivalence à partir de cette seule information ?
Corrections argumentées
1. La masse vaut 36 mg et la fraction 36/96 = 37,5 %. L’épuisement théorique survient à huit heures. La droite cesse alors de décrire une libération possible.
2. t50 = 0,693147/0,10 = 6,93 h. À dix heures, la fraction est 1 − exp(−1) = 63,21 %. La constante et le temps doivent utiliser la même unité.
3. La racine de seize vaut quatre ; la masse prédite est 60 mg. Cette valeur n’est recevable que si la quantité disponible et les hypothèses du modèle le permettent.
4. Le premier trapèze donne (0 + 6)/2 × 2 = 6 mg·h/L. Le second donne (6 + 2)/2 × 4 = 16 mg·h/L. Total : 22 mg·h/L, sans extrapolation terminale.
5. Non. L’intervalle dépasse les deux bornes malgré un estimateur ponctuel exactement égal à 1. L’incertitude fait partie du critère ; elle ne peut pas être ignorée.
6. Non. Il faut les paramètres requis, leurs intervalles et un protocole adéquat. Une égalité d’aires peut masquer des vitesses d’apparition différentes et ne constitue pas à elle seule une démonstration réglementaire.
Références et portée
Références consultées le 1er octobre 2026. Les modèles, nombres et cas pratiques sont pédagogiques et fictifs ; ils ne déterminent ni formulation commercialisable, ni posologie, ni décision individuelle. Rédaction originale OSSIK complémentaire des bases de pharmacologie. Concordance avec les supports universitaires de l’année et relecture scientifique humaine à réaliser.
Partie 4 · Analyse pharmaceutique et validation des mesures
Prérequis et objectifs
Prérequis : dilutions, logarithme décimal, moyenne et écart-type, équation d’une droite. Objectifs : distinguer identité, dosage et recherche d’impuretés ; calculer une concentration à partir d’un étalonnage ; examiner la sélectivité d’une séparation ; expliquer pourquoi une méthode doit être validée pour un usage défini.
Une mesure commence par une question
Identifier une substance consiste à établir des caractéristiques compatibles avec son identité. Doser consiste à estimer sa quantité. Rechercher une impureté consiste à distinguer et mesurer une espèce parfois très minoritaire au sein d’une matrice abondante. Ces objectifs n’exigent pas les mêmes performances. Une méthode convenable pour une substance majoritaire peut être insuffisante pour une trace.
Le mesurande doit être défini : concentration d’une espèce dans une solution, masse par unité de prise, teneur rapportée à la matière sèche, activité biologique par volume, par exemple. Sans cette définition, deux résultats numériques identiques peuvent correspondre à des objets différents. Les unités et la base d’expression font partie du résultat.
L’échantillonnage précède la mesure instrumentale. Un appareil précis ne corrige pas un prélèvement non représentatif. Pour un lot hétérogène, analyser une seule zone parfaitement maîtrisée renseigne d’abord cette zone. La stratégie de prélèvement dépend de la question : moyenne du lot, dispersion entre unités ou recherche d’une anomalie localisée.
De l’échantillon à la solution analysée
Préparation et récupération
La préparation peut comprendre broyage, extraction, dissolution, filtration et dilution. Chaque étape peut introduire une perte, une contamination ou une transformation. Une filtration peut retirer les particules gênantes mais retenir une partie de l’analyte ; un solvant peut extraire imparfaitement une espèce liée à la matrice.
On ajoute fictivement 10,0 mg d’analyte à une matrice qui en contient initialement 20,0 mg. Après correction du signal initial, la quantité supplémentaire mesurée est 9,4 mg. Le taux de récupération vaut 9,4/10,0 × 100 = 94 %. Il informe sur le comportement de l’ajout dans les conditions choisies ; il ne garantit pas que l’analyte naturellement présent soit extrait exactement de la même manière.
Dilutions successives
Une prise de 2,00 mL est portée à 100,0 mL : le facteur de dilution est 50. Une seconde prise de 5,00 mL de cette solution est portée à 25,00 mL : le facteur est 5. Le facteur total est 250. Il se multiplie parce que la seconde dilution s’applique à une solution déjà diluée.
Si la dernière solution contient 0,80 mg/L, la solution initiale contient 200 mg/L. Cette remontée suppose une conservation quantitative et des volumes correctement définis. Une concentration massique ne se convertit en quantité par comprimé qu’après avoir reconstitué la masse extraite et le nombre d’unités représentées.
Spectrophotométrie et étalonnage
La transmittance T est le rapport de l’intensité lumineuse transmise à l’intensité de référence. L’absorbance vaut A = −log10(T). Elle est sans dimension. Une transmittance de 10 % correspond à A = 1 ; une transmittance de 1 % correspond à A = 2. L’absorbance n’est donc pas une fraction de lumière absorbée.
La loi de Beer-Lambert s’écrit A = epsilon × l × c pour un système adapté. Avec epsilon en L·mol⁻¹·cm⁻¹ et l en cm, c est en mol/L. Pour epsilon = 15 000, l = 1,00 cm et A = 0,450, c = 3,00 × 10⁻⁵ mol/L. La mesure exige notamment un domaine où la relation est valable et l’absence d’interférences non maîtrisées.
Une méthode empirique utilise une droite A = a × c + b obtenue à partir de solutions de référence. Si A = 0,050 × c + 0,010, avec c en mg/L, une absorbance de 0,410 donne c = (0,410 − 0,010)/0,050 = 8,00 mg/L. Oublier l’ordonnée à l’origine donnerait 8,20 mg/L, soit un biais de 2,5 % dans cet exemple.
Un coefficient de détermination élevé ne suffit pas à valider la relation. Une courbure faible peut être importante près de la limite basse. Il faut examiner les résidus, le domaine, la répétabilité des niveaux et l’adéquation de la pondération éventuelle. Extrapoler au-delà des étalons requiert une justification ; l’équation ne crée pas des données là où aucune performance n’a été étudiée.
Chromatographie : séparer avant de mesurer
La chromatographie repose sur des interactions différentes avec une phase stationnaire et une phase mobile. Le temps de rétention tR situe l’apparition d’un pic ; le temps mort tM caractérise le passage d’une espèce non retenue dans le modèle. Le facteur de rétention k vaut (tR − tM)/tM.
Avec tR = 6,0 min et tM = 1,5 min, k = 3,0. Un temps de rétention compatible avec une référence apporte une information, mais deux substances peuvent coéluer. Il faut des critères d’identité et de sélectivité adaptés, éventuellement complémentaires.
Pour deux pics, une définition usuelle de la résolution utilisant les largeurs à la base est Rs = 2 × (tR2 − tR1)/(w1 + w2). Si les rétentions sont 5,0 et 5,8 min et les largeurs 0,4 et 0,5 min, Rs = 1,78. Une autre définition de largeur appelle une autre formule : mélanger des largeurs à mi-hauteur avec cette expression fausse le résultat.
L’aire d’un pic est reliée à une quantité par une réponse instrumentale étalonnée. Des molécules différentes n’ont pas nécessairement le même facteur de réponse. Un pourcentage d’aire ne devient donc pas automatiquement un pourcentage massique d’impureté. La méthode doit préciser les facteurs et les hypothèses utilisés.
| Notion | Question posée | Erreur fréquente |
|---|---|---|
| Sélectivité | L’analyte est-il distingué ? | Assimiler un pic à une identité certaine |
| Justesse | Le résultat est-il proche d’une référence ? | La confondre avec faible dispersion |
| Précision | Les répétitions sont-elles proches ? | En déduire l’absence de biais |
| Domaine | Où les performances sont-elles établies ? | Extrapoler sans justification |
| Robustesse | De petites variations sont-elles tolérées ? | Confondre variation prévue et changement majeur |
Validation pour un usage défini
ICH Q2(R2) fournit le cadre de validation des procédures analytiques. La page institutionnelle indique une application depuis le 14 juin 2024. Le choix des caractéristiques à étudier dépend du but analytique. Décrire une limite de quantification est pertinent pour certaines mesures de faibles teneurs ; une procédure d’identité répond d’abord à une autre question.
La répétabilité s’évalue dans des conditions rapprochées ; la précision intermédiaire explore certaines variations au sein d’un laboratoire. La reproductibilité implique une comparaison plus large entre laboratoires. Les termes doivent être accompagnés des conditions effectivement étudiées. Répéter dix lectures de la même cuve n’évalue pas l’extraction, la préparation ou l’échantillonnage.
Des résultats fictifs de 98, 100 et 102 unités ont une moyenne de 100 et un écart-type d’échantillon de 2. Le coefficient de variation vaut 2 %. Si la valeur de référence est 105, le biais relatif est (100 − 105)/105 = −4,76 %. Une faible dispersion peut donc coexister avec un biais substantiel.
Détection, quantification et incertitude
La limite de détection correspond à la possibilité de distinguer un signal de l’absence d’analyte selon un critère défini. La limite de quantification correspond à une mesure dont les performances sont jugées suffisantes pour l’usage. Un signal détecté n’est pas nécessairement quantifiable avec une incertitude acceptable.
Une mesure finale combine des contributions : étalon, volumes, répétabilité, extraction, modèle d’étalonnage. Dans une approximation d’indépendance, deux incertitudes relatives de 1 % et 2 % se combinent quadratiquement en racine(1² + 2²) = 2,24 %. On ne les additionne pas simplement si l’on applique ce modèle. Des corrélations ou un biais non corrigé nécessitent une analyse supplémentaire.
Lecture visuelle : Beer-Lambert : absorbance linéaire, transmission exponentielle
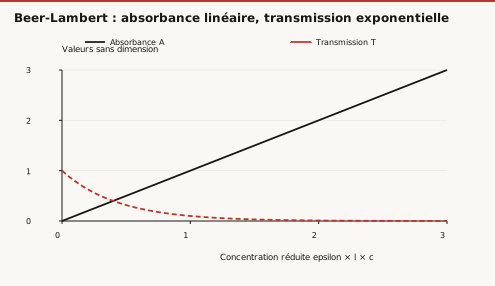
Question de lecture. À A = 2, la transmission est-elle divisée par deux ?
Correction. Non : T = 10-2 = 0,01, soit 1 % de la lumière incidente. Doubler A multiplie les transmissions correspondantes, il ne les divise pas simplement par deux.
Mise à l’épreuve : Un blanc et une récupération interviennent à des étapes différentes
Problème. Une solution diluée dix fois donne une absorbance de 0,45. Le blanc vaut 0,05 et la pente d’étalonnage après blanc 0,020 L/mg. L’extraction a une récupération de 80 %, validée dans cette matrice. Avant la dilution au dixième, l’extrait est ajusté au même volume que la solution initiale dont il provient. Retrouver la concentration avant extraction dans le modèle proposé.
Résolution. Le signal net vaut 0,40, donc la solution diluée contient 0,40/0,020 = 20 mg/L. Avant dilution, l’extrait contient 200 mg/L. Corriger la récupération donne 200/0,80 = 250 mg/L, si les volumes et le mesurande autorisent cette correspondance. Multiplier par 0,80 au dernier stade aggraverait la perte. La correction n’est pas automatique en pratique : elle exige une récupération représentative et son incertitude. L’étalonnage doit couvrir le signal mesuré et être compatible avec la matrice.
Quantifier avec une réponse différente selon les espèces
Reconstituer une proportion massique
Si l'aire A_i est proportionnelle à la masse m_i avec une sensibilité s_i, alors m_i=A_i/s_i. La fraction massique parmi les espèces mesurées est (A_i/s_i)/Σ(A_j/s_j). Cette normalisation suppose que toutes les espèces pertinentes sont représentées et que les sensibilités sont adaptées au domaine. Une impureté non détectée ne disparaît pas du produit parce qu'elle est absente du chromatogramme.
Exercice de correction des aires
Deux pics ont des aires 900 et 100. Leurs sensibilités sont respectivement 1 et 2 unités d'aire par unité de masse. Le pourcentage brut d'aire du second est 10 %. Après correction, les masses relatives sont 900 et 50 ; la fraction massique du second vaut 50/950=5,263 %. La différence vient d'une réponse deux fois plus intense par unité de masse, pas d'un changement de composition pendant le calcul.
Étalon interne : ce que le rapport peut compenser
Un étalon interne ajouté de manière contrôlée peut aider à corriger certaines variations communes de préparation ou d'injection. Si A_analyte/A_etalon = a(C_analyte/C_etalon), un facteur multiplicatif commun aux deux aires s'annule. Il faut toutefois que l'étalon subisse les étapes concernées de manière suffisamment comparable, sans interférer ni être présent initialement d'une façon non maîtrisée.
Exercice. Le rapport d'aires vaut 0,80, C_etalon=5 mg/L et a=2. La concentration d'analyte vaut 0,80×5/2=2 mg/L. Si les deux aires diminuent de 20 % par un même effet d'injection, leur rapport reste 0,80. Si seule l'extraction de l'analyte diminue, le rapport change : l'étalon n'a pas automatiquement corrigé cette perte différentielle.
Domaine et validation
Une méthode fondée sur un rapport ne dispense pas de vérifier sélectivité, stabilité, domaine et incertitude. Des réponses non linéaires ou des effets de matrice différents peuvent rompre la compensation. L'ajout d'un outil analytique doit être relié au défaut qu'il traite ; il ne constitue pas une garantie globale de justesse. Les exercices sont fictifs et ne fixent aucune spécification de libération de lot.
Schéma de raisonnement
- Définir le mesurande
- Prélever et préparer
- Séparer ou sélectionner
- Étalonner et mesurer
- Évaluer les performances
Schéma de principe : lire les conditions et les limites dans le texte.
Le parcours rappelle que l’instrument n’est qu’une partie de la méthode. Limite : la validation ne garantit pas tous les usages futurs ; un changement de matrice ou de domaine peut exiger une nouvelle évaluation.
Exercices progressifs
1. Calculer l’absorbance pour une transmittance de 0,01. Quelle erreur ferait-on en l’assimilant à une absorption de 1 % ?
2. Une droite donne signal = 3c + 2. Un signal de 20 est observé. Calculer c et préciser le rôle du blanc.
3. Une solution est diluée vingt fois puis cinq fois. La concentration finale vaut 1,2 mg/L. Calculer la concentration initiale.
4. Calculer k pour tR = 8 min et tM = 2 min. Cela démontre-t-il une identité ?
5. Deux pics à 4 et 5 min ont des largeurs à la base de 0,5 et 0,5 min. Calculer leur résolution selon la formule donnée.
6. Une méthode donne systématiquement 90 pour une référence à 100, avec un écart-type de 0,2. Diagnostiquer le problème et proposer une investigation.
Corrections argumentées
1. A = −log10(0,01) = 2. La transmittance signifie que 1 % de l’intensité de référence est transmis ; l’absorbance est une grandeur logarithmique, pas un pourcentage.
2. c = (20 − 2)/3 = 6 dans l’unité de concentration retenue. Le terme constant représente un décalage du modèle, qui peut notamment inclure un fond ; il faut vérifier comment le blanc a été traité au lieu de le soustraire arbitrairement deux fois.
3. Le facteur total vaut 100 et la concentration initiale 120 mg/L. Les facteurs se multiplient ; additionner vingt et cinq serait incorrect.
4. k = (8 − 2)/2 = 3. Une rétention identique à celle d’une référence ne suffit pas à exclure une coélution ou une autre substance de comportement proche.
5. Rs = 2 × 1/(0,5 + 0,5) = 2. Le résultat dépend des largeurs à la base définies dans l’énoncé ; une autre convention exige son expression appropriée.
6. La méthode est très précise dans ces conditions mais présente un biais de −10 %. Vérifier l’étalon, le facteur de dilution, la récupération et le modèle de réponse recherche une cause systématique. Répéter davantage la même lecture ne corrige pas ce biais.
Références et portée
Références consultées le 1er octobre 2026. Les modèles, nombres et cas pratiques sont pédagogiques et fictifs ; ils ne déterminent ni formulation commercialisable, ni posologie, ni décision individuelle. Rédaction originale OSSIK complémentaire des bases de pharmacologie. Concordance avec les supports universitaires de l’année et relecture scientifique humaine à réaliser.
Partie 5 · Stabilité, conditionnement et qualité microbiologique
Prérequis et objectifs
Prérequis : exponentielle, logarithme népérien, concentration et conservation de matière. Objectifs : distinguer stabilités chimique, physique et microbiologique ; calculer une durée dans un modèle cinétique ; expliquer les interactions avec le conditionnement ; interpréter les limites d’un essai accéléré et d’un contrôle sur échantillon.
La stabilité comporte plusieurs dimensions
Un produit stable conserve les caractéristiques requises pendant une durée et dans des conditions définies. Une teneur en substance active encore élevée ne suffit pas si des produits de dégradation problématiques apparaissent, si la libération change ou si la qualité microbiologique n’est plus maîtrisée. La conformité porte sur un ensemble d’attributs.
La stabilité chimique concerne les transformations moléculaires : hydrolyse, oxydation, photodégradation et autres réactions. La stabilité physique concerne l’organisation de la matière : précipitation, changement cristallin, agrégation, séparation de phases, perte de texture. Ces phénomènes peuvent interagir. Une précipitation modifie la fraction dissoute disponible pour une réaction ; une hydrolyse peut changer le pH et accélérer une autre transformation.
Une modification d’aspect est un signal utile, mais l’absence de modification visible ne prouve pas l’absence de dégradation. Une faible quantité d’impureté peut échapper à l’œil. Inversement, une différence de couleur ou de viscosité demande une investigation plutôt qu’une interprétation moléculaire immédiate.
| Observation | Hypothèse possible | Vérification informative |
|---|---|---|
| Baisse de teneur | Dégradation ou adsorption | Dosage et bilan des produits associés |
| Trouble | Précipitation ou contamination | Analyse des particules et contrôle adapté |
| Séparation de phases | Instabilité de dispersion | Taille, redispersibilité, teneur locale |
| Changement de libération | Transformation de la matrice | Essai fonctionnel et caractérisation physique |
| Variation de pH | Réaction, échange ou contamination | Mesures complémentaires et chronologie |
Établir une cinétique sans surinterpréter
Modèle d’ordre zéro
Si la concentration diminue à vitesse constante, dC/dt = −k0 et C(t) = C0 − k0t. La constante k0 a les unités d’une concentration par temps. Pour C0 = 100 mg/L et k0 = 0,20 mg/L par jour, la concentration atteint 90 mg/L après 50 jours.
Le modèle cesse d’avoir un sens lorsque son prolongement produit une concentration négative. Une portion approximativement linéaire d’une courbe ne prouve pas un mécanisme d’ordre zéro ; sur une petite fenêtre, une exponentielle peut sembler droite. Le choix du modèle exige des données couvrant une variation informative.
Modèle d’ordre un
Si la vitesse est proportionnelle à la concentration restante, dC/dt = −kC. L’intégration donne C(t) = C0 × exp(−kt), puis ln(C/C0) = −kt. La constante k est en inverse du temps. Une représentation logarithmique peut aider à examiner le modèle, mais elle modifie aussi la structure des erreurs de mesure.
La durée t90 pour atteindre 90 % de la concentration initiale vaut −ln(0,90)/k. Avec k = 0,001 jour⁻¹, t90 = 105,36 jours. La demi-vie vaut ln(2)/k = 693,15 jours. Les deux valeurs ne sont pas interchangeables : perdre 10 % ne prend pas la moitié du temps nécessaire pour perdre 50 %.
À 30 jours, la fraction restante est exp(−0,030) = 0,97045, soit 97,04 %. Si l’on mesure 95 % après 50 jours et que le modèle d’ordre un est supposé exact, k = −ln(0,95)/50 = 0,0010259 jour⁻¹. Le t90 associé est environ 102,70 jours. Ce résultat reste une estimation conditionnelle ; il n’établit pas une date de péremption réglementaire.
Ce que signifie le seuil
Le seuil de 90 % sert ici d’exercice mathématique. Une durée de conservation réelle repose sur les spécifications pertinentes, les données de plusieurs lots, les conditions de conservation, le conditionnement et une analyse adaptée. L’attribut limitant peut être une impureté ou une propriété physique avant que la teneur atteigne 90 %.
Un bilan de matière peut révéler des incohérences. Si une substance diminue de 5 % mais qu’un dosage non spécifique ne voit aucun produit de transformation, plusieurs explications sont possibles : détection insuffisante, produits non suivis, perte physique, erreur analytique. On ne doit pas inventer une dégradation particulière à partir de la seule baisse.
Température et essais accélérés
La relation d’Arrhenius s’écrit k = A × exp(−Ea/(RT)). Pour comparer deux températures, ln(k2/k1) = Ea/R × (1/T1 − 1/T2). Les températures sont en kelvins, Ea en J/mol si R = 8,314 J·mol⁻¹·K⁻¹. Utiliser des degrés Celsius dans les inverses est incorrect.
Avec Ea = 50 000 J/mol, T1 = 298,15 K et T2 = 308,15 K, le rapport k2/k1 est environ 1,92. Dans ce scénario, une augmentation de dix degrés double presque la vitesse. Ce n’est pas une règle universelle : le facteur dépend de l’énergie d’activation et de la température de départ.
L’extrapolation suppose le même mécanisme dans le domaine étudié. Une transition de phase, un changement de solubilité, une perte d’eau ou une modification du conditionnement peut rompre cette hypothèse. Accélérer une transformation différente ne prédit pas la vitesse de celle qui domine aux conditions usuelles.
ICH Q1A(R2) présente le cadre des études de stabilité des nouvelles substances et produits concernés. Les études de long terme et les études accélérées apportent des informations complémentaires. Le présent cours n’impose pas une combinaison universelle de température et d’humidité à toutes les formes : le choix dépend notamment du produit et du contexte réglementaire.
Le conditionnement participe au système
Un conditionnement peut limiter l’entrée d’humidité, l’exposition à la lumière ou les échanges gazeux. Il peut aussi interagir avec le produit : adsorption sur une surface, absorption dans un polymère, migration de substances, modification du volume disponible ou perte de constituants volatils.
L’adsorption décrit une accumulation à une interface ; l’absorption décrit une pénétration dans un volume de matériau. Dans un bilan simplifié, un récipient contient initialement 100 microgrammes d’une substance, dont 8 microgrammes sont retenus par sa paroi. Il reste 92 microgrammes dans le liquide si aucune autre perte n’intervient. Un prélèvement du seul liquide donnerait une baisse apparente de 8 % sans nécessaire dégradation chimique.
La surface de contact rapportée au volume peut changer avec le format. Pour des récipients géométriquement semblables, la surface croît comme le carré de la dimension et le volume comme son cube ; le rapport surface/volume diminue quand la taille augmente. Transposer directement un résultat entre petits et grands contenants demande donc de considérer ce changement.
La conservation après ouverture constitue une situation différente du stockage fermé. Entrée d’air, manipulations, prélèvements et contamination potentielle modifient les conditions. Les données du contenant fermé ne suffisent pas à définir toutes les conditions d’utilisation après ouverture ou reconstitution.
Qualité microbiologique et raisonnement probabiliste
Une préparation non stérile ne signifie pas une préparation sans exigences microbiologiques. Une préparation stérile impose une maîtrise particulière de la conception, du procédé et de l’environnement. Un contrôle final sur un nombre limité d’échantillons ne peut pas démontrer à lui seul l’absence de toute contamination dans un lot.
Supposons, uniquement pour illustrer l’échantillonnage, une probabilité indépendante de contamination de 1 % par unité. La probabilité que vingt unités prélevées soient toutes non contaminées vaut 0,99²⁰ = 81,79 %. Un résultat négatif reste donc très probable malgré cette proportion hypothétique. Le calcul n’est ni une méthode de validation de stérilité ni un niveau acceptable ; il montre pourquoi la prévention par le procédé est indispensable.
Un conservateur antimicrobien ne remplace pas une fabrication maîtrisée et n’est pas synonyme de stérilisation. Son efficacité dépend notamment du milieu et de la disponibilité de la substance. Une concentration totale peut différer de la concentration libre lorsque des interactions avec les phases ou le contenant surviennent.
Mise à l’épreuve : L’absence de contamination dans un échantillon ne certifie pas tout le lot
Problème. Un lot fictif possède une proportion de défauts de 1 %. Vingt unités sont prélevées indépendamment et le test détecte parfaitement chaque défaut. Quelle probabilité a-t-on de n’en détecter aucun ?
Résolution. Elle vaut 0,99²⁰ = 81,8 %. Une série entièrement négative serait donc fréquente même dans ce scénario défectueux. Inversement, voir zéro défaut ne prouve pas que la proportion réelle soit 1 % ou 0 % : le calcul est conditionnel à une hypothèse. Les contrôles de matières, de procédé et de conditionnement apportent une information différente du seul test final. Si les défauts sont regroupés spatialement ou si la sensibilité est imparfaite, ce modèle binomial devient insuffisant. Aucun plan d’échantillonnage réglementaire n’est proposé par ces chiffres.
Plusieurs voies de dégradation et incertitude sur le temps de seuil
Additionner les débits, pas les demi-vies
Une substance fictive disparaît par deux voies parallèles de premier ordre, indépendantes dans le modèle : dC/dt=−k1C−k2C. Le bilan se réécrit dC/dt=−(k1+k2)C, donc C=C0exp[−(k1+k2)t]. Les constantes s'additionnent parce que les débits retirent la même espèce depuis le même compartiment. Les demi-vies ne s'additionnent pas.
Prendre k1=0,001 jour⁻¹ et k2=0,002 jour⁻¹. La constante totale vaut 0,003 jour⁻¹ ; le temps pour conserver 90 % est −ln0,9/0,003=35,12 jours. Si un conditionnement supprimait parfaitement la première voie sans modifier la seconde, la constante resterait 0,002 et ce temps deviendrait 52,68 jours. La suppression d'une voie ne signifie pas stabilité indéfinie.
Exercice : attribuer le gain à une hypothèse précise
Pourquoi ne peut-on pas appliquer automatiquement le facteur 52,68/35,12 à un produit réel après changement de conditionnement ? Correction. Le nouveau système peut modifier plusieurs voies, l'humidité, les interactions et l'intégrité physique. Le calcul isole seulement l'hypothèse d'une voie retirée sans autre modification. Il faut des études pour vérifier cette hypothèse et les autres critères de stabilité.
L'incertitude sur la pente se transmet au temps
Pour une voie de premier ordre, t90=−ln0,9/k est inversement proportionnel à k. Si une estimation de k est 0,001 jour⁻¹ mais qu'une valeur supérieure plausible dans l'analyse retenue est 0,0015, les temps associés sont respectivement 105,36 et 70,24 jours. Les bornes d'un intervalle sur k se transforment en sens inverse pour t90 ; un intervalle symétrique sur k ne donne pas un intervalle symétrique sur le temps.
Exercice critique. Peut-on annoncer 105,36 jours comme durée garantie parce que la droite ajustée est excellente ? Non. Le temps dépend de l'incertitude des paramètres, de l'extrapolation, de la variabilité des lots et des critères autres que le dosage. Une qualité d'ajustement décrit les points étudiés ; elle ne garantit pas tous les états futurs.
Ces valeurs sont des temps théoriques dans un modèle pédagogique, jamais des dates de péremption. Une stabilité globale doit inclure propriétés physiques, qualité microbiologique et conditionnement. La relation exponentielle ne remplace pas le programme réglementaire applicable ni l'évaluation des données réelles.
Schéma de raisonnement
- Définir l’attribut
- Construire les hypothèses
- Mesurer plusieurs dimensions
- Relier au temps et au milieu
- Tester le modèle
Schéma de principe : lire les conditions et les limites dans le texte.
Le schéma évite d’attribuer immédiatement une baisse de teneur à une réaction précise. Limite : un modèle cinétique simplifié ne suffit pas à fixer la conformité ou la durée de conservation d’un produit réel.
Exercices progressifs
1. Une concentration initiale de 80 mg/L diminue à 0,10 mg/L par jour. Calculer le temps pour atteindre 72 mg/L dans le modèle d’ordre zéro.
2. Pour k = 0,002 jour⁻¹, calculer t90 et la demi-vie d’un modèle d’ordre un.
3. Une fraction restante vaut 0,98 après vingt jours. Estimer k sous hypothèse d’ordre un.
4. Une quantité initiale de 250 microgrammes subit une rétention de 15 microgrammes sur la paroi. Calculer la quantité dans le liquide et la perte relative apparente.
5. Avec une probabilité indépendante de contamination de 2 % par unité, calculer la probabilité de vingt prélèvements tous négatifs.
6. Une étude à température élevée donne une précipitation absente à température modérée. Pourquoi une extrapolation d’Arrhenius directe peut-elle être inappropriée ?
Corrections argumentées
1. La perte nécessaire est 8 mg/L ; le temps vaut 8/0,10 = 80 jours. L’unité de k0 permet de contrôler le calcul. Ce temps n’est pertinent que dans le domaine où la vitesse reste constante.
2. t90 = 0,1053605/0,002 = 52,68 jours ; t50 = 0,693147/0,002 = 346,57 jours. Le même k gouverne les deux résultats, mais les seuils diffèrent.
3. k = −ln(0,98)/20 = 0,0010101 jour⁻¹. Une seule mesure ne vérifie pas le modèle ; plusieurs dates et la précision analytique sont nécessaires pour l’évaluer.
4. Il reste 235 microgrammes et la perte apparente est 15/250 = 6 %. Cette disparition du liquide ne prouve pas une transformation chimique : le bilan doit intégrer la paroi.
5. La probabilité vaut 0,98²⁰ = 0,6676, soit 66,76 %. Des contrôles négatifs sont compatibles avec une contamination rare ; leur interprétation exige une stratégie de maîtrise plus large.
6. La précipitation change les phases, les concentrations dissoutes et potentiellement le mécanisme dominant. Une même relation cinétique ne peut être supposée sans vérifier que les conditions comparées restent physicochimiquement comparables.
Références et portée
Références consultées le 1er octobre 2026. Les modèles, nombres et cas pratiques sont pédagogiques et fictifs ; ils ne déterminent ni formulation commercialisable, ni posologie, ni décision individuelle. Rédaction originale OSSIK complémentaire des bases de pharmacologie. Concordance avec les supports universitaires de l’année et relecture scientifique humaine à réaliser.
Partie 6 · Produits complexes et maîtrise de la variabilité
Prérequis et objectifs
Prérequis : structure des protéines, concentration, chromatographie et notion de variabilité. Objectifs : expliquer pourquoi une identité nominale ne décrit pas entièrement un produit complexe ; distinguer teneur, pureté et activité ; interpréter une comparaison de produits biologiques ; comprendre la standardisation d’un extrait végétal sans lui attribuer une équivalence clinique automatique.
Une composition décrite à plusieurs échelles
Une petite molécule bien définie peut être caractérisée par sa structure chimique et ses propriétés. Une protéine ajoute plusieurs niveaux d’organisation : séquence, repliement, assemblage, modifications chimiques et parfois glycosylation. Un extrait végétal comporte un ensemble de molécules dont les proportions dépendent des matières et du procédé. Dans ces deux cas, un seul dosage ne décrit pas tout le produit.
Le point commun entre une protéine thérapeutique et un extrait complexe est la nécessité de maîtriser plusieurs caractéristiques. Cela ne signifie pas qu’ils relèvent des mêmes méthodes, exigences ou mécanismes d’action. Le rapprochement est méthodologique : définir ce qui doit être mesuré et comprendre quelles variations peuvent modifier la performance.
La variabilité peut provenir de la source biologique, du procédé, du stockage ou de l’analyse. Pour l’interpréter, il faut distinguer une différence réelle entre produits d’une dispersion de mesure. Une différence observée à une seule date et avec une seule technique ne suffit pas à reconstruire son origine.
Protéines : quantité et fonction
Structure et activité
Une protéine peut conserver sa séquence tout en changeant de repliement. Elle peut s’agréger, être fragmentée ou subir une modification chimique. Certaines transformations réduisent l’activité ; d’autres modifient la distribution des espèces ou la stabilité. La masse totale de protéines mesurée ne constitue donc pas toujours un indicateur suffisant de fonction biologique.
Une solution fictive contient 2,0 mg/mL de protéines et présente une activité mesurée de 800 unités/mL dans un essai défini. Son activité spécifique vaut 800/2,0 = 400 unités/mg. Après une sollicitation, la concentration reste 2,0 mg/mL mais l’activité devient 600 unités/mL : l’activité spécifique tombe à 300 unités/mg, soit une baisse de 25 %.
Cette baisse ne permet pas d’identifier seule le mécanisme. Elle peut résulter d’une altération du produit, d’une interférence du milieu ou d’un problème de l’essai. L’unité d’activité dépend de la définition expérimentale et de l’étalon ; elle ne se convertit pas librement en masse sans relation caractérisée.
Méthodes complémentaires
Une chromatographie adaptée à la taille peut aider à explorer des espèces de tailles différentes. Une méthode sensible à la charge apporte un autre regard. La spectrométrie de masse et des analyses structurales renseignent des caractéristiques moléculaires ; un essai fonctionnel explore une réponse biologique. Aucune technique ne répond à toutes les questions simultanément.
| Dimension | Exemple de question | Limite d’une mesure isolée |
|---|---|---|
| Identité | La séquence attendue est-elle présente ? | Ne décrit pas tout le repliement |
| Pureté | Quelles espèces associées détecte-t-on ? | Dépend de la sélectivité de la méthode |
| Activité | La fonction mesurée est-elle conservée ? | Dépend du système d’essai |
| Stabilité | Les attributs évoluent-ils dans le temps ? | Une date unique ne décrit pas une cinétique |
| Variabilité | Les lots restent-ils comparables ? | La dispersion analytique doit être estimée |
Un profil chromatographique peut montrer 97 % d’aire dans le pic principal et 3 % dans un pic associé. Sans démonstration de facteurs de réponse comparables, ces pourcentages ne deviennent pas automatiquement 97 % et 3 % de masse. Une fraction minoritaire peut aussi avoir une importance fonctionnelle disproportionnée ; l’aire ne donne pas seule son impact.
Comprendre la comparabilité et la biosimilarité
Le procédé de fabrication influence les caractéristiques d’un produit biologique. Un changement de milieu de culture, de purification ou de stockage peut modifier certains attributs. Une étude de comparabilité examine les conséquences pertinentes d’un changement ; elle ne se réduit pas à constater que le nom de la substance reste identique.
Selon l’EMA, un biosimilaire présente une forte similarité avec un médicament biologique de référence, sans différence cliniquement significative de qualité, de sécurité et d’efficacité. La démonstration repose sur une comparaison structurée des données pertinentes. Il ne s’agit pas d’appliquer automatiquement le raisonnement d’un générique de petite molécule à toute la microhétérogénéité d’une protéine.
La page institutionnelle souligne aussi l’interchangeabilité scientifique des biosimilaires autorisés dans l’Union européenne. Les modalités pratiques de prescription ou de substitution relèvent cependant des cadres nationaux et des situations réglementaires applicables. Ce cours ne formule aucune règle française détaillée ni décision individuelle de remplacement.
L’immunogénicité est la capacité d’un produit à provoquer une réponse immunitaire dans certaines conditions. Elle dépend du produit, de son contexte et des personnes exposées. Une simple différence analytique n’annonce pas automatiquement un problème clinique ; son importance doit être examinée par une stratégie fondée sur les connaissances et les données appropriées.
Comparer une distribution, pas seulement une moyenne
Deux séries fictives d’activité contiennent respectivement 99, 100, 101 et 90, 100, 110 unités. Leurs moyennes sont identiques à 100. Les écarts-types d’échantillon sont pourtant 1 et 10 unités. Une moyenne identique peut donc masquer une variabilité très différente.
Cet exemple ne définit aucun seuil d’acceptation. Il montre qu’une comparaison doit considérer les distributions, les incertitudes et la pertinence biologique des attributs. Un intervalle de tolérance, un intervalle de confiance d’une moyenne et une plage de spécification répondent à des questions différentes ; ils ne se remplacent pas mutuellement.
Matières végétales et extraits
Définir la matière avant de doser
Une matière végétale doit être décrite par l’espèce, la partie utilisée et les conditions pertinentes de préparation. Racine, feuille et graine d’une même espèce ne possèdent pas nécessairement la même composition. La récolte, le séchage, le stockage et les procédés d’extraction peuvent modifier les profils chimiques.
Une extraction transfère certaines substances vers un solvant. Le choix du solvant, sa composition, la température et la durée orientent ce transfert. Deux extraits issus de la même masse végétale peuvent donc contenir des proportions différentes d’espèces chimiques. Le rendement global d’extraction ne mesure pas à lui seul le rendement d’un constituant particulier.
À partir de 5,0 kg de matière végétale sèche, on obtient fictivement 1,0 kg d’extrait natif sec. Le rapport matière/extrait est 5:1 et le rendement massique 20 %. Il faut préciser que le kilogramme correspond ici à l’extrait natif, avant ajout d’éventuels supports. Si 0,25 kg de support sont ensuite ajoutés, la masse totale devient 1,25 kg ; le rendement d’extraction n’est pas devenu 25 % par magie.
Marqueur et constituant actif
Un marqueur analytique est choisi pour caractériser ou contrôler une matière. Sa présence peut aider à suivre la composition, sans prouver qu’il explique toute l’activité. Un constituant dont l’activité est reconnue joue un rôle différent. Les mots doivent être définis dans le contexte de la matière étudiée.
Un extrait natif de 1,0 kg contient 3,0 % d’un marqueur, soit 30 g. Après ajout de 0,25 kg de support dépourvu de ce marqueur, la teneur devient 30/1 250 = 2,4 %. La masse du marqueur n’a pas changé ; seul le dénominateur augmente. Une standardisation doit donc préciser si la teneur porte sur l’extrait natif ou sur la préparation finale.
Une empreinte chromatographique décrit plusieurs composantes du profil. Elle complète le dosage d’un marqueur et peut contribuer à repérer des écarts. Elle ne démontre pas, à elle seule, une efficacité clinique identique entre deux produits. Les exigences de qualité des médicaments à base de plantes sont traitées par les recommandations institutionnelles spécifiques, notamment celles de l’EMA.
Raisonnement sur la variabilité et les contaminants
La composition d’origine naturelle n’exclut ni substances indésirables, ni contamination, ni interactions. L’identité botanique, les contaminants pertinents et les conditions de fabrication doivent être examinés. Le raisonnement scientifique ne remplace pas la preuve par l’origine supposée favorable de la matière.
Pour interpréter trois lots, on commence par vérifier qu’ils ont été analysés sur la même base et avec une méthode adaptée. Une différence de teneur en eau peut créer une différence apparente de pourcentage si un résultat est exprimé sur matière sèche et l’autre sur produit tel quel. Avant de rechercher une cause biologique complexe, harmoniser les définitions peut résoudre l’écart.
Dans un exemple, une poudre contient 5 g de marqueur pour 100 g de produit incluant 10 g d’eau. La teneur sur produit tel quel est 5 %. La teneur sur matière sèche vaut 5/90 × 100 = 5,56 %. Ces résultats sont compatibles ; ils ne décrivent pas une augmentation chimique du marqueur après changement d’unité de référence.
Mise à l’épreuve : Même activité moyenne, stabilité différente
Application. Deux préparations ont 2 mg/mL de protéines et 800 unités/mL d’activité à la sortie de fabrication. Après un stockage identique, A conserve 760 unités/mL et B, 400, sans variation de concentration protéique totale. Que mesure-t-on ?
Analyse. L’activité spécifique initiale vaut 400 unités/mg pour les deux. Après stockage, elle vaut 380 pour A et 200 pour B. La teneur protéique n’a donc pas suffi à décrire la fonction conservée. Il faut examiner des mécanismes possibles, comme modification de structure, agrégation ou interférence analytique, avec des méthodes complémentaires. L’essai d’activité lui-même exige une définition et une validation. Ces observations indiquent une différence dans ce protocole, sans établir seules une différence clinique ni conclure à une biosimilarité ou à son absence.
Schéma de raisonnement
- Définir la source
- Décrire le procédé
- Mesurer plusieurs attributs
- Comparer les variations
- Relier aux performances
Schéma de principe : lire les conditions et les limites dans le texte.
Ce schéma rend explicite la chaîne de preuves. Limite : un profil analytique proche n’équivaut pas automatiquement à une efficacité clinique identique ; la conclusion doit rester proportionnée aux données disponibles.
Exercices progressifs
1. Calculer l’activité spécifique d’une solution à 3 mg/mL et 1 200 unités/mL.
2. À masse constante, une activité passe de 500 à 350 unités. Calculer la baisse relative et préciser ce qu’elle ne démontre pas.
3. Six kilogrammes de matière sèche donnent 1,5 kg d’extrait natif sec. Calculer rendement et rapport matière/extrait.
4. Un extrait de 800 g contient 4 % de marqueur. On ajoute 200 g de support. Calculer masse du marqueur et nouvelle teneur.
5. Une matière contient 2 g de marqueur dans 50 g de produit, dont 5 g d’eau. Calculer les teneurs sur produit tel quel et sur matière sèche.
6. Deux extraits ont le même marqueur à 2 %, mais des empreintes chromatographiques différentes. Peut-on conclure à leur interchangeabilité clinique ?
Corrections argumentées
1. L’activité spécifique vaut 1 200/3 = 400 unités/mg. L’unité dépend de l’essai et ne constitue pas une unité universelle de masse.
2. La baisse est (500 − 350)/500 = 30 %. Elle ne prouve pas une cause moléculaire précise : une altération du produit et une interférence de mesure doivent notamment être distinguées.
3. Le rendement vaut 1,5/6 = 25 % ; le rapport matière/extrait est 4:1. Les masses sont définies sèches et sans support, condition nécessaire à cette interprétation.
4. Le marqueur représente 0,04 × 800 = 32 g. Dans 1 000 g de préparation finale, la teneur est 3,2 %. Ajouter un support diminue le pourcentage sans retirer le marqueur.
5. La teneur brute vaut 2/50 = 4 %. La masse sèche est 45 g et la teneur sèche 2/45 × 100 = 4,44 %. L’écart reflète le dénominateur choisi.
6. Non. Un marqueur unique ne résume pas la composition, et une comparaison analytique ne démontre pas à elle seule une équivalence clinique. Il faut préciser l’identité des extraits, les procédés et les preuves pertinentes pour la question posée.
Références et portée
Références consultées le 1er octobre 2026. Les modèles, nombres et cas pratiques sont pédagogiques et fictifs ; ils ne déterminent ni formulation commercialisable, ni posologie, ni décision individuelle. Rédaction originale OSSIK complémentaire des bases de pharmacologie. Concordance avec les supports universitaires de l’année et relecture scientifique humaine à réaliser.
Ce cours, en cartes de révision
Lire un cours ne suffit pas à le retenir. Dépose ce cours, ou le poly de ta fac, dans Ossik : il en sort des cartes sourcées à la page, qu’il te ressort au bon moment.