Ce cours réunit 4 parties : 1. Absorption, biodisponibilité et distribution ; 2. Clairance, élimination et accumulation ; 3. Variabilité et interactions médicamenteuses ; 4. Relier les apports, l’exposition et la réponse.
Partie 1 · Absorption, biodisponibilité et distribution
Prérequis et objectifs
Connaître aire sous une courbe, conservation de matière et concentration. Les masses des exemples concernent des substances fictives.
À l’issue de ce cours, vous devez pouvoir :
- Distinguer absorption et biodisponibilité.
- Calculer une exposition corrigée de la quantité administrée.
- Interpréter volume apparent et liaison protéique.
Fondements du thème
Entrer dans la circulation
La pharmacocinétique décrit le devenir du médicament. Les étapes ADME sont absorption, distribution, métabolisme et excrétion ; elles peuvent se dérouler simultanément. Après administration intraveineuse, la substance est directement dans la circulation systémique : il n'y a pas d'étape d'absorption au sens habituel. Après administration orale, dissolution, passage intestinal et premiers passages peuvent limiter l'exposition.
La fraction biodisponible F est la fraction de dose qui atteint inchangée la circulation systémique. La biodisponibilité au sens large concerne aussi la vitesse d'arrivée. Une bonne absorption intestinale ne garantit pas F proche de 1 si le métabolisme présystémique est important. La distinction absorption/biodisponibilité est vérifiée dans le cours de la Société française de pharmacologie et de thérapeutique, Absorption.
Mesurer l'exposition
L'aire sous la courbe concentration-temps, notée AUC, mesure une exposition systémique. Dans une cinétique linéaire où la clairance est identique entre administrations, F = (AUC_orale/dose_orale)/(AUC_IV/dose_IV). Cmax est le pic mesuré ; Tmax est le temps de ce pic. Deux courbes peuvent avoir la même AUC et des Cmax différents, donc une exposition totale comparable mais une vitesse d'entrée différente.
La voie, la formulation, le transit, les aliments et des transporteurs peuvent modifier l'absorption selon le médicament. Les acides et bases faibles changent de fraction ionisée selon le pH et leur pKa. La forme non ionisée traverse souvent mieux une membrane lipidique par diffusion passive, mais surface, perfusion, transporteurs et temps de contact empêchent de déduire le site d'absorption du seul pH.
Volume apparent et liaison
Le volume de distribution Vd = quantité présente dans l'organisme/concentration plasmatique est un volume apparent. Une valeur supérieure au volume corporel n'est pas absurde : elle peut refléter une fixation tissulaire importante et une faible concentration plasmatique. Vd ne localise pas précisément le médicament dans un organe. L'instant et le modèle utilisés doivent être cohérents avec la concentration choisie.
La fraction libre plasmatique peut se distribuer et interagir avec les cibles selon les barrières et transporteurs. La fixation aux protéines constitue un équilibre ; les molécules liées peuvent se dissocier. Une diminution de liaison n'entraîne pas nécessairement une augmentation durable et proportionnelle de la concentration libre, car distribution et élimination peuvent changer. La concentration totale seule doit donc être interprétée selon le contexte.
Développements et raisonnements
Décomposer les pertes avant la circulation systémique
Une substance administrée par une voie extravasculaire doit être libérée, atteindre une surface d’absorption et franchir des barrières. Une fraction peut ne pas être absorbée ; une autre peut être transformée avant d’atteindre la circulation systémique. Dans un modèle simplifié, F peut se décomposer en fraction absorbée, fraction échappant au premier passage intestinal et fraction échappant au premier passage hépatique. Le produit de ces fractions explique pourquoi une absorption importante peut coexister avec une faible biodisponibilité.
La vitesse d’arrivée influence Tmax et Cmax. Une formulation plus lente peut garder une AUC semblable si la fraction disponible et la clairance restent identiques. Inversement, une absorption incomplète peut réduire l’AUC. Le profil complet doit donc être examiné : une valeur de pic ne résume pas l’exposition totale.
Dériver la relation entre AUC et quantité systémique
Dans une cinétique linéaire de clairance constante, le débit d’élimination vaut CL C(t). Intégrer sur toute la durée donne quantité éliminée = CL × AUC. Si toute la quantité entrée est finalement éliminée et qu’aucun stock final ne persiste, FD = CL × AUC. On obtient AUC = FD/CL. Cette dérivation indique les hypothèses nécessaires et explique pourquoi dose et AUC ne sont proportionnelles que dans ce cadre.
Comparer deux voies pour estimer F suppose une clairance comparable. Une modification de CL entre les deux expériences peut modifier le rapport des AUC sans changement identique d’absorption. Une AUC tronquée trop tôt manque une partie de l’exposition et demande une extrapolation justifiée.
Un volume apparent est un coefficient de relation
Vd = quantité/concentration plasmatique peut dépasser le volume anatomique, car la concentration plasmatique ne représente pas celle de tous les tissus. Une forte rétention tissulaire réduit la concentration mesurée pour une quantité totale donnée. Le volume apparent n’identifie pas un compartiment anatomique précis et peut dépendre du modèle et de l’instant de mesure.
La fraction libre f_u = concentration libre/concentration totale renseigne sur la liaison plasmatique. Changer f_u peut modifier distribution et clairance ; il n’est donc pas possible de déduire une variation durable de l’effet par une simple multiplication de la concentration totale. Une mesure libre et une mesure totale doivent être rapportées à des références cohérentes.
Atelier de calcul et analyse de sensibilité
Une substance fictive est absorbée à 80 %, échappe au premier passage intestinal à 75 % et au premier passage hépatique à 50 %. Le modèle donne F = 0,80 × 0,75 × 0,50 = 0,30. Une quantité initiale de 100 unités apporte donc 30 unités inchangées à la circulation systémique. Additionner les trois pourcentages n’aurait pas de sens, car les étapes portent sur des fractions successives.
Une étude pédagogique donne AUC_IV = 25 unités·h/L après 50 unités et AUC_orale = 30 après 150 unités. F = (30/150)/(25/50) = 0,40. La clairance estimée par la voie IV vaut 50/25 = 2 L/h. On contrôle : F × D_orale/CL = 0,40 × 150/2 = 30. Ce contrôle réunit bilan de matière et rapport d’exposition.
Après distribution dans un modèle simple, 120 unités présentes donnent une concentration plasmatique de 3 unités/L : Vd = 40 L. Si une concentration de 1 unité/L était mesurée plus tard alors que seule la moitié de la quantité initiale reste présente, le quotient correct serait 60/1 = 60 L dans les données hypothétiques. Utiliser encore 120 ignorerait l’élimination. Des incohérences entre ces valeurs peuvent aussi signaler que le modèle à un compartiment ne convient pas.
À concentration totale 10 unités/L et f_u = 0,02, la concentration libre vaut 0,20. Si la concentration totale tombe à 5 mais f_u monte à 0,04, elle reste à 0,20. Cet exemple arithmétique montre pourquoi une baisse de concentration totale n’impose pas une baisse identique de la fraction active libre.
Approfondissement et contrôle du modèle
Distribution multicompartimentale et prélèvement
Après un apport rapide, la concentration plasmatique peut diminuer d’abord parce que la substance quitte le plasma vers les tissus, puis plus lentement sous l’effet de l’élimination et des échanges. Ajuster toute cette trajectoire par une seule exponentielle peut produire un paramètre dépendant de la fenêtre choisie. Le premier point mesuré ne correspond pas nécessairement à une concentration uniformément distribuée.
Une AUC conserve une interprétation d’exposition même lorsque la courbe est plus complexe, mais son estimation demande un échantillonnage approprié. Les prélèvements précoces renseignent davantage certaines phases rapides ; les tardifs décrivent la terminaison. Le choix des temps influence donc l’identification des paramètres.
Le volume apparent calculé à partir d’une quantité et d’une concentration doit préciser laquelle : plasma, sang total ou autre référence. Des rapports sang/plasma différents peuvent modifier les nombres sans changement identique de la quantité totale. Les définitions des paramètres font partie de leur usage et ne doivent pas être perdues lors d’une comparaison entre études.
Mise à l’épreuve : Une concentration ne sépare pas absorption et élimination
Problème. Deux formulations donnent la même AUC de 20 unités·h/L après une même quantité administrée, avec la même clairance. Le pic de B est deux fois celui de A. Peut-on dire que B est deux fois plus biodisponible ?
Résolution. Non. Dans le modèle linéaire AUC = FD/CL, l’égalité des aires à dose et clairance égales donne une même fraction F. La hauteur du pic dépend aussi de la vitesse d’entrée et de la distribution. Une entrée plus brève peut produire un pic plus élevé tout en conservant l’aire. Inversement, une AUC supérieure ne démontre pas une absorption supérieure si la clairance a changé. Il faut donc choisir les paramètres permettant d’identifier séparément étendue et vitesse d’exposition ; une concentration isolée ne les détermine pas.
Absorption et élimination simultanées : le pic n'est pas un arrêt d'absorption
Deux bilans reliés
Dans un modèle fictif à un compartiment central, une quantité absorbable A_g décroît selon dA_g/dt=−ka A_g. Le compartiment central reçoit Fka A_g et élimine kA. Avec A_g(0)=D et A(0)=0, la concentration est C(t)=FDka/[V(ka−k)]×(e−kt−e−kat) lorsque ka≠k. Cette équation suppose paramètres constants, cinétique linéaire et entrée sans délai supplémentaire.
Le pic survient quand dC/dt=0, donc ka e−kat=k e−kt. On obtient Tmax=ln(ka/k)/(ka−k). Au pic, entrée et sortie ont même débit instantané : l'absorption n'est pas terminée. Après le pic, une absorption peut continuer tandis que l'élimination domine le bilan.
Exercice numérique et unités
Prendre FD/V=10 unités/L, ka=1 h⁻¹ et k=0,20 h⁻¹. Tmax=ln5/0,8=2,0118 h. La concentration vaut 12,5(e−0,2t−e−t) ; au pic elle atteint 6,6874 unités/L. Vérifier C(0)=0 et C(t)→0 à long terme fournit deux contrôles indépendants de la formule.
Cas limites et identification
Si ka approche k, l'expression donne une forme 0/0 mais sa limite existe : C(t)=(FD/V)kt e−kt. Le pic est à 1/k. Remplacer simplement ka−k par un petit nombre sans contrôler le numérateur peut créer une erreur numérique.
Exercice critique. La pente terminale observée mesure-t-elle toujours k ? Non. Si l'absorption est plus lente que l'élimination, elle peut gouverner la phase terminale, phénomène dit flip-flop. Une seule courbe ne fournit pas toujours l'identification mécanistique attendue. Il faut examiner protocole et modèles alternatifs.
Dans ce modèle, l'aire totale vaut FD/(Vk)=FD/CL, quel que soit ka positif. Deux vitesses d'absorption différentes peuvent donc produire la même aire mais des pics différents. Aucune quantité donnée ici n'est une dose à administrer ; il s'agit uniquement d'un exercice de bilans.
Schéma de raisonnement
- Libération
- Absorption
- Premier passage
- Distribution
- Concentration au cours du temps
Schéma de principe : lire les conditions et les limites dans le texte.
Les étapes peuvent se chevaucher. Le schéma simplifie un système où transporteurs, métabolisme et échanges tissulaires agissent simultanément.
Exercices progressifs
1. AUC orale = 40 mg·h/L pour 200 mg ; AUC IV = 50 mg·h/L pour 100 mg. Calcule F.
2. Après un bolus fictif de 100 mg, C0 = 2 mg/L dans un modèle monocompartimental. Calcule Vd.
3. Même AUC signifie-t-il même Cmax ?
4. À F et CL constants, doubler la quantité administrée change l’AUC comment ?
5. Pour une quantité corporelle de 90 unités et une concentration de 1,5 unité/L, calculer Vd.
6. Une même AUC et un Tmax plus tardif imposent-ils un effet identique ?
Corrections argumentées
1. F = (40/200)/(50/100) = 0,40, soit 40 %, sous clairance comparable et cinétique linéaire.
2. Vd = 100/2 = 50 L. C0 est la concentration extrapolée appropriée au modèle, pas une mesure tardive arbitraire.
3. Non. Une absorption lente peut étaler l'exposition et réduire le pic tout en conservant l'aire totale.
4. Elle double dans la cinétique linéaire. Une saturation ou un changement de F ou CL invaliderait cette proportionnalité.
5. Vd = 90/1,5 = 60 L. Il s’agit d’un volume apparent défini avec la concentration indiquée.
6. Non. Le profil temporel et la relation exposition-effet peuvent modifier la réponse malgré une aire identique.
Références et portée
Sources consultées le 1er octobre 2026 pour les notions signalées. Développements, situations et calculs pédagogiques OSSIK ; données fictives. La concordance complète avec les supports universitaires de l’année et la relecture scientifique humaine restent à réaliser. Les modèles biomédicaux ne fournissent aucune décision thérapeutique individuelle.
Partie 2 · Clairance, élimination et accumulation
Prérequis et objectifs
Connaître exponentielle, intégrale et bilan entrée-sortie. Les schémas d’apports sont des modèles fictifs et ne sont pas des posologies.
À l’issue de ce cours, vous devez pouvoir :
- Relier clairance, volume et demi-vie.
- Calculer état stationnaire et accumulation.
- Repérer les limites des cinétiques linéaires.
Fondements du thème
Clairance et vitesse d'élimination
La clairance CL rapporte la vitesse d'élimination à la concentration de référence : CL = débit d'élimination/C. Son unité est un volume par temps, par exemple L/h. Elle n'est pas la quantité éliminée par heure. Dans une cinétique linéaire, débit d'élimination = CL × C ; si la concentration double, la quantité éliminée par heure double pour la même clairance.
Le métabolisme transforme la molécule ; l'excrétion la fait sortir de l'organisme, sous forme inchangée ou métabolisée. Les réactions dites de phase I incluent notamment oxydations, réductions et hydrolyses ; les conjugaisons de phase II ne suivent pas obligatoirement une phase I. Un métabolite peut être inactif, actif ou toxique. Une prodrogue exige une transformation pour produire une partie essentielle de son action.
L'excrétion rénale peut associer filtration, sécrétion et réabsorption. La filtration glomérulaire concerne principalement la fraction non liée aux protéines dans le modèle usuel. Le débit sanguin, les transporteurs et les propriétés de la molécule influencent les contributions relatives. Dire « éliminé par le rein » ne suffit pas à prédire une adaptation posologique.
Modèle monocompartimental
Après un bolus IV fictif dans un modèle monocompartimental linéaire, C(t) = C0 exp(−kt), avec k = CL/Vd. La demi-vie t1/2 = ln(2)/k = 0,693 Vd/CL. Elle dépend donc de la distribution et de la clairance. Une demi-vie longue peut résulter d'une grande distribution, d'une faible clairance ou des deux.
La concentration perd une fraction constante par unité de temps, pas une masse constante. Si l'élimination se sature, cette description peut échouer : une augmentation de dose peut alors augmenter l'exposition de façon disproportionnée. Le modèle à un compartiment peut aussi manquer une phase de distribution rapide suivie d'une phase terminale plus lente. La demi-vie terminale ne décrit pas toujours le temps de tous les effets.
Perfusion et doses répétées
Pour une perfusion constante de débit R0, sans médicament initial et avec cinétique linéaire, C(t) = (R0/CL)[1 − exp(−kt)]. À l'état stationnaire, Css = R0/CL : le débit entrant égale le débit sortant. Après une demi-vie, la concentration atteint 50 % de Css ; après quatre, 93,75 % ; après cinq, 96,875 %. Il n'y a pas de seuil magique exact au bout de cinq demi-vies.
Pour des doses D répétées toutes les τ heures, l'exposition moyenne à l'état stationnaire vaut Css_moy = F D/(CL τ). Dans le cas idéal de bolus IV répétés, le facteur d'accumulation des pics vaut 1/[1 − exp(−kτ)]. Allonger l'intervalle à dose inchangée réduit l'exposition moyenne et augmente généralement les fluctuations relatives. Les maxima d'un schéma oral demandent de considérer aussi l'absorption.
La dose de charge théorique D_charge = C_cible Vd/F vise rapidement une concentration ; la dose d'entretien par intervalle D_entretien = C_cible_moy CL τ/F compense l'élimination. Ces équations expliquent les rôles distincts de Vd et CL. Elles ne suffisent pas à prescrire : limites de sécurité, cible, formulation et caractéristiques de la personne sont déterminantes. La distinction distribution/charge et clairance/entretien est confirmée par la SFPT.
Développements et raisonnements
Une clairance peut rester constante avec un débit éliminé variable
La clairance représente le coefficient reliant concentration et débit d’élimination. Si CL = 3 L/h, une concentration de 2 unités/L produit un débit de 6 unités/h ; à 8 unités/L, le débit vaut 24. La clairance n’a pas changé. Cette distinction empêche de confondre vitesse de disparition de matière et capacité d’épuration exprimée comme volume par temps.
Dans un compartiment de volume constant V, la quantité vaut VC. Sans entrée, V dC/dt = −CL C. On retrouve dC/dt = −kC avec k = CL/V. L’intégration donne la décroissance exponentielle. Une élimination d’ordre zéro, au contraire, retire une quantité constante par temps sur un domaine ; sa demi-vie dépend de la concentration initiale. La saturation peut produire une transition entre comportements.
État stationnaire ne signifie pas immobilité
Sous entrée constante R0, V dC/dt = R0 − CL C. À l’état stationnaire, les flux entrant et sortant se compensent, donc C_ss = R0/CL. De la matière continue de circuler. La solution transitoire depuis C_init est C_ss + (C_init − C_ss)exp(−kt). Si l’on connaît déjà cette forme générale, les cas de montée et de décroissance deviennent deux variantes du même bilan.
Pour des apports instantanés répétés, chaque contribution décroît indépendamment en cinétique linéaire. Le pic stationnaire est une somme géométrique : saut initial × [1 + q + q² + …], avec q = exp(−kτ). La somme vaut saut/(1 − q). Le creux vaut q fois le pic. La moyenne temporelle se déduit plus facilement du bilan moyen FD/τ = CL C_moy.
Ce que la demi-vie ne décrit pas
Une demi-vie terminale peut refléter une redistribution lente autant qu’une élimination simple. Un effet durable peut persister après disparition du médicament libre si une cible est modifiée ou une cascade déclenchée. Inversement, une concentration persistante ne garantit pas une réponse maintenue en présence de désensibilisation. Les paramètres pharmacocinétiques doivent être reliés à une observation, non transformés directement en durée d’action.
Le métabolisme peut produire des métabolites actifs ou toxiques. Une baisse de l’activité d’une enzyme peut augmenter le parent tout en diminuant un métabolite. Une clairance totale résume plusieurs voies dans un modèle ; leur contribution relative détermine la conséquence d’une modification spécifique.
Atelier de calcul et analyse de sensibilité
Un modèle possède V = 30 L et CL = 3 L/h. Ainsi k = 0,10 h⁻¹ et t1/2 = 6,931 h. Après une concentration initiale de 8 unités/L, C(10 h) = 8e⁻¹ = 2,943. La quantité restante est 88,29 unités. L’AUC totale théorique depuis le départ vaut C0/k = 80 unités·h/L ; la quantité initiale de 240 unités divisée par CL donne la même aire.
Un apport constant fictif de 12 unités/h conduit à C_ss = 4 unités/L. Après deux demi-vies, 75 % de cette limite est atteint, soit 3 unités/L. Après cinq demi-vies, on atteint 3,875. Doubler l’apport double toutes les concentrations de ce modèle mais ne change ni k ni la fraction de l’équilibre atteinte à un temps donné.
Pour un saut de concentration de 2 unités/L répété toutes les dix heures, q = e⁻¹ = 0,367879. Le pic stationnaire vaut 3,16395 et le creux 1,16395. La moyenne vaut saut/(kτ) = 2 unités/L. La moyenne arithmétique pic-creux, 2,16395, est différente parce que la trajectoire entre eux n’est pas linéaire. La somme des apports successifs explique l’accumulation sans supposer que la quantité éliminée soit la même à chaque heure.
Approfondissement et contrôle du modèle
Clairance totale et voies d’élimination
Lorsque plusieurs voies éliminent la même substance en parallèle avec des relations linéaires à une concentration de référence commune, leurs clairances peuvent s’additionner. Une diminution d’une voie n’entraîne donc pas forcément la même diminution relative de la clairance totale : cela dépend de sa contribution initiale.
Si une voie représentait une faible part de l’élimination totale, son blocage peut avoir un effet limité sur l’AUC du parent ; s’il s’agit de la voie principale, l’effet peut être plus marqué. Cette lecture reste un modèle et doit considérer métabolites, transporteurs et compensation éventuelle. La seule mention d’un organe d’élimination ne fournit pas la fraction exacte de clairance ni une adaptation applicable à une personne.
Lecture visuelle : Apports répétés : pics et creux d’un modèle linéaire
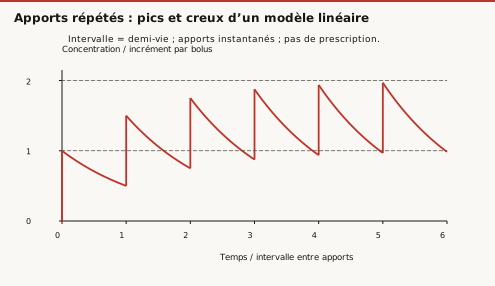
Question de lecture. Le plateau d’accumulation signifie-t-il une concentration constante ?
Correction. Non : il s’agit d’un profil périodique stable de pics et creux. La quantité reçue pendant un intervalle compense alors la quantité éliminée sur cet intervalle.
Mise à l’épreuve : Après l’arrêt d’un apport constant
Problème. Dans un modèle à un compartiment, k = 0,10 h⁻¹ et un apport constant depuis C(0) = 0 conduirait à C_ss = 4 unités/L. On arrête cet apport à 10 h. Calculer C à 10 puis 20 h.
Résolution. Avant l’arrêt, C(10) = 4(1 − e⁻¹) = 2,528. Après l’arrêt, cette valeur devient la condition initiale de la décroissance : C(20) = 2,528 e⁻¹ = 0,930 unité/L. Reprendre C_ss = 4 au moment de l’arrêt supposerait à tort que l’équilibre était déjà atteint. La concentration est continue à la commutation, tandis que sa dérivée change car l’entrée devient nulle. Ce raccordement est un calcul de modèle fictif et ne constitue pas une règle de modification d’un traitement.
Saturation : pourquoi la clairance peut dépendre de la concentration
Débit éliminé et clairance apparente
Dans un modèle de voie saturable, le débit éliminé vaut Vmax C/(Km+C), avec Vmax en quantité/temps et Km en concentration. La clairance apparente, quotient du débit par C, vaut Vmax/(Km+C). Elle diminue lorsque C augmente ; il n'existe plus une constante CL valable sur tout le domaine.
À C très faible devant Km, le débit est approximativement (Vmax/Km)C : on retrouve un premier ordre. À C très élevée, le débit approche Vmax : la quantité éliminée par unité de temps devient presque constante. La demi-vie d'une décroissance ne peut donc plus être supposée indépendante du niveau initial.
Exercice de deux concentrations
Prendre Vmax=20 unités/h et Km=2 unités/L. À C=0,20 unité/L, le débit est 20×0,20/2,20=1,8182 unité/h et CL_app=9,0909 L/h. À C=20, le débit est 18,1818 unité/h et CL_app=0,9091 L/h. Multiplier C par cent ne multiplie le débit que par dix.
Apport constant et condition d'existence
Avec un apport R0 constant et cette seule voie d'élimination, un état stationnaire fini exige R0<Vmax. Résoudre R0=Vmax C/(Km+C) donne C_ss=R0Km/(Vmax−R0). Pour R0=10, C_ss=2 unités/L ; pour R0=15, C_ss=6. Une hausse de l'apport de 50 % triple ici la concentration stationnaire, ce qui interdit d'utiliser une règle de proportionnalité linéaire.
Exercice critique. Que prédit le modèle si R0=Vmax ? Il n'existe pas de concentration stationnaire finie, car le débit n'atteint sa limite qu'asymptotiquement. Si d'autres voies linéaires existent, le bilan complet peut avoir un autre comportement. Il faut donc identifier quelles voies sont incluses avant de généraliser cette absence de plateau.
Le modèle est pédagogique ; ni Vmax ni Km ne décrivent un produit réel ici. La démonstration ne fournit aucune adaptation thérapeutique. Référence de modélisation : étude des modèles à élimination de Michaelis-Menten, vérifiée le 2 octobre 2026.
Schéma de raisonnement
- Apport
- Quantité et distribution
- Concentration
- Élimination
- Évolution temporelle
Repères complémentaires, sans ordre ni lien de cause.
La boucle réelle est continue. Le schéma suppose ici un compartiment et des paramètres constants ; une saturation ou plusieurs compartiments imposent une autre dynamique.
Exercices progressifs
1. Vd = 40 L, CL = 4 L/h. Calcule k et t1/2.
2. Une perfusion fictive apporte 20 mg/h avec CL = 4 L/h. Css ?
3. F = 0,5, D = 100 mg, τ = 10 h, CL = 5 L/h. Css moyenne ?
4. À V constant, CL triple. Que deviennent k et demi-vie ?
5. Quelle fraction de l’état stationnaire atteint-on après trois demi-vies depuis zéro ?
6. Pourquoi l’état stationnaire sous apport constant n’est-il pas un équilibre sans échanges ?
Corrections argumentées
1. k = 4/40 = 0,10 h⁻¹ ; t1/2 = 0,693/0,10 = 6,93 h. Vérifier que Vd/CL a bien l'unité heure.
2. Css = 20/4 = 5 mg/L. À cet état, l'élimination vaut 4 × 5 = 20 mg/h.
3. Css_moy = 0,5 × 100/(5 × 10) = 1 mg/L. Cette moyenne ne donne pas directement le pic ou la concentration minimale.
4. k triple et la demi-vie est divisée par trois dans le modèle linéaire.
5. 1 − 1/8 = 87,5 %. La limite est approchée progressivement.
6. L’entrée et l’élimination restent non nulles et égales. Le stock est constant parce que les flux se compensent, pas parce qu’ils cessent.
Références et portée
Sources consultées le 1er octobre 2026 pour les notions signalées. Développements, situations et calculs pédagogiques OSSIK ; données fictives. La concordance complète avec les supports universitaires de l’année et la relecture scientifique humaine restent à réaliser. Les modèles biomédicaux ne fournissent aucune décision thérapeutique individuelle.
Partie 3 · Variabilité et interactions médicamenteuses
Prérequis et objectifs
Comprendre ADME, fraction libre et relation concentration-effet. Les mécanismes décrits n’autorisent pas d’adaptation individuelle.
À l’issue de ce cours, vous devez pouvoir :
- Séparer variabilité pharmacocinétique et pharmacodynamique.
- Analyser inhibition, induction et interactions de réponse.
- Interpréter concentration, moment de prélèvement et adhésion.
Fondements du thème
Sources de variabilité
Une même dose n'entraîne pas nécessairement la même concentration ni le même effet chez deux personnes. La variabilité pharmacocinétique modifie l'exposition ; la variabilité pharmacodynamique modifie la réponse à une exposition donnée. Âge, fonction rénale ou hépatique, composition corporelle, facteurs génétiques, maladie et traitements associés peuvent intervenir. Chaque facteur n'agit pas identiquement sur toutes les substances.
Une variation génétique peut modifier une enzyme de métabolisme ou une cible. Un métaboliseur lent peut être plus exposé au médicament parent, mais moins exposé au métabolite actif si celui-ci est nécessaire à l'effet. Le sens clinique ne se déduit donc pas du seul terme « lent ». Un résultat pharmacogénétique doit être rattaché à un couple gène-médicament et à un contexte validés.
Interactions pharmacocinétiques
Un inhibiteur enzymatique peut réduire le métabolisme d'un substrat et augmenter son exposition ; pour une prodrogue, il peut réduire la formation de l'espèce active. Un inducteur augmente l'expression ou l'activité de systèmes impliqués, généralement avec un délai lié au renouvellement des protéines. L'effet ne disparaît pas forcément dès l'arrêt de l'inducteur. Les transporteurs, la dissolution, la chélation et l'excrétion peuvent aussi créer des interactions.
Une compétition de liaison protéique n'est pas synonyme de toxicité durable : l'augmentation initiale de fraction libre peut être accompagnée d'une distribution et d'une élimination plus importantes. À l'inverse, une interaction modifiant plusieurs mécanismes peut être importante. Le risque est particulièrement à examiner quand la marge thérapeutique est étroite ou que les organes d'élimination sont altérés.
Interactions pharmacodynamiques
Deux substances peuvent renforcer un même effet sans modifier leurs concentrations. Des effets opposés peuvent réduire l'action recherchée. La relation peut être additive, synergique ou antagoniste selon le critère et le modèle. La présence simultanée de plusieurs substances n'autorise pas une prédiction universelle fondée sur leurs seules classes.
L'observance décrit la façon dont le traitement est effectivement pris ; elle peut varier pour des raisons d'oubli, de coût, d'effets ressentis ou de compréhension. Une absence apparente de réponse peut refléter une exposition insuffisante, une cible inadaptée ou une progression de la maladie. Le suivi thérapeutique pharmacologique mesure certaines concentrations lorsque leur interprétation peut aider une décision ; il n'est pas utile indistinctement pour tous les médicaments.
Développements et raisonnements
Décomposer une différence de réponse
Deux personnes recevant le même apport peuvent présenter des concentrations différentes à cause de F, V ou CL. À concentration libre identique au site d’action, leurs réponses peuvent encore différer par densité de cible, signalisation, sensibilité ou mécanismes compensateurs. Le diagnostic du mécanisme doit donc suivre la chaîne apport, exposition, cible et effet. Une mesure plasmatique totale n’observe pas directement tous ces niveaux.
La variabilité intra-individuelle s’ajoute à la variabilité entre personnes. Un changement d’état physiologique, de maladie, d’alimentation ou d’association peut modifier des paramètres chez la même personne. La stabilité d’une concentration à une date ne garantit pas sa stabilité ultérieure. Le moment du prélèvement doit être relié au dernier apport et au schéma cinétique.
Inhibition et induction ont des cinétiques propres
Une inhibition peut réduire l’activité d’une enzyme ou d’un transporteur selon le mécanisme. L’induction implique souvent une augmentation de l’expression de protéines et un délai de renouvellement. L’installation et la disparition des effets ne suivent donc pas nécessairement la même chronologie. Une interaction peut agir sur absorption, premier passage, distribution, métabolisme et excrétion ; la limiter aux enzymes hépatiques serait incomplet.
Si la substance active est un métabolite d’une prodrogue, inhiber sa formation peut réduire l’effet malgré une concentration plus élevée du parent. Si un métabolite toxique est produit, le sens du risque peut encore différer. Il faut nommer l’espèce responsable de la réponse et celle mesurée. Le terme « métaboliseur lent » ne donne pas à lui seul une recommandation universelle.
Interactions de réponse et modèle d’additivité
Deux substances peuvent additionner des effets sur une fonction sans modifier leurs concentrations. Pour parler de synergie, il faut définir la réponse attendue en absence d’interaction selon un modèle. Additionner des pourcentages de réponse ne convient pas toujours, car une réponse est bornée et peut saturer. Une association observée plus forte ne démontre pas nécessairement un mécanisme moléculaire nouveau.
L’adhésion au traitement dépend de contraintes, compréhension, effets ressentis et accès. Une faible exposition peut venir d’une prise différente du protocole autant que d’une forte clairance. L’exploration doit éviter d’attribuer une intention ou une faute à partir d’une seule concentration. Les données doivent être replacées dans leur calendrier et leur qualité analytique.
Atelier de calcul et analyse de sensibilité
Une substance fictive a F = 0,50 et CL = 5 L/h. Pour une même quantité administrée de 100 unités, l’AUC vaut 10 unités·h/L. Une interaction fait passer F à 0,75 et CL à 2,5 L/h : l’AUC devient 30. Le rapport est trois, produit d’un facteur 1,5 sur F et d’un facteur deux lié à CL. Ne regarder qu’un mécanisme manquerait une partie du changement.
Une concentration totale passe de 8 à 4 unités/L, tandis que la fraction libre passe de 0,025 à 0,050. La concentration libre demeure 0,20. Cela ne prouve pas une réponse identique, mais montre qu’une baisse de moitié du total ne signifie pas automatiquement une baisse de moitié de l’exposition libre. Une modification de clairance libre ou de distribution pourrait produire d’autres trajectoires.
Un modèle d’effet E = 100C/(2 + C) donne 50 unités à C = 2 et 80 à C = 8. La concentration est multipliée par quatre, l’effet par 1,6 seulement. Si une toxicité suit une autre courbe plus raide dans cette zone, le risque peut évoluer autrement. Les courbes d’efficacité et de toxicité doivent être distinguées, sans extrapoler les paramètres fictifs à un médicament réel.
Enfin, une concentration prise juste après un apport et une autre juste avant le suivant ne sont pas directement comparables. Une différence peut refléter le temps de prélèvement plutôt qu’une modification biologique de la personne.
Approfondissement et contrôle du modèle
Interpréter une modification sans conclure trop vite
Une réponse différente peut provenir d’une modification de l’exposition, de la sensibilité ou de la mesure du résultat. Une analyse cohérente cherche d’abord si les apports, le calendrier, la formulation et la méthode de mesure sont comparables. Elle examine ensuite les paramètres biologiques et les associations pertinentes. Ce parcours évite d’attribuer tout changement à une interaction pharmacologique.
La variabilité pharmacogénétique concerne un couple gène-produit et un mécanisme précis. Un variant peut modifier une transformation du parent, une formation de métabolite ou une cible. L’effet ne se résume pas à une catégorie globale de personne « sensible » à tous les médicaments. Les recommandations éventuelles reposent sur une validation spécifique et actualisée.
Enfin, une interaction théorique détectée dans un système expérimental n’a pas toujours une ampleur pertinente aux expositions réellement rencontrées. Il faut rapprocher concentrations, durée, voie et marge de sécurité. La plausibilité mécanistique guide l’investigation, mais ne remplace pas l’estimation de l’effet dans le contexte d’utilisation.
Mise à l’épreuve : Attribuer une interaction exige un comparateur temporel
Application. Une concentration est passée de 2 à 6 unités/L après l’introduction d’un second produit. La première mesure avait été faite juste avant une prise ; la seconde une heure après. Peut-on attribuer une multiplication par trois à une interaction ?
Analyse. Non : les mesures ne représentent pas la même phase du profil. Il faut documenter les heures de prise et prélèvement, la formulation, l’état stationnaire éventuel, l’adhésion et les changements physiologiques. Une interaction demeure une hypothèse, mais le rapport brut mélange ces facteurs. Pour une comparaison interprétable, on recherche des prélèvements comparables ou un modèle temporel adapté. Même un mécanisme d’inhibition plausible ne prouve pas son amplitude chez cette personne. Dans un exercice, l’effet sur F ou CL doit être donné explicitement ; il ne s’invente pas à partir de deux nombres.
Fraction libre : préciser le temps et le modèle de clairance
Une variation immédiate n'est pas un nouvel état stationnaire
Si une substance se lie réversiblement à des protéines, C_libre=fu C_totale définit une fraction libre fu. À concentration totale maintenue par hypothèse, doubler fu double C_libre. Mais dans un organisme ou un compartiment ouvert, la concentration totale peut ensuite changer par distribution et élimination. La contrainte « C_totale constante » ne doit pas être prolongée sans justification.
Dans un modèle fictif à faible extraction où CL≈fu CL_int, avec CL_int constante, un apport stationnaire R0 donne C_tot,ss=R0/(fu CL_int). La concentration libre stationnaire vaut alors R0/CL_int : fu s'annule. Ce résultat dépend fortement des hypothèses ; il ne permet pas d'affirmer qu'un déplacement de liaison est toujours sans conséquence.
Exercice à deux états
Prendre R0=10 unités/h, CL_int=100 L/h et fu=0,10. CL=10 L/h, C_tot,ss=1 unité/L et C_libre,ss=0,10. Si fu devient 0,20 avec les autres hypothèses maintenues, CL=20 L/h et C_tot,ss=0,50 ; C_libre,ss reste 0,10. Une baisse de concentration totale ne signifie donc pas ici une baisse de concentration libre.
Exercice de critique de l'extrapolation
Un raisonnement annonce « la fraction libre double, donc le risque double ». Quelles informations manquent ? Correction. Le temps considéré, l'évolution de la concentration totale, le modèle de clairance, la distribution, les cibles et la relation concentration-effet. Même une variation réelle d'exposition ne se traduit pas par une proportionnalité automatique du risque.
Pour une extraction élevée, une saturation, un changement simultané de clairance intrinsèque ou des métabolites actifs, les conclusions peuvent différer. Une interaction peut aussi associer transporteurs, enzymes et effets pharmacodynamiques. Il faut isoler une hypothèse pour comprendre le mécanisme, puis réintroduire ce qui a été simplifié avant toute extrapolation.
Ce cas démontre une annulation algébrique sous conditions, pas une règle clinique. Référence de cadre pharmacocinétique : NCBI Bookshelf, principes de pharmacocinétique, consultée le 2 octobre 2026 ; aucun médicament réel ni conduite thérapeutique ne sont proposés.
Schéma de raisonnement
- Apports réels
- Exposition mesurée
- Mécanisme ADME
- Sensibilité de la cible
- Réponse observée
Schéma de principe : lire les conditions et les limites dans le texte.
Cette démarche analyse des hypothèses. Une mesure isolée ne suffit pas à trancher ni à modifier un traitement.
Exercices progressifs
1. Une substance est une prodrogue activée par une enzyme. Que peut faire un inhibiteur de cette enzyme ?
2. Deux médicaments renforcent un effet sans modifier leurs concentrations. Quel type d'interaction ?
3. Une concentration totale diminue après baisse de protéines plasmatiques. L'effet diminue-t-il forcément ?
4. À quantité constante, F double et CL double. Que devient l’AUC du modèle linéaire ?
5. Un inhibiteur réduit la formation du métabolite actif d’une prodrogue. Peut-on conclure que l’effet augmente parce que le parent augmente ?
6. Pourquoi une concentration doit-elle être datée par rapport aux apports ?
Corrections argumentées
1. Réduire la formation de l'espèce active et potentiellement l'efficacité, tout en modifiant l'exposition au parent. Le mécanisme doit être étudié pour la substance précise.
2. Une interaction pharmacodynamique. Elle concerne la réponse, même en l'absence de changement pharmacocinétique.
3. Non. La fraction libre et les adaptations de distribution ou d'élimination peuvent maintenir ou modifier différemment l'exposition active.
4. AUC = FD/CL reste inchangée. Les profils temporels peuvent néanmoins changer si d’autres paramètres évoluent.
5. Non. L’espèce responsable de l’action peut diminuer. Il faut suivre le parent et le métabolite pertinent selon leur rôle.
6. Le profil varie au cours du temps. Comparer un pic et un creux sans leur calendrier peut simuler une modification de l’exposition ou masquer une vraie variation.
Références et portée
Sources consultées le 1er octobre 2026 pour les notions signalées. Développements, situations et calculs pédagogiques OSSIK ; données fictives. La concordance complète avec les supports universitaires de l’année et la relecture scientifique humaine restent à réaliser. Les modèles biomédicaux ne fournissent aucune décision thérapeutique individuelle.
Partie 4 · Relier les apports, l’exposition et la réponse
Prérequis et objectifs
Maîtriser F, V, CL, accumulation et modèle Emax. Les apports et concentrations sont purement théoriques.
À l’issue de ce cours, vous devez pouvoir :
- Relier bilans moyens et profils temporels.
- Identifier l’effet distinct de V et CL.
- Comprendre non-linéarité entre exposition et réponse.
Fondements du thème
Poser un modèle fictif et ses limites
Un médicament fictif possède une cinétique monocompartimentale linéaire avec Vd = 50 L, CL = 5 L/h et une fraction biodisponible orale F = 0,50. On cherche à comprendre une concentration moyenne cible fictive de 2 mg/L, avec un intervalle τ = 12 h. Ces valeurs illustrent des équations : elles ne correspondent à aucun schéma prescriptif utilisable. Les calculs supposent une clairance constante et une formulation dont la fraction disponible est connue.
Le coefficient d'élimination vaut k = CL/Vd = 0,10 h⁻¹. La demi-vie vaut ln(2)/k = 6,93 h. Ce temps dépend du rapport entre distribution et élimination ; il ne se confond ni avec le temps nécessaire à l'absorption ni avec la durée garantie de l'effet. Une réponse biologique peut persister après diminution de la concentration, notamment si elle déclenche une cascade durable.
Calculer une charge et un entretien théoriques
La charge théorique orale visant 2 mg/L après distribution serait D_charge = C_cible Vd/F = 2 × 50/0,50 = 200 mg. Elle vise une concentration dans un modèle, mais ne garantit pas une arrivée instantanée après voie orale. La vitesse d'absorption et la tolérance d'un pic imposeraient d'autres considérations. Une dose de charge n'accélère pas l'élimination et ne change pas la demi-vie du modèle linéaire.
L'entretien théorique par intervalle est D = Css_moy CL τ/F = 2 × 5 × 12/0,50 = 240 mg. La masse doit être interprétée comme un résultat de modèle, pas comme une forme disponible. La quantité systémique apportée par intervalle vaut F D = 120 mg ; rapportée à 12 h, elle représente 10 mg/h en moyenne. À une concentration moyenne de 2 mg/L, CL × C = 5 × 2 = 10 mg/h : le bilan est cohérent.
Comprendre les pics et les creux
Pour visualiser les fluctuations, remplaçons uniquement pour le calcul l'absorption orale par un apport systémique instantané de 120 mg toutes les 12 h. Chaque apport augmente alors la concentration de 120/50 = 2,4 mg/L. Entre deux apports, la fraction restante est exp(−0,10 × 12) = exp(−1,2) ≈ 0,301. Environ 30,1 % de la concentration précédente persiste juste avant la dose suivante.
Le facteur d'accumulation des pics vaut 1/(1 − 0,301) ≈ 1,431. Le pic à l'état stationnaire est 2,4 × 1,431 ≈ 3,43 mg/L. Le creux vaut 3,43 × 0,301 ≈ 1,03 mg/L. La moyenne temporelle reste 2 mg/L ; elle n'est pas la moyenne arithmétique simple du pic et du creux, car la décroissance est exponentielle.
Une absorption orale réelle rendrait les pics moins instantanés et déplacerait leur temps. Il faudrait connaître une cinétique d'absorption pour les calculer. Le modèle de bolus équivalent est explicitement une simplification illustrative. La cohérence de la moyenne n'autorise pas à annoncer des pics cliniques exacts.
Modifier l'intervalle sans modifier l'apport moyen
Si l'on divise l'intervalle par deux et chaque apport systémique par deux, on apporte 60 mg toutes les six heures. L'apport moyen reste 10 mg/h, donc Css_moy reste 2 mg/L dans le même modèle. La fraction restante est exp(−0,6) ≈ 0,549, et chaque saut vaut 60/50 = 1,2 mg/L. Le nouveau pic stationnaire vaut 1,2/(1 − 0,549) ≈ 2,66 mg/L ; le creux environ 1,46 mg/L.
Les fluctuations diminuent alors que l'exposition moyenne ne change pas. La fréquence d'administration peut donc modifier la tolérance ou l'efficacité lorsque le pic ou le temps passé au-dessus d'un seuil compte. Dans la pratique, faisabilité, formulation et adhésion au traitement interviennent aussi. L'équation ne décide pas seule de la meilleure stratégie.
Modifier la clairance
Supposons maintenant que CL tombe à 2,5 L/h, sans changement de Vd ni de F. Le nouveau k vaut 0,05 h⁻¹ et la demi-vie 13,86 h. À même dose et même intervalle, la concentration moyenne double et atteint 4 mg/L. La nouvelle accumulation se construit progressivement ; les concentrations ne doublent pas instantanément au moment où la clairance change.
Pour conserver la même moyenne dans le modèle, on pourrait diminuer de moitié l'apport par unité de temps. Modifier la dose ou modifier l'intervalle ne crée toutefois pas les mêmes fluctuations. La charge théorique visant une concentration donnée reste liée à Vd et F, tandis que l'entretien dépend de CL. Cette distinction explique pourquoi il faut éviter une règle unique d'adaptation appliquée à toutes les doses.
Relier une concentration à une réponse
Si une réponse fictive suit E = 100C/(2 + C), une concentration de 2 mg/L donne 50 unités d'effet. À 4 mg/L, l'effet vaut 66,7 et ne double pas. La saturation de la réponse transforme donc une variation pharmacocinétique en une variation d'effet différente. Si la toxicité suit une autre courbe, le bénéfice et le risque ne varient pas nécessairement ensemble.
Ce raisonnement relie trois niveaux : la dose administrée, l'exposition et la réponse. Une relation dose-effet observée mélange pharmacocinétique et pharmacodynamie. Une absence d'effet peut venir d'une exposition insuffisante ou d'une faible sensibilité à la cible ; une concentration mesurée aide parfois à séparer ces hypothèses. Elle doit être prélevée à un moment interprétable et reliée au modèle approprié.
Développements et raisonnements
Une moyenne n’identifie pas un profil
L’égalité C_moy = FD/(CLτ) résume le bilan sur un intervalle stationnaire. Elle ne détermine ni le pic, ni le creux, ni le délai d’absorption. Deux modalités d’apport peuvent donner la même moyenne tout en passant des temps différents dans certaines zones de réponse. Pour une réponse saturable, l’effet moyen n’est généralement pas l’effet calculé à la concentration moyenne.
Cette dernière distinction vient de la non-linéarité. Si E(C) était affine, la moyenne des effets serait E de la moyenne. Avec une fonction saturable concave comme Emax C/(EC50 + C), des fluctuations peuvent diminuer l’effet moyen par rapport à un niveau constant de même moyenne, dans ce modèle statique. Un délai d’effet ou une adaptation ajoute encore des variables et peut modifier cette lecture.
Séparer distribution, élimination et entrée
Modifier V à CL constant change k, les sauts de concentration et la demi-vie, mais pas la moyenne stationnaire pour un même apport par temps. Modifier CL change la moyenne et la demi-vie. Modifier F change la quantité systémique issue d’un apport extravasculaire. Cette séparation aide à diagnostiquer quelle hypothèse explique un résultat, sans transformer les équations en règle de prescription.
Une mesure à un seul instant ne suffit pas toujours à identifier V et CL. Plusieurs couples de paramètres peuvent produire une concentration similaire à ce temps. Le plan de prélèvement doit contenir de l’information sur les phases pertinentes. La qualité de l’ajustement d’une courbe n’établit pas que chaque paramètre possède une précision suffisante.
Tester les limites du modèle avant d’extrapoler
Une cinétique linéaire permet la superposition des contributions de chaque apport. Une saturation, un changement de liaison ou une induction au cours du temps peut casser cette propriété. Une relation concentration-effet peut aussi présenter une hystérésis : à concentration plasmatique identique, l’effet diffère entre montée et descente parce que le site d’action ou la réponse a un retard.
L’intégration dose-exposition-réponse nécessite donc de préciser quelle concentration est utilisée, à quel moment et dans quel système. Une baisse d’effet malgré une concentration stable peut refléter une adaptation pharmacodynamique ; une baisse simultanée de concentration peut suggérer un autre mécanisme. Les observations doivent départager ces hypothèses plutôt que de choisir une explication unique à partir d’un seul chiffre.
Atelier de calcul et analyse de sensibilité
Considérons une entrée systémique moyenne de 10 unités/h et CL = 5 L/h. La moyenne stationnaire est 2 unités/L. Si V passe de 50 à 100 L, k passe de 0,10 à 0,05 h⁻¹ et la demi-vie double de 6,93 à 13,86 h. La moyenne reste 2. Les transitoires et fluctuations changent donc sans modification du bilan moyen.
Un système passe la moitié du temps à C = 1 et l’autre moitié à C = 3 unités/L. Sa moyenne est 2. Avec E = 100C/(2 + C), les effets sont 33,33 et 60, soit un effet moyen de 46,67. Un niveau constant à C = 2 produit 50. L’écart est dû à la courbure de la relation, sans invoquer un changement de moyenne d’exposition.
Si l’on observe au contraire une réponse retardée, une concentration plasmatique de 2 peut correspondre à un effet faible pendant la montée et plus élevé pendant la descente. Un compartiment d’effet ou une cinétique de réponse peut représenter ce retard. Ces modèles exigent des données temporelles supplémentaires ; ils ne se déduisent pas de l’AUC seule.
Approfondissement et contrôle du modèle
Moyenne stationnaire et temps de changement
Lorsqu’un paramètre comme la clairance change, la nouvelle valeur stationnaire décrit une limite future. La concentration présente au moment du changement sert de condition initiale et évolue progressivement vers cette limite dans un modèle à stock continu. Affirmer qu’elle double instantanément parce que la clairance est divisée par deux confond un bilan stationnaire et une trajectoire.
La vitesse d’approche dépend aussi du nouveau rapport CL/V. Une diminution de clairance peut à la fois augmenter la limite et ralentir son atteinte. Cette double conséquence explique pourquoi un prélèvement trop précoce peut ne pas représenter le nouvel état stationnaire. Les modèles temporels apportent cette distinction, mais les changements réels peuvent être graduels et associés à d’autres paramètres.
Lecture visuelle : Apport constant puis arrêt : concentration continue
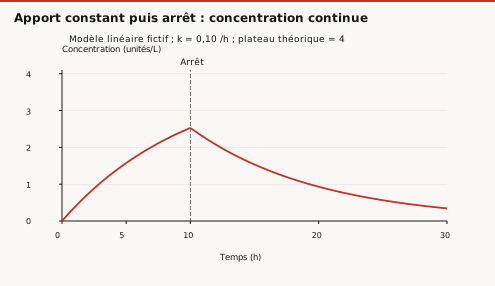
Question de lecture. Quelle concentration obtient-on à 20 h ?
Correction. 2,528 exp(−1) ≈ 0,930 unité/L. Repartir de 4 à l’arrêt créerait un saut artificiel : le plateau n’était pas atteint à 10 h.
Mise à l’épreuve : Même exposition moyenne, temps au-dessus d’un seuil différent
Problème. Un modèle idéal passe la moitié du temps à 0 et l’autre moitié à 4 unités/L. Un second reste constamment à 2 unités/L. Comparer leurs concentrations moyennes et le temps strictement au-dessus de 3 unités/L.
Résolution. Les deux moyennes valent 2. Le premier profil dépasse 3 pendant 50 % du temps ; le second ne le dépasse jamais. Une même AUC sur la même durée n’impose donc pas la même durée d’exposition au-dessus d’un niveau défini. Pour un effet dépendant d’un seuil, d’un délai ou d’une toxicité de pic, la moyenne seule perd une information pertinente. Les profils rectangulaires servent ici de contre-exemple mathématique et ne représentent pas une cinétique d’administration réelle. Un seuil clinique ne pourrait pas être choisi arbitrairement.
Schéma de raisonnement
- Apport et biodisponibilité
- Profil de concentration
- Concentration au site
- Relation de réponse
- Résultat observé
Schéma de principe : lire les conditions et les limites dans le texte.
Les niveaux sont reliés, mais chacun possède des hypothèses et une temporalité. Une concentration cible fictive ne devient pas une cible thérapeutique.
Exercices progressifs
1. Dans le schéma fictif initial, quelle quantité systémique est apportée en moyenne par heure ?
2. Pourquoi la moyenne stationnaire reste-t-elle identique quand la dose et l'intervalle sont tous deux divisés par deux ?
3. Diviser CL par deux change-t-il la charge théorique si Vd, F et la concentration cible restent constants ?
4. À apport moyen et CL constants, doubler V modifie-t-il C_moy stationnaire ?
5. Pour une réponse saturable, E de la moyenne est-il toujours la moyenne de E ?
6. Pourquoi deux concentrations identiques prises à des phases différentes peuvent-elles s’accompagner d’effets différents ?
Corrections argumentées
1. F D/τ = 0,50 × 240/12 = 10 mg/h. Il faut distinguer la dose avalée de la quantité atteignant la circulation.
2. Le quotient D/τ ne change pas, donc F D/(CL τ) reste constant. En revanche, la forme temporelle des concentrations change.
3. Non dans cette équation : D_charge = C_cible Vd/F. Mais l'entretien et la vitesse d'accumulation changent, et la pratique exige une évaluation spécifique.
4. Non dans le modèle linéaire : C_moy dépend de l’apport systémique par temps divisé par CL. La demi-vie et les fluctuations peuvent changer.
5. Non. La non-linéarité empêche en général de commuter moyenne et fonction. Il faut connaître le profil et la relation.
6. Un retard d’accès au site ou de réponse peut créer une hystérésis. La concentration plasmatique instantanée ne résume pas tout l’historique du système.
Références et portée
Sources consultées le 1er octobre 2026 pour les notions signalées. Développements, situations et calculs pédagogiques OSSIK ; données fictives. La concordance complète avec les supports universitaires de l’année et la relecture scientifique humaine restent à réaliser. Les modèles biomédicaux ne fournissent aucune décision thérapeutique individuelle.
Ce cours, en cartes de révision
Ce cours est déjà transformé en 266 cartes, chacune sourcée à sa page. Tu l’ajoutes gratuitement à tes cours depuis la bibliothèque de l’app, et Ossik te ressort ses cartes au bon moment.