Ce cours réunit 4 parties : 1. Identité, qualité et bénéfice du médicament ; 2. Récepteurs et relations concentration-effet ; 3. Développement clinique et pharmacovigilance ; 4. Formulation, dissolution et stabilité.
Partie 1 · Identité, qualité et bénéfice du médicament
Prérequis et objectifs
Connaître substance chimique, concentration et différence entre effet biologique et résultat clinique. Aucun exemple ne décrit une prescription.
À l’issue de ce cours, vous devez pouvoir :
- Décrire un médicament par substance, forme et usage.
- Distinguer qualité, efficacité et sécurité.
- Lire un bénéfice clinique avec son comparateur.
Fondements du thème
Identifier les composants et les fonctions
Un médicament associe une ou plusieurs substances actives à une présentation permettant un usage défini. Le principe actif contribue à l'action recherchée ; les excipients rendent possibles la fabrication, la stabilité, la libération ou l'administration. « Excipient » ne veut pas dire absence de toute conséquence : certains peuvent provoquer des réactions ou nécessiter une information particulière. La forme, le dosage, la voie et les conditions d'emploi font partie de l'identité pratique du produit.
La dénomination commune identifie la substance ; le nom commercial identifie une spécialité selon le marché. Deux présentations de même substance peuvent différer par leur vitesse de libération ou leur voie. Un comprimé à libération prolongée ne doit donc pas être assimilé automatiquement à un comprimé à libération immédiate de même masse de substance. Le raisonnement pharmaceutique part du produit complet et de son usage.
Effet, indication et balance bénéfice-risque
Une action pharmacologique est une modification biologique ; un bénéfice clinique est une amélioration pertinente pour une personne ou une population. Modifier un biomarqueur ne garantit pas à lui seul une amélioration des symptômes, de la qualité de vie ou de la survie. Un critère intermédiaire doit être interprété selon son degré de validation et le contexte.
La balance bénéfice-risque compare les effets favorables et défavorables dans une indication, une population, une dose et une durée définies. Elle n'est pas une propriété absolue du nom d'une molécule. Une même substance peut présenter un rapport favorable dans une maladie grave et défavorable dans une autre situation. L'efficacité en essai et l'efficacité en pratique courante peuvent différer du fait des populations, de l'observance et des conditions d'utilisation.
Qualité et information
La qualité pharmaceutique concerne notamment l'identité, la teneur, les impuretés, la stabilité et la reproductibilité. L'information de référence comprend le résumé des caractéristiques du produit pour les professionnels et la notice destinée aux patients, adaptés à l'autorisation concernée. Un effet mentionné dans une liste ne signifie pas qu'il se produira chez toute personne. À l'inverse, l'absence d'un effet dans une petite étude n'établit pas une sécurité universelle.
La traçabilité permet de relier un lot, une fabrication et une distribution. Un défaut de qualité peut être indépendant de l'action pharmacologique normale de la molécule. La conservation dépend du produit : température, lumière, humidité et durée après ouverture peuvent intervenir. Les conditions exactes doivent toujours être tirées de l'information propre au médicament, et non d'une règle générale inventée.
Développements et raisonnements
Une substance n’est pas encore un produit utilisable
Le principe actif possède des propriétés moléculaires, mais le médicament comporte aussi une forme, une teneur, une voie et une information d’utilisation. Une solution et un comprimé contenant la même substance peuvent produire des profils d’exposition différents. L’identité doit donc être assez précise pour savoir quel produit est évalué. Une confusion entre dénomination de substance et nom de spécialité peut masquer des dosages ou présentations différents.
Les excipients remplissent des fonctions de fabrication, stabilité, goût, conservation ou libération. Ils ne sont pas définis par une absence absolue d’effet biologique. La qualité concerne l’ensemble du produit : teneur uniforme, impuretés maîtrisées, stabilité et propriétés microbiologiques selon la forme. Un défaut de qualité peut rendre le résultat imprévisible même si le mécanisme du principe actif est bien connu.
Trois questions à garder séparées
La qualité demande si le produit correspond à ses spécifications. L’efficacité demande s’il produit un bénéfice dans une situation comparée. La sécurité examine ses effets défavorables et leur probabilité. La balance bénéfice-risque les rapproche dans un usage défini ; elle n’efface pas leurs différences. Un produit peut être parfaitement fabriqué tout en étant inefficace pour une indication particulière.
L’effet pharmacologique peut être mesuré sur une cible ou un marqueur. Un bénéfice clinique concerne un résultat pertinent pour la santé et la vie des personnes. Un marqueur intermédiaire doit être validé pour l’usage qui en est fait : sa corrélation avec le pronostic ne garantit pas que le modifier améliore ce pronostic. Une intervention peut modifier le marqueur et avoir parallèlement des effets défavorables non captés par lui.
Comparateur et population déterminent l’interprétation
Un essai contre placebo ne répond pas exactement à une comparaison avec le meilleur traitement disponible. Le choix dépend de la question, du contexte et des exigences éthiques. Les personnes incluses peuvent différer des utilisateurs ultérieurs : âge, autres maladies, traitements associés et adhésion influencent l’effet observé. Le bénéfice moyen ne signifie pas une réponse identique de chaque personne.
| Document ou notion | Rôle principal | Limite |
|---|---|---|
| Résumé des caractéristiques | Information professionnelle autorisée | Ne remplace pas tout contexte individuel |
| Notice | Information destinée à l’utilisateur | Doit correspondre au produit exact |
| Dossier de qualité | Fabrication et caractéristiques | Ne prouve pas seul un bénéfice clinique |
| Étude comparative | Effets dans une population | Généralisation à discuter |
Traçabilité et conservation
Un numéro de lot permet de relier des unités à une fabrication et à des contrôles. En cas de problème, il aide à définir le périmètre d’une investigation ou d’un rappel. Une date de péremption suppose les conditions de conservation prévues et une présentation déterminée. La durée après ouverture peut être différente. Ni l’aspect normal ni l’absence d’odeur ne suffisent à établir la conformité chimique et microbiologique.
Atelier de calcul et analyse de sensibilité
Deux formulations fictives contiennent chacune 100 unités de substance active. A libère 80 unités dans la première heure et 20 ensuite ; B en libère 20 par heure pendant cinq heures. Les masses totales sont identiques, mais les débits de libération diffèrent. Sans modèle d’absorption et d’élimination, on ne peut déduire des pics plasmatiques précis. Cet exemple montre pourquoi l’égalité de teneur n’établit pas l’identité du profil temporel.
Dans un essai fictif, un événement survient chez 120 personnes sur 1000 avec le comparateur et 90 sur 1000 avec le produit étudié. Le risque passe de 12 % à 9 % : réduction absolue 3 points, relative 25 %, NNT ponctuel 34 après arrondi sur la durée de l’étude. Si un effet indésirable particulier passe de 1 % à 2 %, l’augmentation absolue vaut 1 point. On ne peut résumer la balance par « trois moins un » sans examiner gravité, durée, incertitude et importance de chaque événement.
Un contrôle de dix unités donne des teneurs proches de la cible. Cela informe ces unités selon le plan d’échantillonnage. La représentativité du prélèvement, la précision de la méthode et la validation du procédé déterminent ce que l’on peut conclure pour le lot. Un simple résultat moyen peut masquer des unités très sous-dosées et très surdosées si leur dispersion n’est pas examinée.
Approfondissement et contrôle du modèle
Information autorisée et nouvelle connaissance
L’information d’un produit peut évoluer après l’autorisation si de nouvelles données modifient l’usage ou la sécurité. Il faut donc identifier la version consultée et la présentation concernée. Une ancienne notice trouvée dans un dossier ne remplace pas nécessairement l’information actuelle.
La base publique des médicaments permet de consulter les documents associés aux spécialités françaises selon leur disponibilité. Une lecture pédagogique doit distinguer substance, dosage, forme et voie, puis vérifier que l’effet ou la précaution citée appartient bien à ce produit. L’existence d’une information autorisée ne transforme pas une comparaison générale en choix individuel de traitement. Les connaissances de cours servent à comprendre la logique du document, ses paramètres et ses limites.
Mise à l’épreuve : Un substitut biologique peut manquer le résultat pertinent
Application. Une étude fictive montre une baisse d’un marqueur avec un produit, mais les personnes rapportent davantage d’effets gênants. Quelle conclusion et quelle information supplémentaire sont nécessaires ?
Analyse. La conclusion démontrée porte sur le marqueur, dans la population et sur la durée étudiées. Pour annoncer un bénéfice pertinent pour les personnes, il faut soit une validation solide du substitut dans ce contexte, soit mesurer directement les événements, symptômes ou capacités concernés. L’effet indésirable ne s’annule pas arithmétiquement avec une amélioration de laboratoire. Une étude ultérieure devrait définir avant analyse un critère pertinent, son comparateur, sa durée et la collecte des effets défavorables. Une autorisation, la qualité d’un lot et la preuve d’un bénéfice répondent à des questions distinctes.
Schéma de raisonnement
- Produit défini
- Qualité
- Comparaison des effets
- Population et usage
- Bénéfice-risque
Schéma de principe : lire les conditions et les limites dans le texte.
Les blocs sont des dimensions d’évaluation. Ils ne signifient pas qu’une propriété favorable suffise à compenser automatiquement une autre insuffisante.
Exercices progressifs
1. Deux comprimés contiennent la même masse de substance, l'un immédiat et l'autre prolongé. Leur profil de concentration est-il nécessairement identique ?
2. Pourquoi un excipient ne peut-il pas être considéré automatiquement comme sans risque ?
3. Une baisse d'un marqueur biologique prouve-t-elle un bénéfice de survie ?
4. Un lot a une teneur moyenne correcte mais une forte dispersion entre unités. La moyenne suffit-elle ?
5. Un produit est comparé à l’absence de prise en charge alors qu’un traitement de référence existe. Pourquoi ce comparateur peut-il limiter l’utilité de la conclusion ?
6. Pourquoi la conservation après ouverture doit-elle être vérifiée pour le produit précis ?
Corrections argumentées
1. Non. La vitesse de libération et d'absorption peut modifier le pic, le délai du pic et les fluctuations ; l'équivalence ne se déduit pas de la masse seule.
2. Son rôle n'est pas l'effet thérapeutique principal, mais il peut influencer la tolérance, la libération ou provoquer une réaction chez certaines personnes.
3. Non. Il faut établir que ce marqueur traduit de façon fiable l'effet clinique recherché dans le contexte étudié, ou mesurer directement ce bénéfice.
4. Non. L’uniformité des unités est une dimension de qualité distincte de la moyenne. Des valeurs opposées peuvent se compenser arithmétiquement.
5. La comparaison décrit un effet par rapport à l’option étudiée, pas nécessairement un avantage sur le traitement de référence. Une décision entre options disponibles demande une comparaison pertinente, directe ou indirecte selon des méthodes et hypothèses explicites. Le choix du comparateur conditionne donc la portée pratique du résultat.
6. Ouverture, formulation, contenant et procédé modifient stabilité et contamination possibles. Une règle générale ne remplace pas les données du produit.
Références et portée
Sources consultées le 1er octobre 2026 pour les notions signalées. Développements, situations et calculs pédagogiques OSSIK ; données fictives. La concordance complète avec les supports universitaires de l’année et la relecture scientifique humaine restent à réaliser. Les modèles biomédicaux ne fournissent aucune décision thérapeutique individuelle.
Partie 2 · Récepteurs et relations concentration-effet
Prérequis et objectifs
Connaître équilibre chimique, concentration libre, fraction et fonction saturable. Les unités d’effet des modèles sont fictives.
À l’issue de ce cours, vous devez pouvoir :
- Dériver l’occupation d’un récepteur.
- Distinguer affinité, puissance et efficacité.
- Analyser agonisme partiel et antagonisme.
Fondements du thème
Fixation et transduction
La pharmacodynamie décrit ce que le médicament fait à l'organisme. Une cible peut être un récepteur, une enzyme, un canal, un transporteur ou une structure moléculaire. Certains médicaments ont des effets physicochimiques sans récepteur classique. La liaison à une cible dépend notamment d'interactions moléculaires et de la concentration libre au site d'action.
Dans un modèle de liaison simple à un site, la fraction occupée est C/(Kd + C), où Kd est la concentration donnant 50 % d'occupation. Un Kd plus faible indique une affinité plus élevée dans ce modèle. L'occupation ne se traduit pas toujours proportionnellement en effet : amplification intracellulaire, récepteurs de réserve et rétrocontrôles peuvent modifier la relation.
Agonistes et antagonistes
Un agoniste active un récepteur et produit une réponse. Un agoniste partiel a une efficacité maximale inférieure à celle d'un agoniste plein dans le système expérimental considéré. Il peut réduire la réponse à un agoniste plein en occupant une partie des mêmes récepteurs. Un agoniste inverse diminue l'activité constitutive d'un récepteur lorsqu'elle existe ; il ne se confond pas avec un antagoniste neutre.
Un antagoniste compétitif réversible peut déplacer la courbe de l'agoniste vers des concentrations plus élevées sans réduire le maximum, dans un système idéal où l'agoniste peut surmonter la compétition. Un antagonisme non surmontable peut réduire le maximum ; ses mécanismes sont variés. La présence de récepteurs de réserve peut masquer au début une perte de récepteurs disponibles. Les mots « compétitif » et « irréversible » décrivent des dimensions différentes.
Puissance et efficacité
Une relation concentration-effet simple s'écrit E = Emax C/(EC50 + C), pour une réponse mesurée à partir d'un niveau de référence adapté. EC50 est la concentration produisant la moitié de l'effet maximal de cette courbe. Une EC50 plus faible correspond à une plus grande puissance ; un Emax plus élevé correspond à une efficacité maximale supérieure dans ce système. Une molécule plus puissante n'est donc pas nécessairement plus efficace cliniquement.
Le modèle de Hill E = Emax C^n/(EC50^n + C^n) ajuste une pente différente ; le coefficient n ne révèle pas à lui seul un nombre exact de sites. Les courbes d'effet gradué dans un système ne sont pas les courbes de proportion de sujets répondant à une dose. Une marge thérapeutique étroite signifie que les expositions efficaces et toxiques sont proches, mais sa définition dépend de l'effet et du contexte.
Développements et raisonnements
Retrouver la fraction de récepteurs occupés
Pour une liaison réversible L + R ⇌ LR, la constante de dissociation vaut Kd = [L][R]/[LR]. La concentration totale de récepteurs est R_T = [R] + [LR]. En remplaçant [R] par R_T − [LR] et en isolant le rapport [LR]/R_T, on obtient θ = [L]/(Kd + [L]). La concentration pertinente est celle du ligand libre, pas nécessairement sa concentration totale dans le milieu.
Cette équation suppose une classe de sites identiques, sans coopération, et un équilibre atteint. Elle ne décrit pas la vitesse d’association. Deux ligands peuvent avoir le même Kd avec des vitesses d’association et de dissociation différentes, car Kd est un rapport de constantes cinétiques dans ce modèle. Une occupation identique ne garantit donc pas une même durée après retrait du ligand.
Occupation et réponse ne sont pas des synonymes
L’activation du récepteur déclenche des processus qui peuvent amplifier, limiter ou retarder la réponse. Avec une réserve de récepteurs, un effet maximal peut survenir avant leur occupation complète. L’EC50 de réponse peut alors différer du Kd de liaison. Comparer des valeurs provenant de systèmes expérimentaux différents demande de connaître densité de récepteurs et voie de signalisation.
Un agoniste partiel possède un maximum inférieur à celui d’un agoniste plein dans le système étudié. En présence du plein, il peut occuper des récepteurs et diminuer la réponse globale. Cet effet dépend des concentrations et affinités ; le mot « partiel » ne signifie pas qu’il occupe seulement une fraction fixe des récepteurs. Il peut occuper presque tous les sites et produire malgré cela une réponse limitée.
Compétition et déplacement de courbe
Pour un antagoniste compétitif réversible idéal, la présence d’une concentration B augmente l’EC50 apparente de l’agoniste d’un facteur 1 + B/Kb. Le maximum reste accessible si l’on peut augmenter suffisamment l’agoniste et si les autres hypothèses tiennent. Une baisse du maximum peut indiquer un antagonisme non surmontable, mais aussi d’autres limites expérimentales : temps insuffisant, toxicité, gamme de concentration trop courte ou perte de réponse.
| Paramètre | Interprétation dans son modèle | Confusion à éviter |
|---|---|---|
| Kd | Demi-occupation | Demi-effet obligatoire |
| EC50 | Demi-effet propre à la courbe | Maximum d’effet |
| Emax | Limite de réponse du système | Efficacité clinique universelle |
| Coefficient de Hill | Forme et pente ajustées | Nombre exact de récepteurs |
Une courbe graduée mesure une réponse dans un système ; une courbe quantale décrit une proportion de sujets atteignant un critère. Leurs paramètres ne doivent pas être mélangés.
Atelier de calcul et analyse de sensibilité
Avec Kd = 4 nmol/L, les occupations pour L libre = 1, 4 et 16 nmol/L sont 20 %, 50 % et 80 %. Multiplier la concentration par quatre de 4 à 16 ne multiplie pas l’occupation par quatre : elle approche une limite de 100 %. Pour obtenir 90 %, résoudre 0,9 = L/(4 + L) donne L = 36 nmol/L, soit 9Kd.
Une réponse suit E = 80C/(2 + C). À C = 2 unités de concentration, E = 40 ; à C = 6, E = 60. Pour E = 64, on résout 64(2 + C) = 80C, donc C = 8. La concentration quadruple par rapport à EC50 pour passer de 50 à 80 % du maximum. La saturation réduit le gain marginal.
Un antagoniste possède B/Kb = 3. Le facteur de déplacement idéal est 4 : une EC50 initiale de 2 devient 8, sans modification imposée de Emax. À une concentration fixe d’agoniste de 8, la réponse du modèle passe de 80 × 8/(2 + 8) = 64 à 80 × 8/(8 + 8) = 40. Une baisse observée à une seule concentration ne prouve donc pas que le maximum soit diminué.
Approfondissement et contrôle du modèle
Désensibilisation et activité constitutive
Un récepteur peut posséder une activité en l’absence de ligand. Dans ce contexte, un agoniste inverse la réduit, tandis qu’un antagoniste neutre bloque l’action d’autres ligands sans modifier cette activité de base dans le modèle. Une réponse inférieure au niveau basal ne peut donc être décrite correctement sans définir ce niveau.
Une exposition prolongée peut modifier le nombre de récepteurs disponibles, leur couplage ou des mécanismes compensateurs. La courbe concentration-effet peut alors dépendre de l’histoire du système. Une diminution de réponse à concentration inchangée n’est pas nécessairement une accélération d’élimination. Comparer deux expériences demande de contrôler le temps d’exposition et les conditions de récupération, en plus des concentrations utilisées.
Lecture visuelle : Puissance et efficacité : deux paramètres séparés
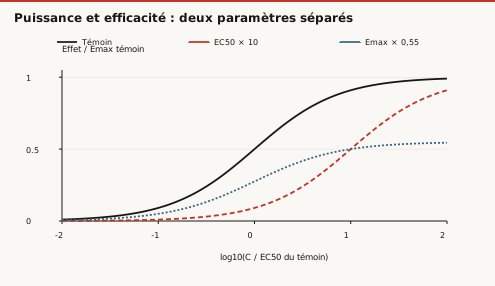
Question de lecture. Quelle courbe conserve le maximum mais demande davantage de concentration ?
Correction. La courbe rouge décalée vers la droite : EC50 est multipliée par dix, Emax est inchangé. La bleue a ici un maximum réduit ; c’est une autre propriété.
Lecture visuelle : Occupation et réponse : deux dénominateurs différents
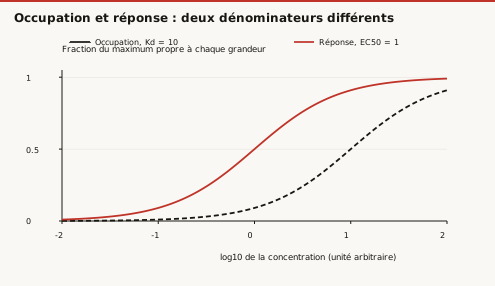
Question de lecture. Peut-on remplacer EC50 par Kd dans tous les problèmes ?
Correction. Non : Kd décrit un modèle de liaison, EC50 une relation concentration-effet dans un système donné. Leurs valeurs ne sont égales que sous des hypothèses supplémentaires.
Mise à l’épreuve : Affinité identique, réponses différentes
Problème. Deux systèmes ont le même Kd = 10 unités de concentration. Dans A, la demi-réponse est atteinte à C = 10 ; dans B, à C = 1. L’affinité doit-elle être différente ?
Résolution. Non : Kd est fixé identique. Dans le modèle d’occupation simple, à C = 1 la fraction occupée est 1/(10 + 1) = 9,09 %. B peut produire une demi-réponse avec cette occupation si le couplage et l’amplification le permettent. EC50 n’est donc pas automatiquement Kd. Une réserve fonctionnelle de récepteurs dépend du système, du tissu et de l’effet mesuré ; elle n’est pas un stock de récepteurs qui seraient tous inutiles. Comparer des puissances pharmacologiques exige ainsi de préciser le système expérimental, pas seulement la molécule.
Schéma de raisonnement
- Ligand libre
- Occupation
- Activation
- Transduction
- Effet mesuré
Schéma de principe : lire les conditions et les limites dans le texte.
Chaque étape peut avoir une cinétique et une saturation propres. La liaison seule ne détermine ni tout l’effet ni le bénéfice clinique.
Exercices progressifs
1. Avec Emax = 100 et EC50 = 2 mg/L, quel effet prévoit le modèle simple à C = 6 mg/L ?
2. A a EC50 = 1 et Emax = 50 ; B a EC50 = 10 et Emax = 100. Lequel est plus puissant, lequel a le plus grand maximum ?
3. Un agoniste partiel peut-il réduire l'effet d'un agoniste plein présent simultanément ?
4. Pour L = 3Kd, quelle occupation simple ?
5. Deux agonistes ont le même Emax mais des EC50 de 1 et 10. Quelle différence de propriété ?
6. Pourquoi un effet plus faible à une concentration unique ne suffit-il pas à conclure à un antagonisme insurmontable ?
Corrections argumentées
1. E = 100 × 6/(2 + 6) = 75 unités d'effet. Les unités de C et EC50 doivent être identiques.
2. A est plus puissant dans cette comparaison, car sa demi-réponse est obtenue à plus faible concentration. B produit un maximum supérieur ; les deux propriétés sont distinctes.
3. Oui, s'ils se disputent les mêmes récepteurs : l'occupation par le partiel remplace une activation plus forte par une activation moindre. Le résultat dépend des concentrations et affinités.
4. 3/(1 + 3) = 75 %. Le rapport L/Kd est sans unité.
5. Le premier est plus puissant dans ce système ; les maxima sont identiques. Cela ne démontre pas une supériorité clinique.
6. Un déplacement vers la droite peut réduire l’effet à cette concentration tout en conservant le maximum accessible à plus forte concentration. Il faut examiner la courbe et les conditions.
Références et portée
Sources consultées le 1er octobre 2026 pour les notions signalées. Développements, situations et calculs pédagogiques OSSIK ; données fictives. La concordance complète avec les supports universitaires de l’année et la relecture scientifique humaine restent à réaliser. Les modèles biomédicaux ne fournissent aucune décision thérapeutique individuelle.
Partie 3 · Développement clinique et pharmacovigilance
Le cours 16-02, partie 3 approfondit les enjeux sociaux et éthiques du développement, de la commercialisation et des usages du médicament, en distinguant les décisions et responsabilités.
Prérequis et objectifs
Connaître essai randomisé, risque, intervalle et causalité. Distinguer autorisation d’essai et autorisation de commercialisation.
À l’issue de ce cours, vous devez pouvoir :
- Relier étapes du développement et niveau de preuve.
- Comprendre le cadre européen des essais.
- Interpréter une déclaration et un signal de pharmacovigilance.
Fondements du thème
Construire les preuves
Le développement associe caractérisation pharmaceutique, travaux non cliniques et recherche clinique. Une activité sur cellules ou animaux ne garantit pas un bénéfice humain. Les premières études humaines examinent notamment tolérance et pharmacocinétique ; elles ne concernent pas toujours des volontaires sains, selon la pathologie et le risque. Les phases II explorent notamment dose et signal d'efficacité, et les phases III cherchent à confirmer le bénéfice et caractériser les risques dans des populations plus larges.
Ces phases sont des repères de développement, pas une séquence universelle immuable. Certains programmes combinent des objectifs ou utilisent des schémas adaptés. Après autorisation, des études et la surveillance continuent. Les essais préalables ne détectent pas tous les effets rares, tardifs ou propres à des populations peu représentées.
Autorisation, éthique et critères
Un protocole définit population, intervention, comparateur, critères et analyse. Le consentement informé suppose une information compréhensible et une participation volontaire selon le cadre applicable. Un comparateur pertinent et un critère principal annoncé évitent certaines interprétations opportunistes. Une différence statistique sur un critère secondaire sélectionné après coup ne remplace pas la démonstration prévue.
Dans l'Union européenne, le règlement sur les essais cliniques de médicaments organise l'évaluation et la supervision via CTIS ; les nouveaux dossiers utilisent ce système depuis le 31 janvier 2023 et les essais poursuivis sous l'ancien cadre devaient avoir transité au 31 janvier 2025. Cette chronologie est vérifiée par l'Agence européenne des médicaments. L'autorisation de conduire un essai est distincte de l'autorisation de mise sur le marché.
Détecter et analyser un signal
Un événement indésirable survient pendant une exposition sans que la causalité soit nécessairement établie. Un effet indésirable implique une suspicion ou une relation avec le médicament selon le cadre utilisé. La gravité réglementaire, liée par exemple au décès ou à l'hospitalisation, ne se confond pas avec l'intensité ressentie. Une douleur intense et un événement réglementairement grave ne sont pas des catégories parfaitement superposables.
La pharmacovigilance recueille et analyse les suspicions pour identifier et caractériser des risques. Les déclarations peuvent provenir de professionnels et de patients ; il ne faut pas attendre une preuve causale définitive pour qu'un signalement soit utile. Les centres régionaux et l'ANSM participent au dispositif français, décrit dans les bonnes pratiques de pharmacovigilance de l'ANSM. Les obligations exactes dépendent des textes et statuts applicables.
Un signal est une information appelant investigation, pas une causalité déjà démontrée. La chronologie, l'évolution après arrêt, d'autres causes possibles, les données biologiques et les connaissances antérieures contribuent à l'analyse. Un nombre brut de déclarations ne permet pas de calculer directement une incidence : sous-déclaration, médiatisation et dénominateur inconnu interviennent. La surveillance peut conduire à une information renforcée, une restriction ou une autre mesure selon l'évaluation.
Développements et raisonnements
Des preuves différentes à chaque étape
Les études non cliniques décrivent propriétés, mécanismes et risques potentiels dans des systèmes qui ne reproduisent pas complètement l’être humain. Les premières études humaines caractérisent notamment tolérance et devenir du produit. Les études exploratoires recherchent des conditions d’utilisation et des signaux d’effet ; les études confirmatoires testent une hypothèse préspécifiée dans une population définie. Les phases peuvent se chevaucher dans certains développements, mais leurs questions doivent rester explicites.
Un résultat statistiquement significatif n’établit pas seul une pertinence clinique. Le critère, son amplitude, son incertitude, la durée et les effets indésirables comptent. Un critère composite peut être dominé par sa composante la plus fréquente et la moins grave. Il faut examiner les composantes et éviter d’attribuer au décès un effet démontré seulement sur un ensemble hétérogène.
Cadre d’autorisation et information
La page officielle de l’EMA confirme le recours à CTIS pour les demandes d’essais selon le règlement européen et la fin de la période de transition en janvier 2025. CTIS est un système de soumission et de gestion, pas une autorisation automatique. L’évaluation scientifique, les responsabilités nationales et les aspects éthiques demeurent. L’autorisation de conduire une recherche ne permet pas à elle seule une mise sur le marché.
La décision de mise sur le marché s’appuie sur la qualité, l’efficacité et la sécurité dans un usage défini. La surveillance se poursuit après cette décision, car les effectifs, durées et populations des essais ne permettent pas de connaître tous les risques. Une nouvelle information peut modifier l’évaluation et les conditions d’utilisation.
Une déclaration est un point de départ
La pharmacovigilance analyse des suspicions. La chronologie compatible, l’évolution après arrêt, une réexposition éventuelle non recherchée pour l’exercice, des mécanismes connus et les causes alternatives contribuent à l’évaluation. Un signal peut émerger d’un cas bien documenté, d’un groupe de cas ou d’une étude. Il nécessite une investigation ; il ne constitue pas une preuve définitive dès son apparition.
Les bonnes pratiques françaises disponibles dans la version ANSM de mai 2022 décrivent ce cadre. Gravité et intensité diffèrent : un événement jugé grave selon les critères réglementaires peut être d’intensité modérée au moment observé, tandis qu’un symptôme très intense ne remplit pas forcément les mêmes critères. Les obligations exactes doivent être vérifiées dans les textes applicables au statut de l’acteur.
Une base de déclarations spontanées ne possède pas un dénominateur exhaustif d’exposition et subit une sous-déclaration variable. Comparer deux nombres bruts de déclarations ne compare donc pas directement deux risques. La médiatisation, l’ancienneté de mise sur le marché et les usages modifient le recueil.
Atelier de calcul et analyse de sensibilité
Si un effet possède une probabilité réelle de 1 pour 1000 par personne dans une exposition définie, la probabilité de n’en observer aucun parmi 500 personnes indépendantes est (0,999)⁵⁰⁰ = 60,64 %. Son absence dans cet essai serait donc fréquente malgré un risque non nul. Parmi 3000 personnes, la probabilité de n’en observer aucun descend vers 4,97 %, sous les mêmes hypothèses.
Pour observer au moins un événement avec une probabilité de 95 %, on résout 1 − (1 − p)^n ≥ 0,95. Avec p = 0,001, n ≥ ln(0,05)/ln(0,999), soit environ 2994,23 ; il faut au moins 2995 personnes. Ce calcul ne garantit pas l’identification causale de l’événement et suppose un suivi complet pendant la fenêtre pertinente.
Un produit reçoit 200 déclarations après une utilisation très large, un autre 50 après une diffusion beaucoup plus faible. Sans nombre d’utilisateurs, durée, recueil comparable et analyse des cas, on ne peut pas conclure que le premier possède quatre fois le risque. Même un dénominateur estimé ne corrige pas automatiquement la sous-déclaration différentielle.
Un essai obtient une amélioration du critère principal composite grâce à des événements bénins moins nombreux, tandis que les décès sont rares et semblables. La conclusion doit porter sur le composite et ses composantes, sans annoncer un bénéfice de survie non démontré.
Approfondissement et contrôle du modèle
Dénominateur et fenêtre d’exposition
Pour quantifier un risque, il faut définir les personnes exposées et la période pendant laquelle l’événement peut être relié à l’exposition étudiée. Compter les boîtes délivrées ne donne pas directement le nombre de personnes ni leur durée d’usage. Une même personne peut recevoir plusieurs délivrances et certaines unités peuvent ne pas être utilisées.
Une étude pharmacoépidémiologique cherche à construire un comparateur et une chronologie permettant une estimation plus interprétable que les seuls nombres de signalements. Elle reste exposée à la confusion par indication, à la mesure imparfaite de l’usage et à d’autres biais. La pharmacovigilance et ces études apportent donc des informations complémentaires : l’une peut faire émerger un signal, l’autre aider à le quantifier ou à examiner une explication alternative.
Mise à l’épreuve : Événement observé et effet attribuable
Problème. Dans un essai fictif de même durée, 8 événements surviennent chez 400 personnes du groupe étudié et 4 chez 400 témoins. Calculer les fréquences et ce que leur différence permet de dire.
Résolution. Les fréquences sont 2 % et 1 %, différence +1 point. Les huit événements du premier groupe ne sont pas tous automatiquement causés par le produit : certains peuvent relever du risque de fond. La différence est une estimation comparative, soumise à une forte incertitude avec ces petits nombres. Il faut examiner attribution aléatoire, suivi, définition et recueil des événements, puis un intervalle approprié. L’absence de preuve statistique avec un petit effectif ne prouverait pas l’innocuité. À l’inverse, une association temporelle constitue un signal à examiner sans suffire à établir une causalité individuelle.
Schéma de raisonnement
- Données non cliniques
- Essais
- Autorisation définie
- Utilisation large
- Signaux et réévaluation
Schéma de principe : lire les conditions et les limites dans le texte.
Le développement ne s’arrête pas à l’autorisation. Ce schéma décrit une progression de connaissance, pas une garantie de détection de tout effet rare.
Exercices progressifs
1. Une autorisation d'essai permet-elle déjà de commercialiser le médicament ?
2. Un effet absent chez 500 participants est-il nécessairement inexistant ?
3. Pourquoi 100 déclarations ne donnent-elles pas à elles seules un risque de 100 cas pour une population ?
4. Zéro événement parmi 100 personnes exclut-il un risque de 1 % ?
5. Un signal de pharmacovigilance est-il déjà une causalité démontrée ?
6. Pourquoi une hausse de déclarations après médiatisation ne prouve-t-elle pas une hausse identique d’incidence ?
Corrections argumentées
1. Non. L'essai et la mise sur le marché sont des décisions distinctes, avec des objectifs et dossiers différents.
2. Non. Un événement rare peut ne pas apparaître dans cet effectif, ou seulement après une exposition plus longue ou dans d'autres populations.
3. Il manque notamment un dénominateur fiable d'exposition et un recueil exhaustif comparable ; toutes les déclarations ne prouvent pas une causalité.
4. Non. La probabilité de zéro sous p = 0,01 est 0,99¹⁰⁰ = 36,60 % dans un modèle indépendant.
5. Non. Il justifie une investigation fondée sur la qualité des cas, les alternatives et d’autres données.
6. La probabilité de signaler peut augmenter sans que la fréquence réelle de l’événement change dans la même proportion.
Références et portée
Sources consultées le 1er octobre 2026 pour les notions signalées. Développements, situations et calculs pédagogiques OSSIK ; données fictives. La concordance complète avec les supports universitaires de l’année et la relecture scientifique humaine restent à réaliser. Les modèles biomédicaux ne fournissent aucune décision thérapeutique individuelle.
Partie 4 · Formulation, dissolution et stabilité
Prérequis et objectifs
Connaître solubilité, diffusion, surface et bilan de matière. Distinguer une solution moléculaire d’une dispersion de particules.
À l’issue de ce cours, vous devez pouvoir :
- Relier désagrégation, dissolution et absorption.
- Comprendre libération modifiée et contrôle de formulation.
- Interpréter stabilité et homogénéité.
Fondements du thème
Administrer une forme adaptée
La galénique transforme une substance en forme utilisable. Un comprimé, une solution, une suspension, une crème ou une forme injectable imposent des contraintes différentes. Dans une solution, la substance est dissoute ; dans une suspension, des particules dispersées peuvent sédimenter. Une forme stérile impose une maîtrise particulière de la contamination microbiologique et des procédés de fabrication.
La désagrégation fragmente un comprimé ; la dissolution disperse les molécules dans le liquide. Les deux phénomènes sont liés mais distincts. Une substance doit généralement être disponible en solution au voisinage d'une membrane pour être absorbée, même si certaines modalités de délivrance sont plus complexes. La surface des particules, la solubilité, le pH et les excipients influencent la cinétique.
Libération modifiée et stabilité
Une libération prolongée étale l'arrivée de la substance ; une forme gastro-résistante retarde la libération jusqu'à des conditions définies. Écraser ou ouvrir certaines présentations peut détruire cette fonction et modifier fortement l'exposition. On ne déduit pas la possibilité de manipulation de la seule apparence d'un comprimé. L'information du produit et l'avis pharmaceutique font référence.
Une dégradation chimique peut réduire la teneur ou produire des impuretés ; une instabilité physique peut modifier taille des particules ou homogénéité. Un conservateur éventuel ne remplace pas la maîtrise du procédé ni les règles d'emploi. La qualité se contrôle par un ensemble d'essais appropriés, pas par un unique contrôle visuel. Un changement de formulation doit être évalué selon ses conséquences sur qualité et performance.
Développements et raisonnements
Les étapes ne se déduisent pas de l’apparence
Un comprimé peut se fragmenter rapidement sans que toute sa substance active soit dissoute. La désagrégation augmente souvent la surface disponible, mais la dissolution dépend aussi de la solubilité, de l’agitation, du pH et de la couche de diffusion autour des particules. Dans une suspension, la substance existe au moins en partie sous forme de particules ; une solution homogène au niveau macroscopique ne garantit pas toujours une stabilité chimique durable.
Un modèle simple de dissolution écrit dm/dt = kS(C_s − C), où C_s est la concentration à saturation près du solide et C celle du milieu. Le terme moteur diminue quand le milieu s’approche de la saturation. Dans des conditions dites de puits, C reste faible devant C_s et le débit peut être approximativement proportionnel à la surface. La surface change toutefois lorsque les particules se dissolvent.
Surface spécifique et taille des particules
Pour des sphères de même masse volumique, le rapport surface/volume vaut 3/r. Diviser le rayon par deux double la surface totale pour une même masse de particules, si elles restent séparées. Cela peut accélérer la dissolution sans modifier la solubilité d’équilibre dans le modèle macroscopique simple. Une agglomération peut réduire la surface effectivement accessible et limiter le gain attendu.
La sédimentation d’une suspension dépend de la taille, de la différence de masse volumique et de la viscosité dans des conditions idéalisées. Une séparation physique peut donner des prélèvements successifs de teneurs différentes. Les modalités de remise en dispersion relèvent du produit précis ; on ne déduit pas une manipulation sûre d’un schéma général.
Concevoir une libération et préserver sa fonction
Une matrice, une membrane ou un enrobage peuvent modifier le lieu ou la vitesse de libération. Une forme gastro-résistante n’est pas synonyme de libération prolongée : elle peut retarder puis libérer rapidement. Détruire un dispositif peut modifier fortement le profil d’arrivée. Il faut vérifier les informations spécifiques avant toute manipulation d’une forme réelle.
| Processus | Ce qui change | Ce qui ne suit pas nécessairement |
|---|---|---|
| Désagrégation | Taille des fragments | Dissolution complète |
| Dissolution | Passage moléculaire en solution | Absorption totale |
| Dégradation | Identité ou teneur chimique | Modification visible |
| Sédimentation | Répartition spatiale des particules | Dégradation chimique |
Stabilité et durée
La stabilité comprend des dimensions chimiques, physiques et microbiologiques. Une température plus élevée peut accélérer certaines réactions, mais le facteur dépend du mécanisme et des conditions. Une règle de doublement arbitraire ne remplace pas des données de stabilité. Le contenant peut protéger de la lumière, de l’humidité ou de l’oxygène et fait partie du système évalué.
Atelier de calcul et analyse de sensibilité
Une masse donnée est constituée de sphères idéales de rayon 100 µm. Si on les remplace par des sphères de rayon 25 µm de même densité, la surface totale est multipliée par quatre. Dans un modèle de dissolution en conditions de puits où les autres facteurs ne changent pas, le débit initial peut être multiplié par quatre. Le temps total ne s’obtient pas forcément en divisant exactement par quatre, car géométrie et conditions évoluent.
Une suspension fictive contient au total 200 unités dans 100 mL. Après sédimentation, la moitié supérieure de 50 mL ne contient que 20 unités, et la moitié inférieure 180. Les concentrations locales valent 0,4 et 3,6 unités/mL, malgré une moyenne globale de 2. Prélever 5 mL en haut ou en bas donnerait 2 ou 18 unités. La moyenne de formulation ne garantit donc pas l’homogénéité du prélèvement après séparation.
Une substance se dégrade selon C = C0 exp(−kt) avec k = 0,002 jour⁻¹ dans un essai de stabilité défini. Le temps pour atteindre 90 % est −ln(0,90)/0,002 = 52,68 jours. Ce nombre est un résultat de modèle sur la teneur, pas une date de péremption réglementaire : impuretés, microbiologie, emballage et autres spécifications peuvent imposer une autre limite.
Approfondissement et contrôle du modèle
Libération et dissolution mesurées en laboratoire
Un essai de dissolution suit la fraction de substance passée dans un milieu selon des conditions définies d’agitation, température et composition. Le profil permet de comparer des formulations et de contrôler une reproductibilité. Il ne constitue pas automatiquement une mesure de biodisponibilité chez l’être humain : barrières biologiques, transit, transport et premier passage interviennent ensuite.
Une relation entre dissolution in vitro et exposition in vivo demande une démonstration adaptée au produit. Elle peut être utile dans certaines situations et insuffisante dans d’autres. Une bonne concordance sur un lot ou une condition ne justifie pas une extrapolation illimitée à d’autres formes ou voies.
Les limites d’acceptation d’un produit reposent sur son développement et ses spécifications. Ce cours ne fixe donc pas un pourcentage universel de dissolution ni une durée valable pour tous les comprimés. La compréhension du mécanisme aide plutôt à lire ce que l’essai mesure et ce qu’il laisse inconnu.
La stabilité du milieu d’essai et la récupération analytique doivent également être vérifiées : une substance dégradée pendant l’analyse peut sembler insuffisamment libérée alors que la dissolution a bien eu lieu. Le résultat dépend de toute la chaîne expérimentale.
Mise à l’épreuve : La redispersion doit rétablir l’uniformité
Application. Après agitation d’une suspension, les prélèvements haut, milieu et bas valent 1,0 ; 2,0 ; 3,0 unités/mL. La concentration cible est 2,0. Le résultat moyen suffit-il ?
Analyse. La moyenne vaut bien 2,0, mais elle masque un gradient d’un facteur trois. Une prise de même volume ne fournit donc pas la même quantité selon sa position. Il faut étudier un protocole de redispersion, le délai entre agitation et prélèvement, et la représentativité des échantillons. Répéter seulement l’analyse du mélange total vérifierait le dosage global sans tester l’uniformité locale. Si le gradient réapparaît rapidement, la durée de stabilité de l’homogénéité devient un attribut fonctionnel. Aucun seuil pharmaceutique d’acceptation n’est déduit de ces chiffres fictifs.
Schéma de raisonnement
- Structure de la forme
- Libération
- Dissolution
- Passage biologique
- Exposition
Schéma de principe : lire les conditions et les limites dans le texte.
Certaines voies contournent une partie de ces étapes. Le schéma ne permet pas de décider de broyer, ouvrir ou mélanger un médicament réel.
Exercices progressifs
1. Désagrégation et dissolution sont-elles synonymes ?
2. Pourquoi une suspension peut-elle exiger une remise en dispersion selon sa notice ?
3. Pourquoi le broyage d'une forme prolongée peut-il être dangereux ?
4. La taille des particules est divisée par cinq à masse totale fixée. Facteur de surface spécifique pour des sphères séparées ?
5. Une solution reste limpide après stockage. Sa stabilité chimique est-elle prouvée ?
6. Pourquoi une forme gastro-résistante ne doit-elle pas être assimilée automatiquement à une forme prolongée ?
Corrections argumentées
1. Non. La première fragmente une structure ; la seconde met la substance en solution à l'échelle moléculaire.
2. La sédimentation peut rendre les prélèvements successifs inégaux en substance active. Les modalités exactes de remise en dispersion dépendent du produit.
3. Il peut supprimer le mécanisme limitant la libération, provoquer une arrivée trop rapide de substance et augmenter le pic. La manipulation n'est décidée qu'après vérification spécifique.
4. La surface par masse est multipliée par cinq dans le modèle géométrique. Agglomération et accessibilité peuvent modifier le résultat réel.
5. Non. Des transformations chimiques peuvent survenir sans changement visuel. Une méthode analytique appropriée est nécessaire.
6. La première vise un déclenchement à certaines conditions ou un retard ; la seconde étale la vitesse de libération. Leurs objectifs et profils peuvent différer.
Références et portée
Sources consultées le 1er octobre 2026 pour les notions signalées. Développements, situations et calculs pédagogiques OSSIK ; données fictives. La concordance complète avec les supports universitaires de l’année et la relecture scientifique humaine restent à réaliser. Les modèles biomédicaux ne fournissent aucune décision thérapeutique individuelle.
Ce cours, en cartes de révision
Lire un cours ne suffit pas à le retenir. Dépose ce cours, ou le poly de ta fac, dans Ossik : il en sort des cartes sourcées à la page, qu’il te ressort au bon moment.