Ce cours réunit 5 parties : 1. Solutions, concentrations et activités ; 2. Diffusion, osmose et filtration membranaire ; 3. Potentiels et courants des membranes ; 4. Équilibres acido-basiques et systèmes tampons ; 5. Transport des gaz et bilans de matière.
Partie 1 · Solutions, concentrations et activités
Prérequis et objectifs
Connaître mole, masse molaire, volume et bilan de matière. Lire une formule chimique en distinguant l’entité dissoute et les ions formés.
À l’issue de ce cours, vous devez pouvoir :
- Relier concentrations molaire et massique.
- Calculer osmolarité et force ionique idéales.
- Distinguer concentration, activité et électroneutralité.
Fondements du thème
Plusieurs façons de décrire la même solution
Une solution est un mélange homogène dans lequel un solvant disperse des espèces dissoutes. La concentration molaire c = n/V rapporte la quantité de matière au volume final de solution. Elle s'exprime souvent en mol/L, mais l'unité SI est mol/m³. La concentration massique c_m = m/V se relie à la concentration molaire par c_m = cM, avec M masse molaire. Une mole correspond à un nombre défini d'entités : il faut préciser si l'on compte des molécules, ions ou autres particules.
La molalité rapporte la quantité de soluté à la masse de solvant, en mol/kg. Elle varie moins directement avec la dilatation thermique que la molarité. Une dilution conserve la quantité de soluté lorsqu'aucune réaction ni perte n'intervient : c1V1 = c2V2. Le volume V2 est le volume final, pas seulement le volume de solvant ajouté. Mélanger deux solutions ne garantit pas une simple addition de volumes dans toutes les conditions ; l'approximation est annoncée dans les exercices.
Dissociation et osmolarité
L'osmolarité compte les particules osmotiquement actives par litre de solution. Dans l'approximation idéale, un glucose non dissocié fournit une particule par molécule, tandis qu'une mole de NaCl entièrement dissociée fournit deux moles de particules. Les interactions ioniques rendent ce compte idéal imparfait dans les solutions réelles. L'osmolalité s'exprime par kilogramme de solvant ; ne pas la remplacer automatiquement par une osmolarité sans discuter la dilution et la masse volumique.
La force ionique I = (1/2) somme(c_i z_i²) prend en compte la concentration de chaque ion et le carré de sa charge. Elle n'est pas la somme des charges : une solution électriquement neutre peut avoir une force ionique élevée. Les activités chimiques corrigent l'écart au modèle idéal ; l'activité a_i s'écrit, selon la convention choisie, comme un coefficient d'activité multiplié par une concentration rendue sans dimension.
Développements et raisonnements
Ce qui se conserve pendant une préparation
La concentration n’est pas une quantité conservée : ajouter du solvant la modifie. La quantité de matière du soluté se conserve si aucune réaction, adsorption, précipitation ou perte ne survient. Pour préparer une solution par dilution, écrire n_avant = n_après donne c1V1 = c2V2. Si deux solutions du même soluté sont mélangées, n_final = c1V1 + c2V2 et c_final = n_final/V_final. Il faut vérifier si les volumes sont supposés additifs.
Un pourcentage doit être défini. Une préparation à 5 % masse/volume contient 5 g pour 100 mL de solution ; à 5 % masse/masse, elle contient 5 g pour 100 g de préparation. Les deux définitions ne coïncident que sous une hypothèse de masse volumique appropriée. La seule mention « 5 % » ne suffit donc pas à résoudre un calcul de quantité de matière.
Compter les particules et les charges séparément
Une solution contenant c mol/L de CaCl2 entièrement dissocié possède c mol/L de Ca²⁺ et 2c mol/L de Cl⁻. Le nombre total de particules donne 3c Osm/L dans le modèle idéal. La concentration de charges positives en équivalents est 2c, compensée par 2c de charges négatives. L’électroneutralité n’exige pas l’égalité du nombre de cations et d’anions : elle exige l’égalité des charges totales.
La force ionique pondère au contraire par z² : I = (c × 4 + 2c × 1)/2 = 3c. Pour NaCl, elle vaut c. À même concentration molaire de sel, les deux solutions n’ont donc ni la même force ionique ni le même nombre idéal de particules. La charge divalente augmente fortement la contribution aux interactions électrostatiques.
Pourquoi l’activité intervient dans les équilibres
Une concentration renseigne sur la composition moyenne. Une activité représente la contribution thermodynamique effective d’une espèce dans une convention donnée. On écrit a = γc/c°. À forte dilution, certains modèles permettent d’approcher γ par 1. Lorsque les interactions deviennent importantes, remplacer toutes les activités par les concentrations peut fausser un équilibre ou un potentiel de membrane.
| Grandeur | Dénominateur | Usage |
|---|---|---|
| Molarité | Volume de solution | Bilan avec un volume mesuré |
| Molalité | Masse de solvant | Propriétés colligatives et température |
| Osmolarité | Volume de solution | Compte idéal des particules |
| Activité | Référence thermodynamique | Équilibres chimiques |
Une dilution peut modifier un coefficient d’activité en même temps que la concentration. Une prédiction utilisant des concentrations seules doit être présentée comme une approximation explicitée, non comme une identité universelle.
Atelier de calcul et analyse de sensibilité
On prépare 250 mL d’une solution fictive de glucose à 20 mmol/L, avec M = 180 g/mol. La quantité voulue est 0,020 × 0,250 = 0,0050 mol. La masse nécessaire vaut 0,900 g. Le glucose non dissocié apporte idéalement 20 mOsm/L. Si on utilisait par erreur 250 L dans le calcul, la masse serait mille fois trop grande : le bilan d’unités prévient cette erreur.
On mélange ensuite 100 mL de NaCl à 100 mmol/L et 200 mL à 25 mmol/L, avec volumes additifs. Les quantités sont 10 et 5 mmol ; le total de 15 mmol dans 300 mL donne 50 mmol/L. La moyenne arithmétique des concentrations, 62,5 mmol/L, serait incorrecte parce que les volumes diffèrent. L’osmolarité idéale finale vaut 100 mOsm/L et la force ionique 50 mmol/L.
Une solution contient enfin 5 mmol/L de CaCl2 et 10 mmol/L de glucose. L’osmolarité idéale est 3 × 5 + 10 = 25 mOsm/L. La force ionique vaut seulement 3 × 5 = 15 mmol/L, car le glucose neutre n’y contribue pas. Les deux grandeurs peuvent ainsi évoluer différemment quand on ajoute un soluté neutre. Cette distinction devient utile pour interpréter osmose et activité ionique dans un même milieu.
Approfondissement et contrôle du modèle
Bilan de charge dans un mélange de sels
Mélanger des solutions électroneutres conserve l’électroneutralité globale si aucune charge nette n’est échangée avec l’extérieur. Pour la vérifier, additionner c_i z_i pour chaque espèce ; le résultat doit être nul dans le modèle macroscopique. La somme des concentrations c_i reste positive et sert à un autre calcul, celui des particules. La somme pondérée par z_i² sert encore à une autre grandeur, la force ionique.
Ces trois sommes peuvent porter sur les mêmes ions et donner des résultats différents sans contradiction. Une erreur de formule chimique se révèle parfois par un bilan de charge non nul : écrire une seule mole de chlorure pour une mole de calcium divalent oublierait un contre-ion. Le bilan de matière doit aussi tenir compte d’une éventuelle précipitation, qui retire certaines espèces de la phase dissoute.
La masse molaire d’un composé hydraté inclut son eau de cristallisation. Utiliser la masse molaire du sel anhydre pour peser un hydrate conduit à une concentration différente de la cible. Le nom exact et la forme du réactif font donc partie des données du calcul.
Mise à l’épreuve : Le même mélange, trois sommes différentes
Problème. Une solution idéale contient 10 mmol/L de NaCl et 5 mmol/L de CaCl2 entièrement dissociés. Déterminer les concentrations ioniques, le bilan de charge, l’osmolarité et la force ionique.
Résolution. Les concentrations sont Na⁺ : 10, Ca²⁺ : 5, Cl⁻ : 20 mmol/L. Le bilan de charge est 10 + 2 × 5 − 20 = 0. L’osmolarité idéale est 10 + 5 + 20 = 35 mOsm/L. La force ionique est (10 × 1² + 5 × 2² + 20 × 1²)/2 = 25 mmol/L. La même liste d’espèces produit donc zéro, 35 et 25 selon la pondération. L’erreur typique consiste à oublier le second chlorure du calcium ou à utiliser la charge signée dans I. Une activité réelle demanderait en plus un modèle d’interactions : l’électroneutralité ne prouve pas l’idéalité.
Schéma de raisonnement
- Espèces chimiques
- Quantités de matière
- Volume ou masse de référence
- Particules et charges
- Modèle d’activité
Schéma de principe : lire les conditions et les limites dans le texte.
Le schéma sépare les différents comptes. La dissociation complète et l’idéalité restent des hypothèses ; un même nombre calculé ne représente pas nécessairement une valeur mesurée.
Exercices progressifs
1. Dissoudre 9,0 g de NaCl, M = 58,5 g/mol, pour un volume final de 1 L : calcule la molarité et l'osmolarité idéale.
2. Combien de solution à 2 mol/L faut-il pour préparer 100 mL à 0,10 mol/L ?
3. Pourquoi une concentration de 10 mmol/L de CaCl2 n'est-elle pas une osmolarité idéale de 10 mOsm/L ?
4. Combien de grammes contient 40 mL d’une solution à 2 % masse/volume ?
5. Calculer l’osmolarité idéale de 8 mmol/L de MgCl2 entièrement dissocié.
6. Une solution électriquement neutre possède-t-elle une force ionique nulle ?
Corrections argumentées
1. n = 9/58,5 = 0,154 mol ; c = 0,154 mol/L. En dissociation idéale complète, osmolarité = 2c = 0,308 Osm/L. Ce calcul ne décrit pas exactement l'osmolalité réelle.
2. V1 = c2V2/c1 = 0,10 × 100/2 = 5 mL. Prélever ce volume puis compléter jusqu'à 100 mL, et non ajouter 100 mL.
3. Chaque unité fournit idéalement un Ca²⁺ et deux Cl⁻, soit trois particules : 30 mOsm/L. L'électroneutralité est respectée malgré un nombre de particules multiplié par trois.
4. 2 g pour 100 mL donnent 0,80 g pour 40 mL. Il faut connaître la définition masse/volume du pourcentage.
5. Trois particules par unité dissoute donnent 24 mOsm/L. La concentration totale des charges ne se calcule pas avec le même coefficient.
6. Non. Les charges de signes opposés se compensent pour l’électroneutralité, mais leurs carrés sont tous positifs dans la force ionique.
Références et portée
Sources consultées le 1er octobre 2026 pour les notions signalées. Développements, situations et calculs pédagogiques OSSIK ; données fictives. La concordance complète avec les supports universitaires de l’année et la relecture scientifique humaine restent à réaliser. Les modèles biomédicaux ne fournissent aucune décision thérapeutique individuelle.
Partie 2 · Diffusion, osmose et filtration membranaire
Prérequis et objectifs
Savoir écrire un gradient, une différence de pression et un débit. Identifier les propriétés de la membrane avant de prévoir un flux.
À l’issue de ce cours, vous devez pouvoir :
- Établir un flux diffusif et un temps caractéristique.
- Calculer une pression osmotique idéale.
- Interpréter tonicité et coefficient de réflexion.
Fondements du thème
Diffusion d'un soluté
La diffusion correspond à un transport net associé à l'agitation microscopique et à un gradient de potentiel chimique. Pour un soluté dilué non chargé, la première loi de Fick s'écrit J = −D dc/dx. J est un flux de quantité de matière par surface et par temps ; D s'exprime en m²/s. Le signe négatif signifie que le flux diffusif descend le gradient de concentration dans ce modèle.
Pour une membrane plane d'épaisseur e et des concentrations stables de part et d'autre, le débit diffusif peut s'écrire dn/dt = P S(c1 − c2), avec P une perméabilité en m/s. Cette perméabilité regroupe les propriétés de diffusion, d'épaisseur et de partage entre membrane et solution. Un temps caractéristique diffusif varie comme L²/D. Doubler une distance multiplie donc approximativement le temps diffusif par quatre ; la diffusion est efficace à petite distance mais devient lente à grande distance.
Osmose et tonicité
L'osmose est un transport de solvant à travers une membrane sélectivement perméable. Dans une solution diluée idéale, la pression osmotique vaut π = c_osm RT, avec c_osm en mol/m³ si R est en unités SI. Une différence de pression hydrostatique peut compenser le mouvement osmotique. La membrane détermine quelles espèces contribuent durablement au gradient efficace.
La tonicité décrit l'effet d'une solution sur le volume cellulaire à l'équilibre considéré. Elle dépend surtout des solutés qui ne traversent pas librement la membrane à cette échelle de temps. Deux solutions iso-osmolaires ne sont donc pas nécessairement isotoniques : un soluté pénétrant peut s'équilibrer puis laisser entrer de l'eau. Le coefficient de réflexion σ décrit l'efficacité osmotique d'un soluté : proche de 1 pour un soluté retenu, proche de 0 pour un soluté librement perméant dans le modèle.
Filtration et protéines
Un débit volumique simplifié à travers une barrière peut s'écrire Qv = LpS(Δp − σΔπ), en définissant explicitement les différences selon une même orientation. Le flux par unité de surface serait jv = Qv/S ; ne pas confondre ces unités. Les protéines plasmatiques contribuent à une pression oncotique parce qu'elles sont relativement retenues par certaines barrières. Le modèle capillaire élémentaire illustre la compétition des forces ; l'endothélium, le glycocalyx et le drainage lymphatique rendent la physiologie réelle plus complexe qu'un schéma universel « filtration à l'entrée, réabsorption à la sortie ».
Développements et raisonnements
Le gradient n’est pas une différence sans longueur
Pour une couche plane d’épaisseur e avec un profil de concentration supposé linéaire, dc/dx ≈ (c2 − c1)/e. La loi de Fick donne alors J = D(c1 − c2)/e. Le débit de matière est JS. Le flux J s’exprime en mol/m²/s ; le débit en mol/s. Une membrane deux fois plus épaisse réduit le débit de moitié si les concentrations aux faces restent imposées.
La perméabilité P peut inclure un coefficient de partage K entre solution et membrane : P = KD/e dans un modèle simple. Une molécule peut diffuser rapidement à l’intérieur de la membrane tout en y entrant peu, si K est faible. Une faible perméabilité n’identifie donc pas à elle seule le mécanisme limitant. Dans une expérience finie, les concentrations évoluent et le gradient diminue au cours du temps.
Distance et mouvement aléatoire
Pour une diffusion unidimensionnelle libre, la moyenne du carré du déplacement vaut 2Dt. Le déplacement moyen signé peut rester nul, car les mouvements vers les deux sens se compensent, tout en ayant une dispersion qui augmente. Une distance caractéristique est donc racine(2Dt). Il ne faut pas définir une vitesse constante L/t et l’extrapoler à toute distance.
Cette dépendance quadratique explique l’intérêt de rapprocher les surfaces d’échange des cellules. Passer d’une distance de 10 µm à 1 mm multiplie la distance par cent et le temps diffusif par dix mille, à D identique. La convection permet le transport à grande distance ; la diffusion garde un rôle majeur sur les dernières petites distances.
Osmose et filtration utilisent un même bilan de forces
Dans le modèle idéal, π = RT c_osm résulte du nombre de particules dissoutes. Mais un soluté qui traverse librement la membrane ne maintient pas durablement son gradient de concentration. Le terme osmotique efficace fait intervenir sa rétention, souvent représentée par σ. Le sens du flux d’eau dépend donc à la fois de Δp, de Δπ, de σ et de la convention choisie pour les différences.
Prenons le sens positif du compartiment 1 vers le compartiment 2 et définissons Δp = p1 − p2 et Δπ = π1 − π2. Alors Jv = LpS(Δp − σΔπ). Une pression hydrostatique plus forte en 1 pousse l’eau vers 2 ; une osmolarité retenue plus forte en 1 attire l’eau vers 1. Ces deux termes sont donc soustraits. Une autre orientation donnerait les signes opposés sans changer la prédiction physique.
Atelier de calcul et analyse de sensibilité
Une membrane de surface 2 cm² et d’épaisseur 10 µm sépare deux solutions à 5 et 1 mol/m³. Avec D = 10⁻¹⁰ m²/s et K = 1, P = 10⁻⁵ m/s. Le débit vaut 10⁻⁵ × 2 × 10⁻⁴ × 4 = 8 × 10⁻⁹ mol/s. Pendant 60 s à gradient maintenu, 4,8 × 10⁻⁷ mol passent, soit 0,48 µmol. Si les compartiments sont petits, ce maintien doit être justifié ; sinon le résultat est une approximation initiale.
Pour D = 10⁻⁹ m²/s en une dimension, parcourir une distance quadratique caractéristique de 10 µm demande t = L²/(2D) = 0,050 s. À 1 mm, on trouve 500 s, soit environ 8,33 minutes. Ce temps n’est pas le délai exact de passage de chaque molécule ; c’est une échelle statistique de dispersion.
Un modèle de filtration donne LpS = 0,20 mL/min/kPa, Δp = 4 kPa, Δπ = 3 kPa et σ = 0,8. Le gradient moteur net est 4 − 2,4 = 1,6 kPa et le débit 0,32 mL/min dans le sens positif. Si σ devient 0,2 à autres paramètres identiques, le gradient net vaut 3,4 kPa et le débit 0,68 mL/min. Rendre le soluté plus perméant affaiblit ici sa force osmotique opposée ; cela ne signifie pas que toute membrane lésée possède ces valeurs.
Approfondissement et contrôle du modèle
Débit de soluté et débit d’eau peuvent avoir des sens différents
Une membrane peut laisser diffuser un soluté de 1 vers 2 tandis que l’eau se déplace de 2 vers 1 sous l’effet d’un gradient osmotique. Les deux flux ne doivent pas être fusionnés dans un unique mouvement. La convection peut en outre transporter une partie du soluté avec le solvant, selon la sélectivité de la barrière.
Un état où le flux net d’eau est nul ne prouve pas l’égalité des pressions hydrostatiques. Une différence osmotique retenue peut être compensée par une différence hydrostatique. De même, un flux diffusif nul pour une espèce chargée peut provenir d’une compensation électrochimique plutôt que de concentrations égales. L’identification de l’espèce, du type de flux et des forces disponibles évite d’appliquer une condition d’équilibre trop restrictive.
Lecture visuelle : Fick : le flux est orienté vers les concentrations faibles
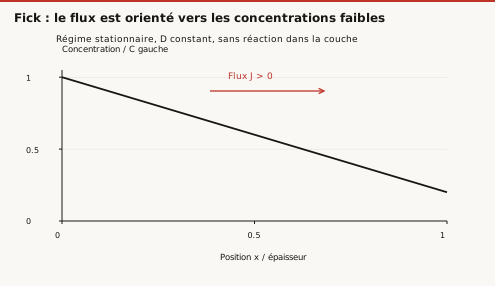
Question de lecture. Si l’on inverse les concentrations aux frontières, le flux garde-t-il son signe ?
Correction. Non : le gradient change de signe et le flux aussi. La perméabilité n’impose pas un sens unique d’échange.
Lecture visuelle : Deux compartiments finis : le gradient s’épuise
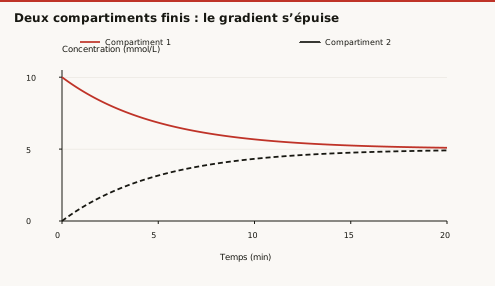
Question de lecture. Pourquoi le débit d’échange ralentit-il ?
Correction. Le gradient C1 − C2 diminue. La perméabilité peut rester constante tandis que le débit net baisse ; une courbe qui s’aplatit ne prouve pas une fermeture de la membrane.
Mise à l’épreuve : Deux compartiments finis perdent leur gradient
Problème. Deux compartiments parfaitement agités, chacun de volume V = 1 mL, sont séparés par une membrane. Le produit PS vaut 0,10 mL/min ; seuls les échanges de soluté sont modélisés, sans variation de volume. Initialement c1 = 10 et c2 = 0 mmol/L. Déterminer leur évolution.
Résolution. Les bilans donnent V dc1/dt = −PS(c1 − c2) et V dc2/dt = PS(c1 − c2). La somme reste 10 ; la différence décroît selon d(c1 − c2)/dt = −2PS(c1 − c2)/V. Elle vaut 10 exp(−t/5). Ainsi c1 = 5 + 5 exp(−t/5) et c2 = 5 − 5 exp(−t/5). À 5 min : 6,839 et 3,161 mmol/L. Prolonger le débit initial constant surestimerait le transfert. Les volumes sont fixés par hypothèse : ce modèle ne résout pas simultanément l’osmose.
Ions diffusibles et charges retenues : construire un équilibre de Donnan
Deux contraintes qui ne se remplacent pas
Considérons deux compartiments séparés par une membrane perméable à un cation et un anion monovalents, mais imperméable à un anion fixé X⁻ présent dans le compartiment intérieur. L'équilibre électrochimique de chaque ion diffusible, en solution idéale, conduit au produit [cation]_int[anion]_int = [cation]_ext[anion]_ext. Le potentiel de membrane permet aux concentrations individuelles de différer à l'équilibre.
Il faut ajouter l'électroneutralité du volume macroscopique : [cation]_int = [anion]_int + [X⁻]_int. Elle n'interdit pas la très faible séparation de charges aux interfaces qui produit le potentiel. Confondre neutralité du volume et égalité de toutes les concentrations supprimerait à tort le phénomène.
Exercice : résoudre avant de discuter l'eau
Un grand réservoir extérieur contient 100 mmol/L de chaque ion diffusible. Le volume intérieur est maintenu fixe et contient 50 mmol/L de X⁻, monovalent non diffusible. En posant x=[anion]_int, on obtient x(x+50)=10000, avec les concentrations exprimées numériquement en mmol/L. Trouver les concentrations admissibles.
Correction. La racine positive de x²+50x−10000=0 est 78,078 mmol/L. Le cation vaut 128,078 mmol/L. La racine négative n'est pas une concentration admissible. Leur produit retrouve 10000 et leur différence retrouve 50 : deux contrôles indépendants de la solution.
Osmolarité et limites de l'équilibre imposé
Le total des particules intérieures vaut 78,078+128,078+50=256,155 mmol/L, contre 200 à l'extérieur. Si l'eau peut se déplacer et qu'aucune pression ou contrainte ne la compense, l'état à volume fixe n'est pas un équilibre osmotique final : de l'eau tend à entrer. Le volume et la concentration des charges retenues changeraient alors ensemble.
Exercice critique. Peut-on conserver [X⁻]=50 tout en laissant doubler librement le volume intérieur sans ajout de X⁻ ? Non. La quantité retenue se conserve ; sa concentration serait divisée par deux. Résoudre un nouvel équilibre demande donc un bilan de matière et une condition mécanique. Les cellules réelles ajoutent transports actifs, perméabilités sélectives et régulation du volume ; ce système idéal n'est pas une cellule complète.
Référence du complément Donnan : article de recherche sur la pression dans les systèmes de Donnan, repérage et résumé vérifiés le 2 octobre 2026 ; accès intégral parfois filtré par le site. La dérivation ci-dessus explicite les hypothèses du modèle classique utilisé.
Schéma de raisonnement
- Perméabilité
- Gradients définis
- Forces opposées
- Flux net
- Évolution des compartiments
Schéma de principe : lire les conditions et les limites dans le texte.
Ce schéma décrit un modèle de transport. Il ne résume pas la microcirculation réelle, où glycocalyx, hétérogénéité et drainage lymphatique interviennent.
Exercices progressifs
1. Pour D constant, comment varie le temps diffusif quand la distance est multipliée par trois ?
2. Avec Δc_osm = 10 mol/m³ et T = 300 K, quelle différence osmotique idéale ? Prendre R = 8,314 J/mol/K.
3. Pourquoi l'urée et un soluté non pénétrant peuvent-ils avoir des effets cellulaires différents à osmolarité égale ?
4. La surface double et l’épaisseur triple à gradient de concentration imposé. Facteur du débit diffusif ?
5. Calculer Δπ pour 2 mol/m³ à 310 K, R = 8,314 J/mol/K.
6. Un soluté iso-osmolaire traverse lentement une cellule. Peut-on prédire un volume unique sans préciser le temps ?
Corrections argumentées
1. Il est multiplié par neuf puisque le temps caractéristique dépend du carré de la distance. Il ne s'agit pas d'une vitesse constante de déplacement dirigé.
2. Δπ = 10 × 8,314 × 300 = 24 942 Pa, environ 25 kPa. Employer 10 mmol/L conduit au même résultat après conversion en 10 mol/m³.
3. Si l'urée traverse la membrane considérée, son gradient diminue. Le soluté retenu conserve un effet osmotique efficace ; l'effet dépend aussi du délai et de la perméabilité réelle du type cellulaire.
4. Le débit est multiplié par 2/3 avec D et partage inchangés. La surface et l’épaisseur n’interviennent pas avec le même sens.
5. Δπ = 2 × 8,314 × 310 = 5154,68 Pa, soit 5,155 kPa. Les mol/m³ correspondent numériquement aux mmol/L.
6. Non. L’effet osmotique peut évoluer au fur et à mesure de la pénétration du soluté. L’état initial et l’équilibre tardif doivent être distingués.
Références et portée
Sources consultées le 1er octobre 2026 pour les notions signalées. Développements, situations et calculs pédagogiques OSSIK ; données fictives. La concordance complète avec les supports universitaires de l’année et la relecture scientifique humaine restent à réaliser. Les modèles biomédicaux ne fournissent aucune décision thérapeutique individuelle.
Partie 3 · Potentiels et courants des membranes
Prérequis et objectifs
Connaître logarithme, charge ionique, potentiel électrique et circuit RC. Les potentiels sont définis intérieur moins extérieur.
À l’issue de ce cours, vous devez pouvoir :
- Retrouver l’équation de Nernst.
- Interpréter signe et amplitude d’un courant ionique.
- Distinguer équilibre électrochimique et état stationnaire.
Fondements du thème
Gradient électrochimique
Un ion subit à la fois une tendance liée à sa répartition chimique et une force électrique. Le potentiel électrochimique rassemble ces contributions. À l'équilibre d'un ion perméant, les flux opposés se compensent sans imposer l'égalité des concentrations. Un potentiel électrique peut précisément équilibrer un gradient chimique.
En définissant Vm = potentiel intérieur moins potentiel extérieur, le potentiel d'équilibre de l'ion vaut E_ion = RT/(zF) ln([ion]_ext/[ion]_int) dans le modèle idéal. z est la valence signée et F la constante de Faraday. À 37 °C, RT/F vaut environ 26,7 mV ; en logarithme décimal, le coefficient est environ 61,5 mV/z. Pour un anion, oublier le signe de z inverse le résultat.
Potentiel de repos et courant ionique
Une membrane réelle est perméable à plusieurs ions : le potentiel de repos n'est généralement égal à aucun potentiel de Nernst pris isolément. Un modèle de conductances donne I_ion = g_ion(Vm − E_ion), avec une convention de courant sortant positif. La différence Vm − E_ion représente la force motrice électrochimique exprimée comme une différence de potentiel en volts : E_ion intègre déjà le gradient chimique. Une forte perméabilité ne produit pas de courant net si Vm = E_ion.
La pompe Na⁺/K⁺ entretient les gradients en consommant de l'énergie : elle exporte trois Na⁺ et importe deux K⁺ par cycle dans la description classique. Sa contribution électrogène directe existe, mais la perméabilité relative des canaux et les gradients qu'elle maintient expliquent une grande part du potentiel de repos. Un potentiel de repos stable est un état stationnaire consommant de l'énergie, et non un équilibre thermodynamique global.
Potentiel d'action
Dans un axone à potentiel d'action sodique classique, une dépolarisation suffisante active rapidement des canaux Na⁺ dépendants du voltage. L'entrée de charge positive amplifie la dépolarisation, puis l'inactivation sodique et l'augmentation de la conductance potassique favorisent la repolarisation. Tous les tissus excitables n'utilisent pas exactement la même succession de courants. La période réfractaire absolue correspond notamment à l'indisponibilité de canaux sodiques inactivés.
La myéline augmente la résistance électrique transmembranaire et réduit la capacité effective des segments isolés. Le courant se propage passivement entre les nœuds, où le potentiel d'action est régénéré. La conduction saltatoire ne signifie pas qu'une même population d'ions parcourt instantanément toute la longueur de l'axone.
Développements et raisonnements
Déduire Nernst à partir du potentiel électrochimique
Pour une espèce ionique idéale, la contribution chimique à la variation de potentiel électrochimique vaut RT ln(c_int/c_ext) et la contribution électrique zF(V_int − V_ext). À l’équilibre pour cet ion, leur somme est nulle. Isoler Vm donne Vm = RT/(zF) ln(c_ext/c_int). L’équilibre n’impose donc pas des concentrations égales : un gradient électrique peut compenser un gradient chimique.
Le potentiel de Nernst appartient à un ion et à deux activités ou concentrations. Il n’est pas une propriété fixe de l’ion indépendamment de son environnement. Modifier la concentration extérieure de potassium déplace E_K ; le potentiel réel de la membrane dépend ensuite des conductances de tous les ions et des transports actifs. L’équation ne prédit pas directement l’amplitude d’un potentiel d’action.
Courants, charges et déplacement des ions
Avec le courant conventionnel sortant positif, I_i = g_i(Vm − E_i). Pour un cation, un courant négatif correspond à un flux net entrant. Pour un anion, le même courant conventionnel peut correspondre à un flux ionique sortant. Il faut distinguer la direction des particules de celle du transport de charge positive équivalente.
Si la membrane possède seulement deux conductances ohmiques g1 et g2, sans courant externe ni courant actif, l’état stationnaire impose g1(Vm − E1) + g2(Vm − E2) = 0. On obtient Vm = (g1E1 + g2E2)/(g1 + g2). Cette moyenne pondérée vaut pour ce modèle de conductances constantes ; elle ne doit pas être confondue avec l’équation de Goldman utilisant des perméabilités.
Un condensateur ne demande qu’un petit déséquilibre de charges
La relation q = CmVm permet de comprendre qu’un potentiel membranaire résulte d’une séparation locale de charges. Les volumes intracellulaire et extracellulaire restent presque électroneutres à leur échelle globale. Une petite fraction des ions suffit à charger les faces de la membrane. Il serait erroné de décrire tout le cytoplasme comme une solution massivement chargée négativement.
L’équation dynamique du modèle passif est Cm dVm/dt = I_ext − somme I_ion. La capacité ralentit les variations ; les conductances déterminent les flux. Des canaux dépendants du voltage rendent la réponse non linéaire et peuvent créer une régénération. Les pompes entretiennent les gradients à plus long terme ; leur blocage ne supprime pas instantanément toutes les différences de concentration.
Atelier de calcul et analyse de sensibilité
À 37 °C, utilisons 61,5 mV pour le coefficient décimal d’un ion monovalent. Pour le potassium à 5 mmol/L dehors et 150 dedans, E_K = 61,5 log10(5/150) = −90,85 mV. Doubler seulement la concentration externe donne −72,33 mV. Le déplacement vaut 61,5 log10 2 = +18,51 mV ; il dépend du rapport multiplicatif, pas d’une différence constante en mmol/L.
Un modèle à deux conductances utilise g_K = 8 nS, E_K = −90 mV, g_Na = 2 nS et E_Na = +60 mV. Le potentiel stationnaire est (8 × −90 + 2 × 60)/10 = −60 mV. Le courant potassique vaut 8 × 30 = 240 pA ; le courant sodique vaut 2 × −120 = −240 pA. Leur somme est nulle, alors que chaque courant est non nul. Il s’agit d’un état stationnaire avec flux compensés, pas de l’équilibre individuel des deux ions.
Une membrane de capacité 100 pF varie de 20 mV. La variation de charge vaut 2 pC, soit environ 1,25 × 10⁷ charges élémentaires. Le calcul utilise 1,602 × 10⁻¹⁹ C par charge. Ce nombre peut paraître grand, mais reste faible devant les nombres d’ions contenus dans un volume cellulaire usuel. La taille de la cellule et la composition devraient être précisées pour quantifier cette comparaison.
Approfondissement et contrôle du modèle
Capacité, résistance et propagation passive
Une membrane de capacité C et de conductance totale g possède une constante de temps passive C/g dans un modèle ponctuel linéaire. Augmenter la conductance réduit cette constante : la tension répond plus vite, mais une même injection de courant produit un déplacement stationnaire plus petit. La rapidité de réponse et l’amplitude de réponse changent donc dans des sens différents.
Le modèle ponctuel suppose que toute la membrane partage le même potentiel. Un prolongement cellulaire exige aussi une résistance longitudinale et une description spatiale. Une perturbation passive peut s’atténuer avec la distance, tandis qu’un potentiel d’action se régénère grâce à des conductances actives. La myéline modifie les propriétés de fuite et de stockage des segments, mais ne remplace pas les mécanismes de régénération aux zones excitables.
Le terme « conduction » peut donc désigner un déplacement de charge local, une propagation de tension ou une onde active. Ces niveaux de description doivent être séparés pour éviter d’imaginer qu’un même ion traverse instantanément tout l’axone.
Lecture visuelle : Courant et flux ionique : attention au signe de la charge
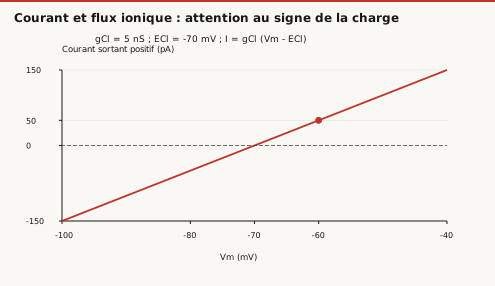
Question de lecture. À −70 mV, un courant nul prouve-t-il que le canal est fermé ?
Correction. Non : la force électromotrice est nulle même si la conductance est non nulle. Équilibre électrochimique et absence de canaux ouverts sont deux explications différentes.
Mise à l’épreuve : Un courant positif peut correspondre à une entrée d’anions
Problème. Une membrane est à Vm = −60 mV. Pour le chlorure, E_Cl = −70 mV et g_Cl = 5 nS. Avec un courant sortant positif, calculer I_Cl et dire dans quel sens se déplacent les ions chlorure.
Résolution. I_Cl = g_Cl(Vm − E_Cl) = 5 × 10 = +50 pA. Une sortie de charge positive équivaut électriquement à une entrée de charge négative : le flux net de Cl⁻ est donc entrant. Il tend à rendre l’intérieur plus négatif et à rapprocher Vm de E_Cl. Le signe du courant ne donne directement le sens de déplacement que pour un cation. Si Vm devenait égal à −70 mV, le courant net serait nul malgré une conductance non nulle. Cet exercice emploie une conductance ohmique fixe ; des canaux rectifiants demandent une autre relation courant-tension.
Plusieurs conductances : un potentiel commun et des courants persistants
Équilibre électrique n'est pas équilibre de chaque ion
Dans un modèle ohmique à conductances constantes g_i, chaque courant vaut I_i=g_i(V−E_i). Si aucun courant extérieur n'est injecté et que la capacité ne se charge plus, la somme des courants est nulle. On obtient V_repos = Σ(g_iE_i)/Σg_i. Cette moyenne pondérée porte sur les conductances, non sur les concentrations ni les résistances.
À ce potentiel, des courants individuels peuvent rester non nuls et se compenser. Le système est stationnaire électriquement, pas nécessairement à l'équilibre thermodynamique de chaque espèce. Les gradients doivent être maintenus pour que les potentiels d'inversion restent constants sur une longue durée. Une description physiologique complète inclut ce coût et les transports correspondants.
Exercice guidé : ajouter une conductance
Prendre gK=4 nS, EK=−90 mV, gNa=1 nS et ENa=+60 mV. Le potentiel commun vaut (4×−90+1×60)/5=−60 mV. Les courants sont IK=4×30=+120 pA et INa=1×−120=−120 pA. Le produit nS×mV vaut pA : cette conversion permet un contrôle immédiat.
On ajoute gCl=5 nS avec ECl=−60 mV. Le nouveau potentiel reste −60 mV, mais la conductance totale double. Pour une capacité de 50 pF, la constante de temps passe de C/g_total = 10 ms à 5 ms. L'absence de déplacement du potentiel de repos ne signifie donc pas une absence d'effet fonctionnel.
Exercice de réponse à un courant
Un petit courant constant de 10 pA est injecté dans le même modèle linéaire. La variation stationnaire ΔV=I/g_total vaut 2 mV avant l'ajout et 1 mV après. L'augmentation de conductance réduit la réponse à ce courant : c'est un effet de shunt. Il faut distinguer le changement de potentiel d'inversion et le changement de résistance d'entrée.
Ces calculs supposent conductances indépendantes du voltage et du temps. Des canaux activés par le voltage modifient la relation, et la moyenne pondérée ne remplace pas une équation de Goldman fondée sur des perméabilités. Conductance et perméabilité ne sont pas des grandeurs interchangeables ; le choix du modèle doit précéder le calcul.
Schéma de raisonnement
- Concentrations
- Potentiel de Nernst
- Potentiel réel
- Conductance
- Courant signé
Schéma de principe : lire les conditions et les limites dans le texte.
Un potentiel de Nernst ne devient un potentiel membranaire que dans un cas d’équilibre approprié. Le sens du mouvement des anions exige une traduction du signe électrique.
Exercices progressifs
1. Pour K⁺, [ext] = 4 mmol/L et [int] = 140 mmol/L à 37 °C, estime E_K.
2. Si Vm = −70 mV et E_Na = +60 mV, quel est le signe de Vm − E_Na ?
3. Un canal ouvert impose-t-il nécessairement un courant ionique net ?
4. Pour Cl⁻, extérieur 120 mmol/L et intérieur 12 mmol/L, calculer E_Cl à 37 °C.
5. Si Vm = −40 mV, E_K = −90 mV et g_K = 3 nS, calculer I_K.
6. Pourquoi un courant total nul ne prouve-t-il pas que chaque ion soit à l’équilibre ?
Corrections argumentées
1. E_K = 61,5 log10(4/140) ≈ −95 mV. Le potassium plus concentré à l'intérieur tend à sortir ; un intérieur négatif s'y oppose.
2. La force motrice vaut −130 mV. Pour g_Na positif et la convention sortante positive, le courant sodique est négatif, donc entrant.
3. Non. Au potentiel d'équilibre de cet ion, les composantes chimique et électrique se compensent. Un canal ouvert détermine une possibilité de passage, pas un flux net obligatoire.
4. z = −1 et le rapport vaut 10. E_Cl = −61,5 log10 10 = −61,5 mV. Oublier la valence signée inverse le résultat.
5. I_K = 3 × 50 = 150 pA sortants dans la convention annoncée. Pour le potassium cationique, cela correspond à un flux net sortant.
6. Des courants opposés peuvent se compenser. Chaque ion peut rester loin de son potentiel de Nernst alors que la charge membranaire globale ne varie pas.
Références et portée
Sources consultées le 1er octobre 2026 pour les notions signalées. Développements, situations et calculs pédagogiques OSSIK ; données fictives. La concordance complète avec les supports universitaires de l’année et la relecture scientifique humaine restent à réaliser. Les modèles biomédicaux ne fournissent aucune décision thérapeutique individuelle.
Partie 4 · Équilibres acido-basiques et systèmes tampons
Prérequis et objectifs
Maîtriser logarithmes, concentration et équilibre d’un acide faible. Distinguer pH, concentration protonique et quantité d’acide ajoutée.
À l’issue de ce cours, vous devez pouvoir :
- Établir Henderson-Hasselbalch.
- Effectuer un bilan avant un calcul de pH.
- Comparer capacité tampon et pH initial.
Fondements du thème
pH et couple acide-base
Le pH vaut −log10(a_H+), où l'activité des protons est rendue sans dimension. En solution suffisamment diluée, on l'approche par −log10([H+]/c°), avec c° = 1 mol/L. Une diminution d'une unité de pH correspond à une multiplication par dix de l'activité protonique. Un pH de 6 n'est donc pas « un peu » plus acide qu'un pH de 7 en termes de concentration protonique.
Pour le couple AH/A⁻, Ka = a_H+ a_A−/a_AH et pKa = −log10(Ka). La relation de Henderson-Hasselbalch donne pH = pKa + log10([A⁻]/[AH]) dans l'approximation d'activités assimilées aux concentrations. Quand pH = pKa, les deux formes sont en quantités égales. À pH = pKa + 1, la base conjuguée est dix fois plus abondante que l'acide, soit environ 91 % du total des deux formes.
Tampons et équilibre physiologique
Un tampon limite les variations de pH lors d'un apport modéré d'acide ou de base. Son efficacité dépend de la quantité totale des espèces et de leur rapport. Deux solutions de même pH peuvent avoir des capacités tampons très différentes. Un tampon n'annule pas indéfiniment tout apport : il possède une capacité limitée.
Le système bicarbonate/CO2 est particulier parce que l'organisme échange du CO2 avec l'air et régule les bicarbonates notamment par le rein. Une écriture pédagogique est pH = 6,1 + log10([HCO3⁻]/(0,03 × PCO2)), avec bicarbonates en mmol/L, PCO2 en mmHg et constantes approximatives adaptées au sang à 37 °C. Un coefficient en mmol/L/kPa exigerait une conversion différente. Cette équation montre une dépendance au rapport, pas un diagnostic autonome.
Une baisse primaire des bicarbonates tend à provoquer une acidose métabolique ; une hausse primaire de PCO2 tend à provoquer une acidose respiratoire. Acidose désigne un processus et acidémie un pH sanguin abaissé : plusieurs processus opposés peuvent coexister. Les compensations demandent du temps et ne signifient pas forcément disparition de la cause. L'interprétation clinique détaillée nécessite le contexte et des règles spécifiques.
Développements et raisonnements
L’équilibre et le bilan sont deux équations différentes
Pour AH ⇌ H⁺ + A⁻, le quotient d’équilibre relie les activités. Dans l’approximation diluée, Ka = [H⁺][A⁻]/[AH] après normalisation appropriée. Prendre le logarithme conduit à pH = pKa + log10([A⁻]/[AH]). Cette relation ne dispense pas de déterminer les concentrations restantes après une réaction avec un acide ou une base forte.
Si une petite quantité d’acide fort est ajoutée, elle consomme d’abord A⁻ et forme AH. On réalise le bilan stœchiométrique, puis on évalue le nouveau rapport. Introduire les quantités initiales dans la relation de Henderson après l’ajout oublierait précisément l’action du tampon. Si la base est presque épuisée, les approximations de tampon peuvent ne plus convenir.
Fraction ionisée d’un acide faible
Notons C_T = [AH] + [A⁻]. Le rapport r = [A⁻]/[AH] vaut 10pH − pKa. La fraction basique est r/(1 + r) et la fraction acide 1/(1 + r). Au pKa, chaque fraction vaut 0,5. Une unité de pH au-dessus donne 10/11 = 90,9 % de forme basique ; deux unités au-dessus donnent 100/101 = 99,0 %. Les fractions ne varient donc pas linéairement avec le pH.
Pour une base faible B et son acide conjugué BH⁺, il faut identifier la forme portant le proton. La forme protonée est alors chargée positivement ; pour un acide AH neutre, la forme déprotonée porte une charge négative. Écrire « forme ionisée si pH bas » sans préciser la nature de l’espèce n’est pas une règle valable.
Capacité tampon et système ouvert
Deux solutions contenant le même rapport A⁻/AH ont le même pH dans ce modèle, mais une solution dix fois plus concentrée peut neutraliser davantage de matière avant que son rapport change autant. La capacité tampon dépend du stock disponible. La dilution conserve approximativement le rapport, donc le pH, mais réduit cette réserve. À forte dilution, l’autoprotolyse de l’eau et les activités peuvent rendre l’approximation insuffisante.
Le tampon bicarbonate de l’organisme fonctionne dans un système ouvert. La ventilation peut modifier le CO2 et les reins modifient à plus long terme le bilan des bicarbonates et des acides. Une valeur de pH isolée ne renseigne pas sur tous les processus présents. Deux mécanismes opposés peuvent masquer leur effet sur le pH tout en modifiant fortement les autres variables.
Atelier de calcul et analyse de sensibilité
Un litre de tampon contient 20 mmol de AH et 20 mmol de A⁻, avec pKa = 6,8. Son pH initial vaut 6,8. On ajoute 5 mmol d’acide fort en volume négligeable. Le bilan donne 25 mmol de AH et 15 mmol de A⁻. Le pH devient 6,8 + log10(15/25) = 6,578. L’ajout n’a pas laissé le pH inchangé ; il a limité sa variation grâce à la transformation de la base disponible.
Si le même tampon était dix fois plus concentré, les stocks initiaux seraient 200 et 200 mmol. Le même ajout donnerait 205 et 195 mmol, donc pH = 6,8 + log10(195/205) = 6,778. Le pH initial était identique, mais la résistance à la perturbation est plus forte. Comparer seulement les pH de départ aurait manqué cette propriété.
Pour un acide fictif de pKa 4,5 placé à pH 6,5, r = 100 et la fraction non ionisée vaut 1/101 = 0,990 %. Cela ne signifie pas qu’exactement 0,990 % de la substance sera absorbée par une membrane : surface, transporteurs, durée, gradient et renouvellement des formes interviennent. La fraction chimique est une information préalable, non une prédiction complète de transport.
Approfondissement et contrôle du modèle
Effet de dilution et conservation du rapport tampon
Une dilution idéale par le même facteur de AH et A⁻ conserve leur rapport. Henderson-Hasselbalch prévoit alors un pH presque inchangé. Pourtant, dans un même volume prélevé après dilution, les quantités disponibles pour neutraliser un apport sont plus faibles. Un pH stable après dilution ne signifie donc pas une résistance inchangée à une perturbation ultérieure.
À très faible concentration, l’eau fournit elle-même des ions H⁺ et OH⁻ qui ne peuvent plus être négligés. Le calcul de pH d’un acide très dilué par la seule formule −log concentration peut alors devenir incohérent. Il faut revenir à l’équilibre de l’eau, au bilan de matière et à l’électroneutralité plutôt que prolonger une approximation hors de son domaine.
Pour un mélange de plusieurs couples, chacun possède son propre pKa et son stock. Une unique relation de rapport ne suffit pas toujours à déterminer toutes les concentrations. L’approche générale consiste à écrire les équilibres, les conservations et la balance de charge, puis à résoudre le système. Les formules usuelles sont des réductions de ce problème sous des hypothèses identifiables.
Lecture visuelle : Un couple acide-base : deux fractions complémentaires
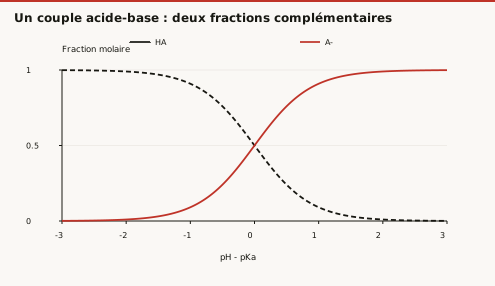
Question de lecture. À pH = pKa + 1, quelle fraction est A− ?
Correction. Le rapport A−/HA vaut 10 ; la fraction vaut 10/11 ≈ 90,9 %, et non 100 %.
Mise à l’épreuve : Consommer le tampon avant de calculer son pH
Problème. Un mélange idéal contient 10 mmol de HA et 10 mmol de A⁻, avec pKa = 4,8. On ajoute 4 mmol d’acide fort, sans variation de volume significative. Estimer le pH, puis expliquer pourquoi le même calcul ne convient plus après 12 mmol ajoutés.
Résolution. L’acide fort consomme d’abord A⁻ : les quantités deviennent HA = 14 et A⁻ = 6 mmol. Henderson donne pH = 4,8 + log10(6/14) = 4,432. Il serait faux d’ajouter directement une concentration de protons au résultat précédent. Avec 12 mmol, les 10 mmol de A⁻ sont consommés et il reste un excès d’acide fort ; le rapport « −2/22 » n’a aucun sens chimique. Pour calculer ce nouveau pH, il faut le volume final et un traitement des équilibres approprié. La stœchiométrie précède l’équilibre.
Quand l'approximation d'acide faible doit être vérifiée
Reconstruire la solution par trois relations
Pour un acide monoprotique AH seul dans l'eau idéale, à concentration analytique C, le bilan est C=[AH]+[A⁻]. Si l'autoprotolyse de l'eau est négligeable, l'électroneutralité donne [H⁺]=[A⁻]=h. Le quotient d'équilibre devient Ka=h²/(C−h), avec les valeurs numériques normalisées par la concentration de référence usuelle. On obtient h²+Ka h−Ka C=0.
La solution positive est h=(√(Ka²+4KaC)−Ka)/2. L'approximation h≈√(KaC) vient du remplacement C−h par C ; elle exige h/C petit. Ce n'est donc pas la seule petitesse de Ka qui la justifie. À concentration suffisamment faible, la dissociation relative peut être importante même pour un acide dit faible.
Deux calculs pour tester la même formule
Avec Ka=10⁻⁵ et C=0,10 mol/L, la solution exacte donne h=9,950125×10⁻⁴ mol/L et pH=3,00217. L'approximation donne h=10⁻³ et pH=3 : l'écart est faible, et h/C≈0,995 %. Avec le même Ka mais C=10⁻⁴ mol/L, h=2,7016×10⁻⁵ et pH=4,56839 ; l'approximation donnerait 3,1623×10⁻⁵ et pH=4,5. La dissociation relative atteint 27 %, ce qui explique l'erreur.
Exercice. Quelle hypothèse tombe en premier dans le second cas : faible dissociation ou négligence de l'autoprotolyse ? Correction. La faible dissociation est déjà mauvaise, alors que h reste très supérieur à 10⁻⁷ mol/L à 25 °C. Il ne faut pas confondre ces deux approximations. À des concentrations encore plus faibles, il faudra aussi intégrer Kw et l'électroneutralité complète.
Un acide très dilué ne rend pas arbitrairement basique
Pour un acide fort de concentration C dans l'eau idéale à 25 °C, h=C+[OH⁻] et h[OH⁻]=Kw. D'où h=(C+√(C²+4Kw))/2. Pour C=10⁻⁸ mol/L et Kw=10⁻¹⁴, h=1,05125×10⁻⁷ et pH=6,97829. Le calcul naïf −log C donnerait 8 et ignorerait l'eau. Cet exemple constitue un test de domaine, pas un modèle du pH sanguin ou d'une solution saline concentrée.
Schéma de raisonnement
- Espèces initiales
- Réaction et bilan
- Quantités restantes
- Rapport base/acide
- pH et validité
Schéma de principe : lire les conditions et les limites dans le texte.
La séquence suppose que la réaction avec l’apport fort soit quasi complète et que le couple tampon reste présent. Près de l’épuisement d’une forme, un calcul d’équilibre plus complet peut être requis.
Exercices progressifs
1. Pour pKa = 7 et [A⁻]/[AH] = 100, calcule le pH.
2. Compare [H⁺] à pH 7 et pH 6,7 dans l'approximation diluée.
3. Avec HCO3⁻ = 24 mmol/L et PCO2 = 40 mmHg, calcule le pH du modèle bicarbonate.
4. Pour pKa = 7,2 et un rapport base/acide de 0,1, calculer pH.
5. Un tampon initialement équilibré contient 10 mmol de chaque forme. Ajouter 2 mmol de base forte : nouveau rapport ?
6. Une dilution par dix d’un tampon conserve-t-elle sa capacité à neutraliser une même quantité d’acide ?
Corrections argumentées
1. pH = 7 + 2 = 9. Le rapport est sans unité et utilise les concentrations des formes d'un même couple.
2. Le rapport vaut 107 − 6,7 = 100,3 ≈ 2. Une baisse de 0,3 unité double approximativement la concentration protonique.
3. 0,03 × 40 = 1,2 mmol/L ; 24/1,2 = 20 ; pH = 6,1 + 1,301 = 7,40. Les unités et la température sont indispensables à cette substitution.
4. pH = 7,2 − 1 = 6,2. La forme acide est dix fois plus abondante.
5. La base forte transforme 2 mmol de AH en A⁻ : il reste 8 mmol de AH et 12 de A⁻. Le rapport vaut 1,5 et le pH augmente de log10 1,5 = 0,176 unité.
6. Non. Le rapport peut rester le même et le pH peu changer, mais la concentration totale et la capacité par volume diminuent. Il faut distinguer volume total conservé et simple prélèvement dilué.
Références et portée
Sources consultées le 1er octobre 2026 pour les notions signalées. Développements, situations et calculs pédagogiques OSSIK ; données fictives. La concordance complète avec les supports universitaires de l’année et la relecture scientifique humaine restent à réaliser. Les modèles biomédicaux ne fournissent aucune décision thérapeutique individuelle.
Partie 5 · Transport des gaz et bilans de matière
Prérequis et objectifs
Maîtriser pressions partielles, conservation de matière et débit. Distinguer volume de gaz et volume de liquide transporteur.
À l’issue de ce cours, vous devez pouvoir :
- Utiliser Dalton et Henry avec les bonnes conventions.
- Relier contenu gazeux et liaison.
- Établir un bilan de consommation par perfusion.
Fondements du thème
Pression partielle et dissolution
Dans un mélange de gaz parfaits, chaque gaz contribue à la pression totale selon sa fraction molaire : P_i = x_i P_totale. La somme des pressions partielles égale la pression totale. Cette loi de Dalton suppose le modèle idéal. Une fraction de gaz est sans dimension ; une pression partielle possède une unité de pression.
Lorsqu'un gaz se dissout dans un liquide à l'équilibre, la loi de Henry peut s'écrire c_dissous = αP_gaz pour une température et une convention d'unités données. Le coefficient α n'est pas universel : il dépend du gaz, du liquide et de la température. Il faut distinguer pression partielle, concentration dissoute libre et quantité totale transportée. Si le gaz se lie à une protéine, le contenu total peut être très supérieur à sa seule fraction dissoute.
L'oxygène illustre cette distinction : sa pression partielle reflète la composante dissoute, tandis qu'une grande partie du contenu sanguin est liée à l'hémoglobine dans les conditions physiologiques habituelles. Deux prélèvements de même pression partielle peuvent donc avoir des contenus totaux différents si leurs concentrations d'hémoglobine diffèrent. Une courbe de saturation décrit une fraction de sites occupés, pas directement une concentration d'oxygène par litre.
Diffuser à travers une barrière
Un modèle de transfert gazeux écrit le débit comme une conductance de diffusion multipliée par une différence de pression partielle. Une surface plus grande favorise le transfert ; une barrière plus épaisse le réduit, toutes choses égales par ailleurs. La solubilité et les propriétés du gaz interviennent également. Cette relation ne suffit pas à elle seule à décrire la ventilation, la perfusion et les hétérogénéités d'un organe entier.
Supposons une conductance fictive G = 0,50 mL/min/mmHg et un gradient ΔP = 40 mmHg. Le débit est GΔP = 20 mL/min dans le modèle. Si l'épaisseur de la barrière double sans autre modification, G est divisée par deux et le débit devient 10 mL/min. Si la surface double simultanément, les deux effets se compensent dans cette approximation.
Le volume de gaz annoncé doit être associé à des conditions de température et de pression. Un même nombre de moles occupe des volumes différents selon ces conditions. Mélanger des mesures prises à des références différentes produit un faux déséquilibre de matière. Les conversions passent par le nombre de moles ou par une loi de gaz correctement appliquée.
Échanges liés à la perfusion
Le principe de Fick pour un organe exprime, en régime stationnaire et sans autre source, un débit de consommation comme débit sanguin multiplié par différence de contenu entrant-sortant. La différence porte sur un contenu par volume de sang, pas directement sur une différence de pressions partielles. La conservation de matière relie ainsi une mesure de débit et une mesure de composition.
Prenons un débit de 5 L/min, un contenu artériel fictif de 200 mL/L et un contenu veineux de 150 mL/L. La consommation vaut 5 × (200 − 150) = 250 mL/min. Une différence de 50 mL/L ne doit pas être remplacée par 50 mmHg. Le modèle suppose une cohérence de mesure et une stabilité suffisante pendant l'intervalle considéré.
Développements et raisonnements
Pression totale, humidification et quantité de gaz
La fraction molaire d’un gaz multipliée par la pression totale donne sa pression partielle dans un mélange idéal. Si l’on décrit une fraction dans un gaz sec, puis que le mélange est humidifié à pression totale constante, la vapeur d’eau occupe une partie de cette pression. La pression partielle du gaz sec considéré devient x_sec(P_totale − P_eau). Utiliser directement x_sec P_totale après humidification surestime sa contribution.
Un volume de gaz dépend de sa température et de sa pression. Pour une quantité fixe, pV/T reste constant dans le modèle parfait. Une consommation annoncée en mL/min doit donc préciser les conditions de référence. On ne peut comparer deux volumes mesurés à des pressions très différentes comme si leur contenu moléculaire était identique.
Dissolution et liaison sont deux mécanismes
La loi de Henry c_libre = αP concerne la fraction dissoute en équilibre dans un domaine où la relation est linéaire. Une protéine de liaison peut ajouter un stock c_liée qui dépend de la concentration de sites et de leur saturation. Le contenu total est alors c_libre + c_liée. Modifier la concentration de la protéine peut changer fortement ce contenu sans changer autant la pression partielle.
Dans un modèle de liaison à un site, la saturation Y = P/(P50 + P) atteint 50 % à P = P50. Pour une liaison coopérative, une relation de Hill peut représenter une courbe plus sigmoïde, mais son exposant ne décrit pas à lui seul toute la structure moléculaire. La pente de la courbe indique la variation de contenu obtenue pour une variation de pression ; elle n’est pas constante partout.
Conservation de matière dans un organe
Pour un organe à l’état stationnaire, Q C_entrée − Q C_sortie = consommation, en supposant un débit entrant égal au sortant et aucune accumulation. Si le stock interne augmente, un terme d’accumulation doit être ajouté. Pendant une transition rapide, appliquer directement la forme stationnaire peut donc attribuer au métabolisme une partie du remplissage des réserves.
Le produit doit utiliser un contenu par volume de liquide. Les unités mL de gaz par L de sang et L de sang par minute se simplifient correctement. Une différence de pression en mmHg ne possède pas la même dimension qu’un contenu ; la conversion demanderait une relation de dissolution et de liaison. Le nom « principe de Fick » ne doit pas non plus faire confondre ce bilan avec la loi de diffusion de Fick.
Atelier de calcul et analyse de sensibilité
Un mélange sec contient 20 % du gaz G sous 100 kPa. Après humidification à la même pression totale avec une vapeur d’eau à 6 kPa, P_G = 0,20 × 94 = 18,8 kPa. Le calcul 0,20 × 100 = 20 kPa serait adapté au mélange sec, pas à cette composition humidifiée. L’exemple utilise des valeurs fictives et ne donne pas une composition respiratoire à appliquer.
Avec α = 0,030 mmol/L/kPa et P_G = 10 kPa, la fraction libre vaut 0,30 mmol/L. Une protéine fournit 5 mmol/L de sites occupés à 80 %, soit 4 mmol/L liés. Le contenu total est 4,30 mmol/L. Diviser la concentration de sites par deux à même saturation et même pression donne 2,30 mmol/L. La pression partielle est inchangée alors que le contenu total baisse presque de moitié.
Un organe reçoit 0,80 L/min d’un liquide contenant 180 mL/L d’un gaz et le restitue à 130 mL/L. La consommation stationnaire vaut 40 mL/min. Si le débit passe à 1,0 L/min pour la même consommation, la différence de contenu requise devient 40 mL/L. À contenu entrant constant de 180 mL/L, le contenu sortant devient 140 mL/L. Une extraction plus faible peut donc accompagner un débit plus grand sans diminution de consommation.
Approfondissement et contrôle du modèle
Limitation par diffusion ou par transport circulatoire
Un transfert gazeux peut être limité par la traversée d’une barrière ou par le renouvellement du liquide qui emporte le gaz. Si le liquide s’équilibre très vite avec le gaz disponible, augmenter la conductance de diffusion peut produire peu de gain, tandis qu’augmenter le débit renouvelle la capacité de transport. Si l’équilibre n’est pas atteint sur le temps de contact, l’épaisseur et la surface de barrière deviennent déterminantes.
Ces catégories dépendent des conditions et ne constituent pas une propriété absolue d’un gaz dans toute situation. Le temps de contact, les pressions d’entrée et les propriétés de liaison interviennent. Un bilan de Fick décrit ce qui est consommé ou transféré à l’échelle globale, mais ne permet pas seul de décider quel mécanisme est limitant. Des observations supplémentaires sur les gradients et les temps sont nécessaires.
Mise à l’épreuve : Stockage transitoire et consommation ne sont pas identiques
Problème. Un système reçoit et restitue 1 L/min de liquide. Les contenus gazeux entrant et sortant sont 180 et 140 mL/L. La quantité stockée dans le système augmente de 10 mL/min, dans les mêmes conditions de référence du gaz. Calculer la consommation.
Résolution. Le bilan est stockage = entrée − sortie − consommation. L’apport net transporté vaut 1 × (180 − 140) = 40 mL/min, mais la consommation vaut 40 − 10 = 30 mL/min. Employer immédiatement la forme stationnaire surestimerait ici la consommation d’un tiers. Si le stockage diminuait, la consommation pourrait au contraire dépasser l’apport net instantané. Il faut donc associer les mesures dans le temps et définir le système. Le contenu est une quantité par volume de liquide ; remplacer ces contenus par des pressions partielles ne conserve pas les unités.
Mélanger des gaz sans changer de dénominateur
Quantités, fractions et pression
Pour un mélange idéal, la fraction molaire x_i=n_i/n_total donne p_i=x_iP_total. Si les gaz sont comparés à même température et pression, les fractions de volume coïncident avec les fractions molaires. En revanche, mélanger des volumes mesurés dans des conditions différentes exige de revenir à n=PV/(RT). La somme des pressions partielles doit retrouver la pression totale.
Une humidification ajoute de la vapeur d'eau. À pression totale maintenue, les autres gaz se partagent P_total−P_eau. Une fraction sèche x_i donne donc p_i=x_i(P_total−P_eau), et la fraction dans le mélange humide devient x_i(1−P_eau/P_total). Confondre fraction sèche et humide applique deux dénominateurs différents à un même nombre.
Exercice de mélange fictif
On mélange 2 L d'un gaz contenant 30 % d'une espèce X et 3 L à 10 %, aux mêmes température et pression. La fraction finale sèche vaut (2×0,30+3×0,10)/5=0,18. À pression totale de 100 kPa, sa pression partielle sèche est 18 kPa. Si le mélange est ensuite humidifié avec P_eau=6 kPa, à pression totale maintenue à 100 kPa et sans consommation de X, sa pression partielle devient 0,18×94=16,92 kPa. Sa fraction humide vaut 0,1692.
Contrôle. L'espèce X n'a pas été consommée dans le raisonnement ; sa fraction change parce que de la vapeur participe au total. Les conditions de température, pression et réservoir doivent être compatibles avec ce maintien de pression. Dans un récipient fermé rigide, on ne peut pas ajouter de vapeur tout en imposant arbitrairement les mêmes contraintes : il faut refaire le bilan.
Exercice de transfert de modèle
Deux liquides soumis à la même pression partielle de X ont-ils nécessairement la même quantité totale de X ? Non. La fraction dissoute dépend du coefficient de solubilité et la quantité totale peut inclure une liaison réversible. Il faut distinguer pression partielle, concentration dissoute et contenu total. Les équilibres des globines et leur réponse à l'oxygène sont développés en 03-01, partie 3 ; le présent chapitre fournit les bilans physiques et ne déduit aucune valeur clinique d'un mélange fictif.
Schéma de raisonnement
- Pression partielle
- Dissolution et liaison
- Contenu total
- Débit de transport
- Consommation ou stockage
Repères complémentaires, sans ordre ni lien de cause.
Les flèches relient des calculs mais ne supposent pas un équilibre instantané partout. La perfusion, la diffusion et la ventilation peuvent chacune limiter un échange.
Exercices progressifs
1. Dans un mélange idéal de pression 100 kPa, un gaz a une fraction molaire 0,20. Pression partielle ?
2. À coefficient de Henry constant, la pression partielle double. Que devient la concentration dissoute libre à l'équilibre ?
3. Un débit sanguin de 4 L/min traverse un organe où le contenu diminue de 30 mL/L. Consommation ?
4. Un débit de 3 L/min transporte une différence de contenu de 40 mL/L. Consommation ?
5. Un gaz occupe 2 L à 300 K. Volume à 330 K sous même pression ?
6. Une baisse d’hémoglobine avec pression partielle inchangée garantit-elle un contenu en oxygène inchangé ?
Corrections argumentées
1. P = 0,20 × 100 = 20 kPa. La fraction ne s'additionne pas à la pression : elle la multiplie.
2. Elle double dans le domaine de validité linéaire de la loi. Cela ne signifie pas forcément doublement du contenu total si une liaison saturable intervient.
3. 4 × 30 = 120 mL/min. Le litre de sang se simplifie entre le débit et la différence de contenu.
4. 120 mL/min par multiplication des deux grandeurs. Les unités de volume de liquide se simplifient.
5. V2 = 2 × 330/300 = 2,20 L pour une quantité fixe de gaz idéal. Les kelvins sont nécessaires.
6. Non. La composante liée dépend de la concentration d’hémoglobine et de sa saturation. La pression partielle renseigne principalement sur la fraction dissoute.
Références et portée
Sources consultées le 1er octobre 2026 pour les notions signalées. Développements, situations et calculs pédagogiques OSSIK ; données fictives. La concordance complète avec les supports universitaires de l’année et la relecture scientifique humaine restent à réaliser. Les modèles biomédicaux ne fournissent aucune décision thérapeutique individuelle.
Ce cours, en cartes de révision
Lire un cours ne suffit pas à le retenir. Dépose ce cours, ou le poly de ta fac, dans Ossik : il en sort des cartes sourcées à la page, qu’il te ressort au bon moment.